来源:蛋白互作pull-down非特异盐浓度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做 GST pull-down,最气人的两种结局:一种是对照泳道也花得像星空,杂带一堆分不清哪个是真互作;另一种是好不容易提高盐浓度把背景压干净了,目标条带也跟着没了。盐浓度就是这套实验的“旋转旋钮”,往哪边拧都疼。这篇教程按实验流程从裂解、封闭、结合、洗涤到洗脱逐段拆解,给你可直接照抄的缓冲液配方、盐梯度、洗涤次数和验证方法,重点解决“非特异结合怎么压、真实互作怎么保”这个死结。
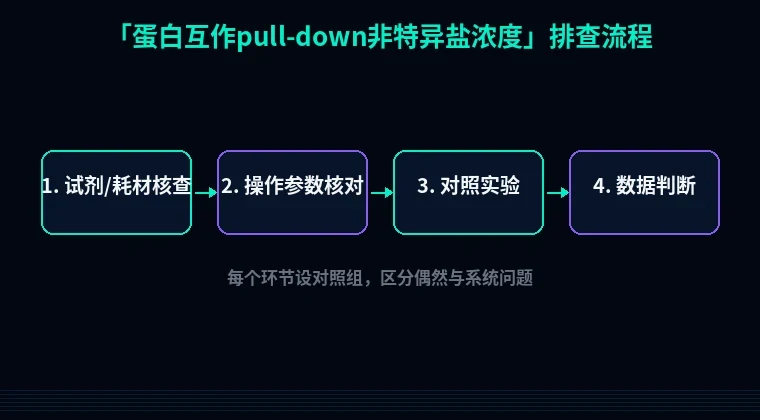
第一步:快速排查低级错误
1. 珠子没封闭,或者封闭剂选错:GST 空珠对照一跑就有带,先老老实实做封闭——5% BSA 或 1% 明胶 4°C 旋转封闭 1 h,别省这一步。
2. 诱饵蛋白根本没表达或已降解:取 20 µL 诱导后上清直接跑 SDS-PAGE 或做 anti-GST Western,看不见条带就别往下做。
3. 缓冲液配错、pH 跑偏:用 pH 计和电导仪测一下,1×PBS 电导约 14–16 mS/cm,补加 300 mM NaCl 后应该在 30 mS/cm 上下,偏差大就重配。
4. 回收珠子时把上清连珠一起吸了:每次弃上清都用低吸附枪头,留 50 µL 底液,别贴着珠子吸。
第二步:分维度系统排查
1. 裂解液盐浓度太低
现象:空珠对照和诱饵泳道的杂带数量差不多,背景整体发灰。原理:50–100 mM 低盐环境下静电相互作用被放大,蛋白-蛋白、蛋白-珠子都在乱贴。解决:裂解液直接配成 20 mM Tris-HCl pH 7.4、150 mM NaCl、1 mM EDTA、0.1% NP-40、1 mM PMSF 加 1×蛋白酶抑制剂。验证:同一批样品分别用 150 mM 和 300 mM NaCl 裂解,跑胶对比空珠泳道杂带数量。
2. 去垢剂类型或浓度不对
现象:膜蛋白、疏水蛋白拉下来一大堆伴侣和核糖体蛋白。原理:NP-40、Triton X-100 能削掉疏水吸附,但浓度超过 0.5% 就有把真实互作一起拆掉的风险。解决:从 0.1% 起步,做 0.1%、0.2%、0.3% 三点梯度,4°C 裂解 30 min,每 10 min 涡旋 10 s。验证:比较三个浓度下的银染图,选杂带明显下降但目标带还在的那个点。
3. 核酸搭桥,假阳性最隐蔽
现象:加了 DNase 之后杂带成片消失。原理:DNA/RNA 会把 DNA 结合蛋白和你的诱饵“粘”在一起,纯粹是物理桥接。解决:裂解液里加 1 µg/mL DNase I 和 5 mM MgCl₂,冰上放 30 min;核酸量大的样品改用 Benzonase 250 U/mL,室温 15 min。验证:做一组不加核酸酶的对照平行跑胶,看差异条带。
4. 珠子封闭不彻底
现象:空载 GST 对照仍有多条带,分子量集中在 60–70 kDa 附近。原理:琼脂糖珠表面和 GST 标签本身都会非特异吸附。解决:珠子先用 PBS 洗 3 次,再用含 5% BSA 的缓冲液 4°C 封闭 1 h;磁珠体系用 1% BSA 更干净,别用脱脂奶粉,酪蛋白会干扰后续银染。验证:空珠加 5 µg 纯化 GST,孵育 1 h 后洗涤跑胶,看带型是否干净。
5. 诱饵蛋白过量表达、形成聚集体
现象:诱饵泳道从头到尾一片亮,连分子量 100 kDa 以上都有。原理:聚集体会把 Hsp70、Hsp90、核糖体蛋白这类“常客”一起拉下来,看着像互作。解决:把诱导条件从 37°C 降到 16°C、IPTG 从 1 mM 降到 0.1–0.2 mM,表达 16 h;上样量控制在每管 5–10 µg 诱饵。验证:做 4°C 与 37°C 诱导的对比,同时跑上清和沉淀组分,确认诱饵在上清里是可溶的单体。
6. 孵育温度高、时间长
现象:4°C 过夜后背景明显比 2 h 组重。原理:孵育越久,低亲和力结合累积得越多。解决:先试 4°C 2 h 旋转孵育,效果不够再延到 4 h;实在需要过夜就把 NaCl 提到 250–300 mM。验证:设 1 h、2 h、4 h、过夜四个时间点,比较杂带数。
7. 洗涤盐浓度和梯度设计不合理
现象:150 mM 洗不干净,500 mM 一洗目标带也没了。原理:多数互作的解离常数在 150–300 mM NaCl 区间急剧变化,超过 300 mM 很多弱互作就散了。解决:分步洗,150 mM 洗 2 次、250 mM 洗 2 次、300 mM 洗 1 次,每次 1 mL、4°C 旋转 5 min。验证:每步洗涤液各留 50 µL,浓缩后跑胶,看杂带在第几步被洗掉、目标带在第几步开始丢。
8. 洗涤体积不足、不换管
现象:反复洗还是有背景。原理:残留上清里的杂蛋白会一直回吸到珠子表面。解决:每次 1 mL 缓冲液,洗 5–6 次;第 3 次洗完后把珠子悬液转移到新的低吸附 EP 管,管壁吸附能掉一大截。
9. 洗脱方式太粗暴
现象:洗脱液里出现 25 kDa、55 kDa 附近的珠子蛋白条带。原理:煮沸把珠子煮裂,蛋白全释放出来。解决:用 2×SDS loading buffer 95°C 煮 5 min 直接上样没问题;要回收活性蛋白就换成 10 mM 还原型谷胱甘肽、50 mM Tris-HCl pH 8.0,室温洗脱 10 min。验证:洗脱液做银染,看是否还有珠子蛋白特征带。
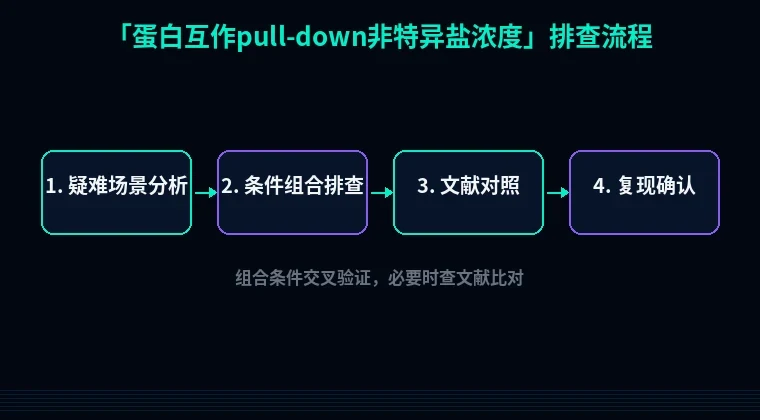
第三步:进阶疑难问题
盐敏感受体:提高盐就丢互作怎么办? 这类互作天生靠静电维系,硬加盐必然两败俱伤。换个思路:保持 150 mM NaCl 不变,改用交联剂 DSP 或 DTSSP(终浓度 2 mM,室温 30 min,甘氨酸终止)把互作“钉死”再洗,杂带能被压下去,真实互作也跑不掉。
多聚阴离子介导的假阳性。 肝素、核酸、多聚谷氨酸都会充当“桥”。在裂解液里加 0.1 mg/mL 鲑鱼精 DNA 或 0.5 mg/mL poly-L-glutamate 做竞争性抑制,孵育前 4°C 预清 30 min,背景通常直接掉一档。
磁珠与琼脂糖珠的选择差异。 琼脂糖珠在 300 mM 以上高盐时容易沉降、封闭失效;磁珠耐受 500 mM NaCl 加 0.1% Tween 20 的组合,洗涤时不用离心,5 次洗涤的背景明显更低。做盐梯度优化时优先用磁珠体系。
避坑总结与实操建议
三条核心结论
1. 盐浓度不是越高越好,150–300 mM 是大多数互作的窗口,洗涤做梯度、不做断崖。
2. 杂带先怀疑核酸和封闭,再看盐和去垢剂,顺序反了会白做两周。
3. 每个泳道都要有对照:空珠、空载 GST、不加诱饵、加 DNase,缺一个都判不了真假。
两个日常好习惯
- 每批新配的裂解液和洗涤液都测电导并记在本子上,出问题时能立刻回查。
- 每次洗涤留样,5 管小样浓缩后跑胶,杂带到底在哪一步被洗掉一目了然。
需要扩增诱饵和猎物基因时,可以用站内的引物设计工具把同源臂和酶切位点一次算好;遇到诱饵在大肠杆菌里全是包涵体,先用密码子优化工具调整稀有密码子,再配合蛋白可溶性优化工具预测并改造表面疏水簇——诱饵本身是可溶单体,pull-down 的背景就已经赢了一半。