来源:逆转录cDNA合成失败随机引物优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
逆转录做不出来,最让人窝火。RNA电泳看着好好的,酶也是新买的,结果qPCR一跑,Ct值40开外。随机引物这条路尤其容易翻车:引物短、退火温度低、对体系里的抑制剂更敏感。下面按“先查低级错误,再拆流程,最后抠疑难”的顺序,把随机引物逆转录失败的常见原因一次讲透。你对着做,基本能定位到具体哪一步。
第一步:快速排查低级错误
别急着换酶换引物。先看这几个新手最常犯的错。
1. 随机引物浓度加错十倍。有人把100 µM的stock当成100 ng/µL直接加2 µL,20 µL体系里引物过量,cDNA全成短碎片。解决:看清stock单位,随机六聚体常用100 ng/µL,20 µL反应加1 µL,终浓度5 ng/µL。
2. RNA模板没冰浴就直接加RT mix。模板从-80°C拿出来室温放10分钟,二级结构重新折叠,随机引物退不上去。解决:RNA 65°C变性5分钟,立刻插冰2分钟,再配反应。
3. dNTP或10×缓冲液反复冻融。dNTP冻融超过20次,pH漂移,逆转录酶活性直接掉一半。解决:dNTP分装成20 µL小管,-20°C保存,用一管扔一管。
4. 没加RNase inhibitor,或者加了但没冰上操作。手温下RNase到处是,20 µL体系里RNA 30分钟就碎了。解决:RNase inhibitor 20–40 U/反应,配液全程冰上,枪头用带滤芯的。
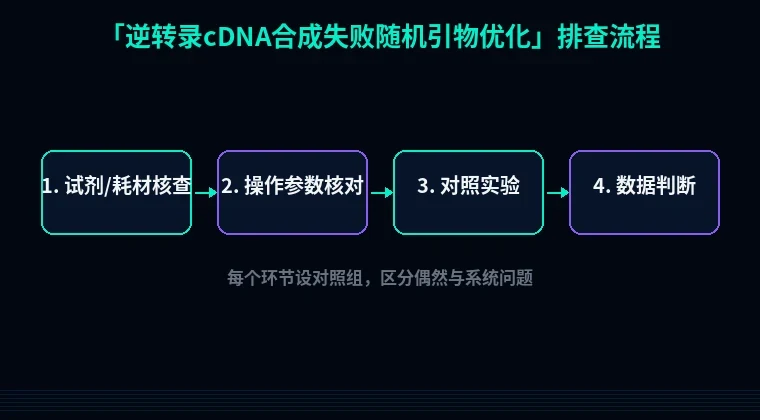
第二步:分维度系统排查
1. 先看RNA模板:完整性和二级结构
现象:随机引物逆转录产量低,但oligo(dT)反而能出一点;或者所有样本Ct值普遍推迟3–5个循环。
原理:随机六聚体只有6个碱基,Tm值很低,靠25°C短时退火“蹭”上去。RNA二级结构一强,引物根本碰不到模板。RNA降解成200 nt以下碎片时,随机引物虽然比oligo(dT)耐受,但可起始的完整位点太少,长片段cDNA照样合成不出来。
解决步骤:取1 µL RNA跑1%琼脂糖凝胶,28S/18S条带亮度比应接近2:1;有条件的看RIN值,低于7就别硬做。模板量提到100 ng–1 µg/20 µL,但别超过2 µg,否则黏度大、移液不准。65°C变性5分钟、冰浴2分钟后立即加预热的RT mix。
验证方法:用一份已知完好的对照RNA平行做一管,对照出产物、样本不出,问题就在样本RNA。
2. 随机引物本身:浓度、长度和批次
现象:cDNA产量不低,但跑qPCR时5'端引物扩不出来,3'端正常;或者片段集中在200–500 bp。
原理:随机引物浓度过高会跟模板“抢”酶,每个引物都起始,但延伸不了几个碱基就停,cDNA偏短。浓度过低则起始位点不够,产量上不去。六聚体随机性有限,64种组合里GC高的批次会偏好某些序列,导致覆盖不均。
解决步骤:20 µL体系里随机六聚体加1 µL(100 ng/µL),终浓度5 ng/µL;如果模板是低丰度RNA,降到2.5 ng/µL,同时把42°C延伸延到60分钟。怀疑批次问题时,换一管未开封的随机九聚体,或者六聚体和九聚体1:1混用,各加0.5 µL。
验证方法:用同一份RNA分别做六聚体、九聚体、oligo(dT)三管,跑qPCR看5'和3'引物的ΔCt差值,差值大于3个循环说明随机引物覆盖有问题。
3. 退火和温度程序:别直接上42°C
现象:阴性对照干净,样本管连内参都扩不出,但换oligo(dT)就正常。
原理:随机六聚体在42°C下与模板的瞬时结合极弱,必须先给一个25°C、5–10分钟的低温退火窗口,让引物先结合,再升到42°C延伸。直接42°C孵育,引物还没结合就被酶“空转”掉了。
解决步骤:程序设成25°C 5分钟→42°C 60分钟→70°C 15分钟灭活。如果用AMV,延伸温度降到37°C。预混液里先只加RNA、引物、水,65°C 5分钟、冰浴2分钟,再加含酶和dNTP的mix。
验证方法:设一管跳过25°C退火直接42°C,对比产量,差异明显就说明退火步骤不能省。
4. 酶、dNTP和Mg²⁺:别让辅因子拖后腿
现象:所有管包括阳性对照都无产物,或者产量只有预期的1/10。
原理:M-MLV逆转录酶需要Mg²⁺,dNTP终浓度0.5 mM最稳;dNTP超过1 mM会螯合Mg²⁺,酶活被抑制。酶反复冻融或没冰上操作,活性掉得很快。
解决步骤:20 µL体系:5×缓冲液4 µL、10 mM dNTP 1 µL、随机引物1 µL、RNase inhibitor 20 U、M-MLV 200 U、RNA 100 ng–1 µg,补水到20 µL。酶最后加,加完轻弹混匀,别涡旋。dNTP终浓度控制在0.5 mM。
验证方法:拿一管新开封的酶和dNTP做阳性对照,还不出产物就是体系或模板问题,不是操作问题。
5. 抑制剂残留:RNA纯化后的隐形杀手
现象:RNA浓度测出来不低,A260/280也正常,但逆转录就是不出产物;稀释5倍后反而能出。
原理:乙醇、SDS、胍盐、酚、肝素、EDTA都会抑制逆转录酶。EDTA超过10 mM就螯合Mg²⁺,SDS 0.01%就能让酶失活。柱纯化最后一步洗脱不彻底,乙醇残留很常见。
解决步骤:RNA用70%乙醇洗两次,每次12,000×g、4°C离心10分钟,开盖晾5分钟再溶解。或者用RNA Cleanup柱再过一遍。样本里怀疑肝素,稀释10倍再做。
验证方法:同一份RNA做原液和1:5、1:10稀释三个梯度,稀释后Ct值明显提前,就是抑制剂问题。
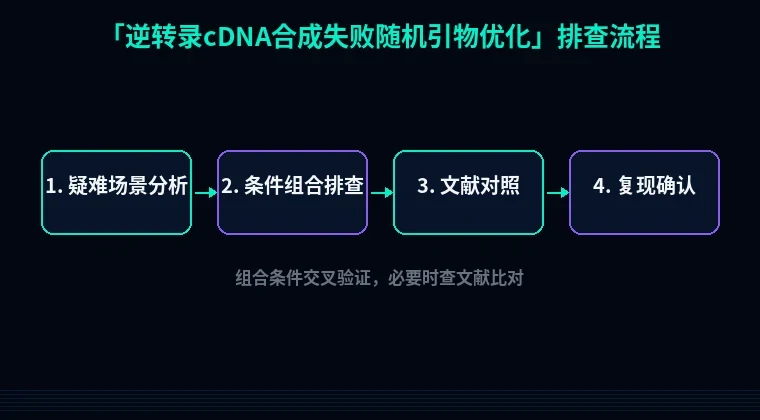
第三步:进阶疑难问题
随机引物和oligo(dT)混用时的竞争。很多人想“两头兼顾”,各加1 µL,结果总引物过量,cDNA反而变短。正确做法是总引物量不变,六聚体和oligo(dT)按1:1各0.5 µL,退火仍用25°C 5分钟。判断方法:混用后5'端覆盖改善但全长cDNA产量下降,就是引物总量超了。
低丰度模板的随机引物偏好。模板低于10 ng时,随机六聚体的序列偏好会被放大,某些转录本直接漏掉。把RNA量提到500 ng–1 µg,引物降到2.5 ng/µL,延伸延到60分钟,能明显改善。还不行就换随机九聚体,起始位点更均匀。
随机引物批次间的GC偏差。不同批次的六聚体合成产物,GC比例能差10%以上。表现是同一份RNA换批次后,部分基因Ct值漂移2–3个循环。别囤货,一次买小包装,开封后-20°C分装保存,半年内用完。
避坑总结+实操建议
三条核心结论:
1. 随机引物失败,先查浓度和退火程序,这两项占翻车原因的一半以上。20 µL体系加1 µL 100 ng/µL六聚体,25°C先退火5分钟,别直接42°C。
2. RNA完整性比浓度更重要。RIN低于7、28S/18S低于1:1,换随机九聚体或增加模板量,别硬扛。
3. 抑制剂残留看稀释实验。原液不出、1:5稀释出,就是纯化问题,70%乙醇重沉淀最直接。
两个日常好习惯:
- 每次逆转录必设三管对照:无模板(NTC)、无酶(-RT)、已知阳性RNA。哪管出问题,直接锁定环节。
- dNTP、引物、缓冲液全部分装成单次用量,-20°C保存,标记开封日期,冻融超过20次直接换新。
工具引导
随机引物设计本身也有讲究:六聚体还是九聚体、GC比例是否均衡、会不会形成引物二聚体,可以用站内的引物设计工具先跑一遍,检查Tm和二聚体评分,比盲目试批次省时间。cDNA拿到手之后要克隆表达,密码子优化工具能帮你把序列换成宿主偏好;表达出来是包涵体,再用蛋白可溶性优化工具看标签和融合搭档怎么选。一条线走下来,比反复返工快得多。