来源:质粒滚环扩增拖带线性化酶切(DNA Lab Space 实验教程)| 编译:DNA Lab Space
滚环扩增(RCA)产量高、上手快,可一进入下游酶切就出问题:泳道里一条黏糊糊的拖带,看不到干净的单一条带;或者明明是该线性化的质粒,跑出来还是超螺旋和开环的“双峰”。切不动、切不干净、切完还降解,三种情况各有各的原因。这篇按“RCA反应—纯化—酶切体系—电泳检测”四段走,把每一步的判据、验证动作和修法写清楚,照着做基本能定位。
第一步:先看四个新手级错误
1. RCA反应液直接倒进酶切管。phi29 buffer里的高浓度Mg²⁺、DTT加上残余dNTP,会让限制酶活性掉一半以上。→ 必须过柱或乙醇沉淀,至少稀释10倍再用。
2. 酶切体系里甘油超过5%。10 μL酶加进20 μL体系,酶是进去了,甘油也把酶“糊”住了。→ 体系50 μL时酶体积别超过2.5 μL,不够就加大酶单位而不是加体积。
3. 忘做phi29热失活。65 °C 10 min这步省了,聚合酶带着3'→5'外切活性进入37 °C酶切,末端被啃出拖尾。→ 补做65 °C 10 min,冰上速冷。
4. 上样量太大。500 ng以上的RCA产物压进一个孔,琼脂糖根本分不开,怎么看都是拖带。→ 上样降到100–200 ng。
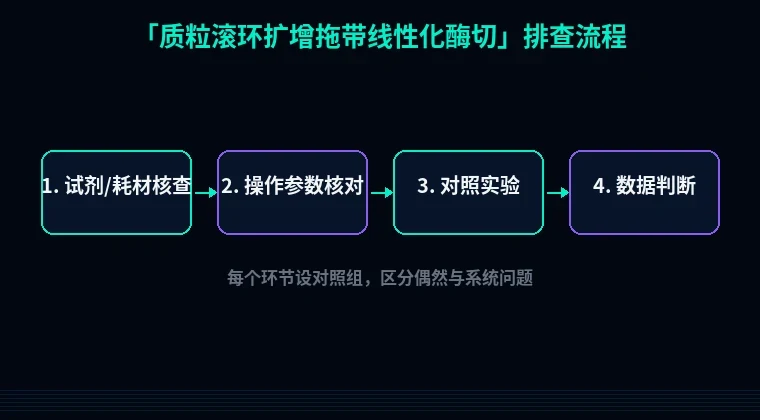
第二步:按流程分模块排查
模块一:RCA反应本身(判断“底物对不对”)
1)产物是多联体或带分支的网状结构
现象:酶切后主带上方仍有高分子量弥散,切不彻底。
原理:phi29靠链置换连续延伸,产物是几十kb的多联体,局部双链缠结,位点可及性差。
解决:把酶单位从1 U/μg提到5–10 U/μg,37 °C延到2 h;体系里加终浓度0.1 μg/μL BSA;实在不行改用单切位点酶。
验证:取1 μg未酶切产物用单切位点酶切2 h,跑0.8%胶,看主带是否落在线性位置。
2)phi29未失活或失活不彻底
现象:酶切后条带下沿毛糙,出现0.5–2 kb的小片段拖尾。
原理:无dNTP时phi29的3'→5'外切活性被激活,直接降解DNA末端。
解决:65 °C 10 min,且保证管子确实到温(金属浴比水浴稳)。
验证:RCA产物做一次“假酶切”(不加限制酶,37 °C 1 h),跑胶看有没有降解。
3)dNTP与引物残留
现象:胶上出现小于100 bp的模糊亮斑,A260/280偏高(>2.0)。
原理:残余dNTP螯合Mg²⁺,随机引物跑在小分子区。
解决:过柱纯化;随机引物用量从50 μM降到20 μM。
验证:纯化前后各测一次浓度和A260/230。
模块二:纯化环节(判断“带进去什么”)
4)纯化柱超载
现象:纯化后回收率尚可,但酶切重复性极差。
原理:硅胶柱载量通常只有10 μg,超载时盐和蛋白一起洗下来。
解决:一次过柱不超过10 μg,超了就分两管;或改乙醇沉淀——加1/10体积3 M NaOAc(pH 5.2)+2.5倍体积无水乙醇,−20 °C 30 min,4 °C 12000 g离心15 min,75%乙醇洗一次,室温晾5–10 min,溶于20 μL TE。
验证:测A260/280,1.8–1.9为合格。
5)乙醇残留
现象:酶切完全不动,加酶加倍也没用。
原理:哪怕5%乙醇也能明显抑制限制酶。
解决:晾干别过头(不要超过10 min),溶DNA时先 vortex 10 s。
验证:换一批纯化产物平行酶切,能切开就是乙醇问题。
模块三:酶切体系(判断“条件对不对”)
6)缓冲液不匹配或BSA缺失
现象:同一个酶切普通质粒好好的,切RCA产物就是不行。
原理:RCA带入的离子强度改变了体系电导。
解决:统一用CutSmart这类兼容性强的buffer,37 °C 1 h起步,必要时过夜。
验证:用同一批buffer切1 μg未扩增质粒做阳性对照。
7)甲基化差异
现象:某些酶(如ClaI、XbaI)切质粒正常,切RCA产物反而更顺,或反过来出现意外条带。
原理:phi29用普通dNTP延伸,不复制dam/dcm甲基化,RCA产物实际是去甲基化的。
解决:查清位点是否受甲基化影响,必要时换同切点的另一款酶。
验证:同一位点选两三种酶平行切,比对条带。
模块四:电泳检测
8)胶浓度与电压
现象:目的带和拖尾糊在一起。
原理:RCA产物分子量大,1%以上胶跑不动。
解决:0.7%–0.8%琼脂糖,5 V/cm,跑45 min,上样100–200 ng。
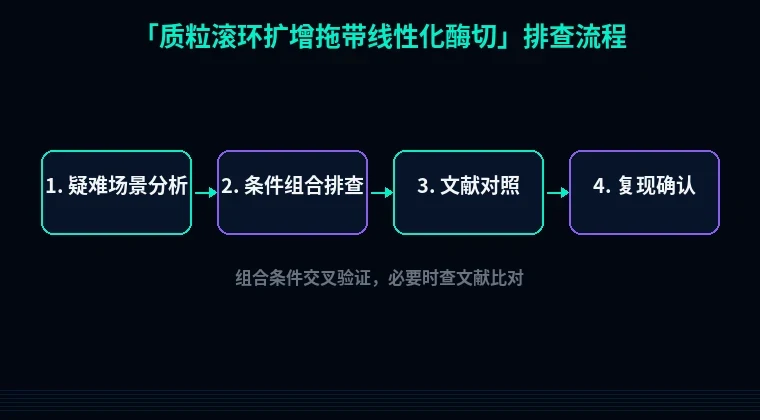
第三步:进阶疑难
9)梯状条带被误判为降解。RCA产物在胶上常呈阶梯分布,其实是多联体的不同延伸状态。判断办法:用单切位点酶切后阶梯消失、主带归一,就不是降解。
10)末端不齐影响下游连接。phi29外切活性造成末端参差,TA克隆或平末端连接效率极低。解决:酶切后补T4 DNA聚合酶(12 °C 20 min)修平,或直接改用同源重组法。
11)拖带里混着宿主基因组。模板质粒没除干净时,RCA会优先扩增环状模板,但残余gDNA仍会带来背景。解决:模板先做一次酶切去环化,或换用新鲜转化的质粒。
避坑总结
- RCA产物进酶切前,必须纯化,且DNA量控制在每50 μL体系不超过1 μg。
- 65 °C 10 min失活是必做动作,不是可选项。
- 酶切不彻底时,先加倍酶量和时间,再动缓冲液,最后才怀疑底物结构。
两个日常习惯:一是RCA产物分装冻存,避免反复冻融;二是每批新酶先拿标准质粒做一次活性验证,别攒到最后一起排查。
顺手用起来
位点选得对不对,往往比酶加多少更关键。切点冲突、甲基化敏感、单切位点有没有,用站内引物设计与酶切位点分析工具扫一遍序列就能看清;如果下游还要接表达,做密码子优化时顺手把酶切位点避开;需要拿到可溶蛋白,再看看蛋白可溶性优化模块给的标签与宿主搭配建议。工具不解决操作问题,但能帮你在设计阶段就少踩一半坑。