来源:蛋白亲和纯化非特异洗脱咪唑梯度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
His标签蛋白过镍柱,最怕看到SDS-PAGE上目标带旁边挂着一串杂带,咪唑梯度一拉,杂蛋白也跟着走。别急着怀疑标签或柱子。这篇按上样、洗涤、梯度、柱状态、样品本身五个维度拆开,给你能直接照做的排查路径和参数。
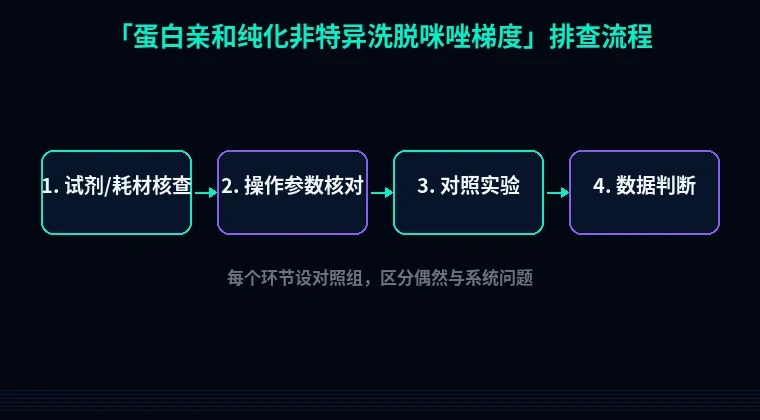
第一步:快速排查低级错误
先花10分钟看这几处,很多“非特异洗脱”其实是操作细节漏了。
- 上样前没离心或没过滤:4°C、12000 g离心20分钟,再过0.22 µm滤膜,否则沉淀和核酸会堵柱、裹着杂蛋白一起洗下来。
- 咪唑母液没调pH:配1 M咪唑母液,用HCl调到pH 8.0;上样液含20–40 mM咪唑、300 mM NaCl、pH 7.4–8.0,pH偏了结合和洗脱都会变宽。
- 柱体积和流速不匹配:1 mL Ni-NTA柱,上样流速0.5–1 mL/min,洗涤10–20 CV,别为了快把流速拉到3 mL/min。
- 洗脱峰收得太粗:按0.5–1 mL分管收集,A280峰每一管都留样,别把整个峰混成一管再跑胶。
第二步:分维度系统排查
1. 样品处理不到位:聚集体和核酸在“桥连”杂蛋白
现象:上样流出液里杂带不多,但洗脱峰宽,目标蛋白和杂带一起出。判断:看离心后的沉淀跑胶,若目标蛋白在沉淀里,说明样品聚集。原理:细胞裂解液里的核酸、膜碎片和未完全破碎的细胞会非特异吸附杂蛋白,也能把杂蛋白“拖”到镍柱上。解决:裂解液加300 mM NaCl、10%甘油、20 mM咪唑,超声后4°C、12000 g离心20分钟;核酸黏就用5 µg/mL DNase I加2 mM MgCl2,冰上30分钟。验证:上样前、离心沉淀、上清各留样跑SDS-PAGE,杂带若主要来自沉淀,先改裂解和离心。
2. 洗涤体积不够:20–40 mM咪唑洗不干净
现象:洗涤峰A280已回落,但洗脱时杂带仍多。判断:把洗涤液分管留样,若杂带在洗涤后期还持续流出,说明洗涤体积不足。原理:镍柱上弱结合的宿主蛋白需要足够体积和低浓度咪唑才能被顶替下来。解决:洗涤液用20–40 mM咪唑、500 mM NaCl、0.1% Tween-20或0.1% Triton X-100,洗10–20 CV;若杂带顽固,用50 mM咪唑洗5 CV,但先确认目标蛋白不在50 mM咪唑里大量流失。验证:洗涤第1、5、10、20 CV分别留样,跑胶看杂带是否递减。
3. 咪唑梯度太浅或太陡:目标蛋白和杂蛋白“挤”在同一段
现象:目标蛋白在100–200 mM咪唑区间出峰,杂带也集中在同一区间,峰形拖尾。判断:看分管胶,若杂带与目标带在同一管共现,不是柱子脏,是梯度分辨率不够。原理:咪唑线性梯度洗脱时,弱结合的杂蛋白和目标蛋白的洗脱中点太近,梯度越缓峰越宽,越容易重叠。解决:先做阶梯梯度:20、50、100、200、300、500 mM咪唑,每步5 CV,分管0.5 mL;找到目标蛋白最早出峰的咪唑浓度后,再在该区间做20–500 mM、20 CV线性梯度,流速0.5 mL/min。验证:每管跑SDS-PAGE,目标带最纯的管合并,杂带管单独回跑或弃去。
4. 柱子污染或镍脱落:空白运行也有蛋白峰
现象:新样品没上,只走咪唑梯度,A280仍有峰;或洗脱峰异常宽。判断:做一次空白运行,buffer A到buffer B梯度洗,若出峰,柱子里有残留蛋白或镍脱落。原理:Ni-NTA反复用后,宿主蛋白、脂类和沉淀会堵在柱床上,非特异吸附增强。解决:0.5 M EDTA pH 8.0洗5 CV剥镍,水洗5 CV,0.1 M NiSO4重新载镍5 CV,再用20%乙醇保存;每5–10次使用做一次再生。验证:空白运行A280应接近基线,SDS-PAGE无蛋白带。
5. 目标蛋白本身聚集或降解:多条带不一定是杂蛋白
现象:洗脱峰里目标带下方有降解带,或目标蛋白出现在上样流出液和洗脱峰两头。判断:加1 mM DTT或5 mM β-巯基乙醇后跑非还原/还原胶对比。原理:二硫键错配、局部 unfold 会暴露疏水面,让蛋白以多聚体形式非特异结合。解决:buffer里加10%甘油、1 mM DTT,全程4°C操作;若仍聚集,加50 mM L-精氨酸辅助稳定。验证:SEC或非还原胶看聚集体峰是否下降。
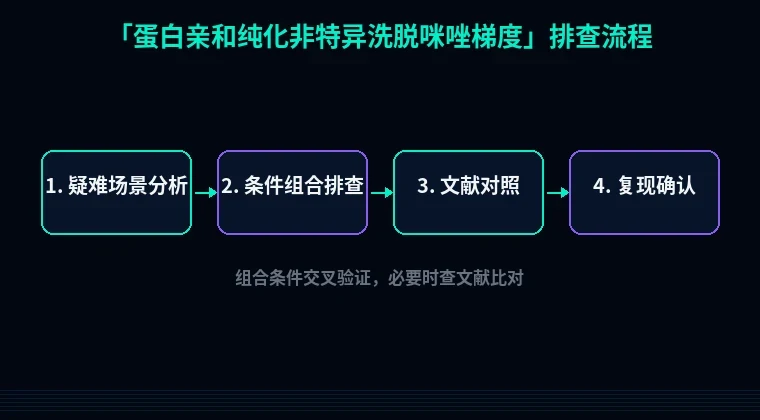
第三步:进阶疑难问题
内源His-rich蛋白强结合。 现象:25–50 mM咪唑洗涤后仍有约30 kDa杂带。判断:用抗His抗体做WB,若杂带也有信号,可能是宿主His-rich蛋白。解决:上样液和洗涤液保持500 mM NaCl,加0.1% Triton X-100;仍不干净就换Co-NTA或加一步离子交换。验证:WB确认杂带身份,别盲目拉高咪唑。
标签被遮蔽或部分折叠。 现象:目标蛋白在80–300 mM咪唑宽范围拖尾。判断:降低咪唑梯度斜率后峰仍宽,考虑标签暴露不均。解决:上样前加10%甘油、50 mM精氨酸,4°C过夜透析后再上柱;或把His标签从N端换到C端。验证:小试5 mL柱体积,看峰宽是否收窄。
核酸污染导致A260/280偏高。 现象:洗脱液黏,A260/280大于1.0。判断:琼脂糖胶看核酸。解决:裂解液加25 U/mL Benzonase、2 mM MgCl2,冰上30分钟;洗涤液加0.1% Triton X-100。验证:A260/280降到0.6–0.8再跑胶。
避坑总结+实操建议
三条核心结论:咪唑梯度不是越缓越好,先阶梯后线性更稳;洗涤体积、盐浓度和去污剂比单纯拉梯度更关键;每一管洗脱液都留样跑胶,别等合并后才发现杂带。两个日常习惯:每批buffer记录pH和电导,新柱先做空白运行和载量测试;样品上柱前一定离心加过滤,4°C操作,别让裂解液在室温放超过30分钟。
如果你的问题出在构建端,比如标签位置不合理、密码子导致表达量低或蛋白易聚集,站内可直接用引物设计、密码子优化和蛋白可溶性优化工具先做一轮设计;纯化端再按上面的梯度和小试条件微调,通常比盲目换柱子更快找到原因。