来源:RNA提取降解严重DEPC水处理(DNA Lab Space 实验教程)| 编译:DNA Lab Space
RNA提取最让人头疼的不是提不出来,而是提出来一看——28S带糊成一片,A260/280只有1.6,跑胶全是拖尾。你换了新试剂盒、泡了DEPC水,降解还是在。问题往往不在"DEPC有没有用",而在你用错了环节。这篇按实验流程拆成9个排查点,从样品离体那一刻一直查到跑胶上样,每步都给你判断依据和具体参数。
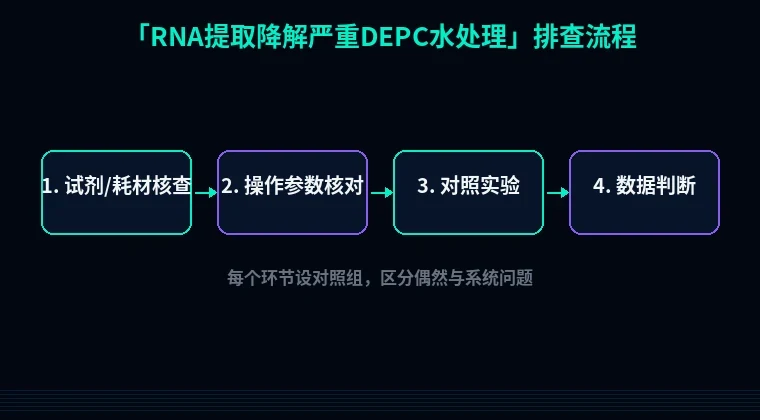
第一步:快速排查低级错误
别急着怀疑试剂盒,先看这四个新手高频错误。
1. DEPC水配完直接上机高压,或者压根没高压——0.1%(v/v)DEPC水必须37°C摇床过夜或静置12 h,再121°C高压20 min彻底分解残余DEPC,否则DEPC会修饰嘌呤碱基,让你后续RT-PCR直接失败。
2. 用普通枪头和离心管——枪头盒、EP管必须标明RNase-free,普通管壁吸附的RNase在37°C下10 min就能把你1 μg RNA切干净。
3. 样品离体后室温放着不管——组织块在室温放置超过5 min,内源RNase就开始工作,正确做法是离体30 s内投入液氮或直接加Trizol。
4. 电泳槽没做过RNase处理——跑RNA的槽和梳子要单独一套,用0.1% DEPC水浸泡过夜后高压,或3% H₂O₂室温泡10 min再用DEPC水冲。
第二步:分维度系统排查
1. 样品采集与保存环节
现象:同一批样品,早提的还好,晚提的已经全降解;或者组织块边缘降解、中心尚可。
原理:内源RNase在细胞破碎瞬间被释放,活性极高,不需要变性剂就能水解磷酸二酯键。
解决:动物组织离体后切成≤0.5 cm³小块,直接投入液氮,或按每50–100 mg组织加1 mL Trizol立即匀浆;植物材料用液氮研磨成粉,全程不许化冻。细胞样品弃培养基后直接用PBS洗一次,加Trizol裂解,不要胰酶消化后再离心收细胞——那两步足够让RNA降解。
验证:取同一组织分两管,一管液氮速冻、一管室温放10 min,同时提取跑胶,降解差异一眼就能看出来。
2. 耗材与DEPC水处理环节
现象:所有样品都降解,且降解程度一致。
原理:DEPC靠共价修饰RNase的组氨酸残基使其失活,但它本身也是RNA聚合酶抑制剂,必须除净。浓度低了没杀干净,浓度高了残留抑制下游酶。
解决:配0.1%(v/v)DEPC水,盖紧后37°C摇床12 h,121°C高压20 min。玻璃器皿用0.1% DEPC水浸泡过夜,晾干后180°C干烤4 h(干烤比高压更彻底)。塑料耗材优先买无核酸酶认证的成品,DEPC浸泡塑料件容易残留。
验证:取1 mL处理好的DEPC水加1 μg已知完整的RNA,37°C孵育1 h后跑胶,带型不变说明水合格。这个"水检"实验一周做一次,比什么都省心。
3. 裂解与匀浆环节
现象:黏稠拉丝、上清浑浊,产量低且降解。
原理:裂解液体积不足,组织量超过Trizol承载能力,RNase没被胍盐完全抑制。
解决:Trizol用量卡死——每50–100 mg组织加1 mL,每10⁶个细胞加1 mL,多了就得补。匀浆用电动匀浆器,低速短时,3×10 s、每次间隔10 s冰上冷却;超声则3 s开、5 s停,全程冰浴,累计不超过30 s。裂解后室温静置5 min再往下做。
验证:看裂解液是否均一、无明显组织碎块;加氯仿前液体应呈透亮单相。
4. 相分离与吸取水相环节
现象:中间层厚、水相体积少,RNA带型弥散。
原理:氯仿比例不对或震荡不足,蛋白去除不彻底,DNase和RNase残留;反过来震荡太猛会打断基因组DNA,把水相搅浑。
解决:按每1 mL Trizol加200 μL氯仿,手动颠倒混匀15 s(不要涡旋),室温静置2–3 min,4°C 12,000×g离心15 min。吸上层水相时留10–20 μL不吸,宁可少收也别碰中间层。如果中间层特别厚,补一次氯仿再抽提。
验证:水相体积应约为初始Trizol体积的50%–60%,清晰不浑浊。浑浊就重抽。
5. 沉淀、洗涤与洗脱环节
现象:沉淀量少、透明胶状,复溶后A260/230偏低。
原理:异丙醇沉淀不除盐,75%乙醇洗涤不到位会残留胍盐,残留胍盐在A230有明显吸收,并抑制逆转录。
解决:每1 mL Trizol加500 μL异丙醇,室温静置10 min,4°C 12,000×g离心10 min(低丰度样品放-20°C 30 min或加1 μL 20 mg/mL糖原)。弃上清后加1 mL 75%乙醇(用DEPC水配),涡旋5 s,4°C 7,500×g离心5 min,重复一次。开盖室温晾5–10 min,别晾过头(过干难溶)。加20–50 μL DEPC水,55–60°C水浴10 min助溶,冰上备用。
验证:A260/280应在1.8–2.1,A260/230≥2.0;低于1.8多半是蛋白或酚残留。
6. 检测与上样环节
现象:样品本身没问题,胶跑出来却像降解。
原理:上样量过大、电压过高、电泳缓冲液pH不对,都会造成带型拖尾假象。
解决:1–1.5%琼脂糖凝胶,含甲醛变性胶更准,普通胶则上样前65°C变性5 min后立即冰浴。上样量200–500 ng,电压5 V/cm,跑20–25 min。缓冲液现配现用,跑两次就换。
验证:完整RNA应见28S:18S≈2:1,且无弥散拖尾;用Agilent检测RIN≥7才算合格。
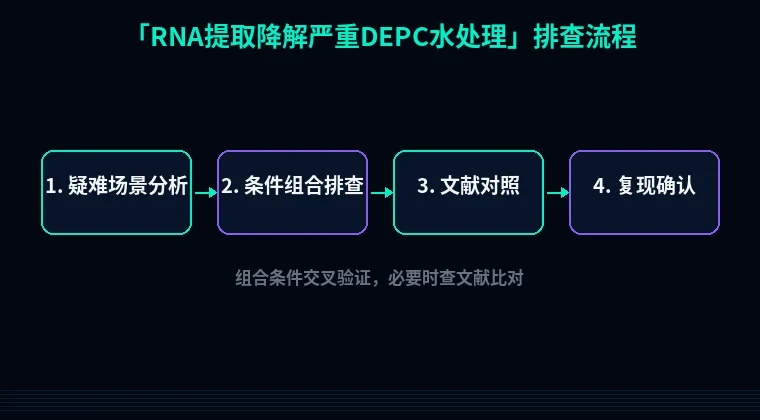
第三步:进阶疑难问题
情况一:DEPC处理过的水反而抑制逆转录。 高压不彻底或浓度超标(>0.1%),DEPC残留会烷基化模板。判断方法:同一RNA分别用商品无核酸酶水和你的DEPC水溶解做RT,Ct值差2以上即为抑制。解决:重配0.1%,高压后开盖放气一次,或用商品化无核酸酶水替代。
情况二:植物多糖多酚样品降解且堵柱。 多糖会与RNA共沉淀,肉眼看着"沉淀很多"实则RNA很少。解决:裂解液中加1%–2% β-巯基乙醇,水相用等体积氯仿:异戊醇(24:1)二次抽提,再用2 M LiCl 4°C沉淀过夜除多糖。
情况三:少量细胞样品"越提越降解"。 细胞少于10⁴时,操作步骤带来的RNase污染远大于起始量。解决:加10 μg糖原作载体,全程单管操作不换管,试剂预先分装成单次用量,避免反复开盖。
避坑总结+实操建议
三条核心结论:第一,RNA降解八成发生在离体到加Trizol之间,先把取样速度提上来,再谈试剂。第二,DEPC水不是万能的,配完必须37°C 12 h加121°C 20 min,且每次配完做一次"水检"。第三,所有异常先跑胶看28S/18S再下结论,别靠A260单独判断。
两条好习惯:一是把RNA操作区、耗材、电泳槽彻底独立出来,枪头分色管理,别和质粒提取混着用。二是每次提取留5 μL样品存-80°C,出问题时能回查是样品问题还是操作问题。
提取前的引物和检测方案,可以直接用站内的[引物设计工具](/primer)先设计好qPCR引物,避免RNA提好了却卡在扩增效率上;如果是原核表达或体外转录需求,用[密码子优化工具](/codon)和[蛋白可溶性优化](/solubility)提前评估序列,把下游环节的风险前置解决。