来源:CRISPR碱基编辑效率低脱氨酶融合(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做碱基编辑最让人难受的不是编不出来,是你明明看见Sanger峰上有一小撮杂峰,NGS一跑,编辑效率2.7%。脱氨酶融合体系(BE3/BE4/ABE)失败的原因,八成不在"CRISPR不灵",而在融合蛋白表达、编辑窗口位置和检测方法这三处。这篇按实验流程拆开讲,从质粒构建到数据分析,每一步都给出判断动作和具体参数,照着走一遍,基本能定位到问题在哪。
第一步:先别急着换方案,这4个低级错误最要命
1. 靶碱基不在窗口里。 对BE(CBE)来说,目标C必须落在protospacer第4–8位(PAM远端起数);ABE是第4–7位。位置错了,效率直接归零,你把质粒重做十遍也没用。拿序列数一遍,位置对不上就换sgRNA。
2. sgRNA里塞了连续4个以上T。 U6启动子遇到TTTT会提前终止转录,sgRNA短一截,Cas9根本结合不上。看到poly-T就换链或换PAM。
3. 转染量太少或者比例失衡。 24孔板常用500 ng编辑器质粒+250 ng sgRNA质粒,Lipofectamine 3000用1.5 μL,DNA总量低于400 ng时HEK293T的阳性率会掉到30%以下。
4. 收样太早。 碱基编辑的峰值在转染后72 h,48 h常常只有峰值的一半。48 h收样就去下结论,容易误判。
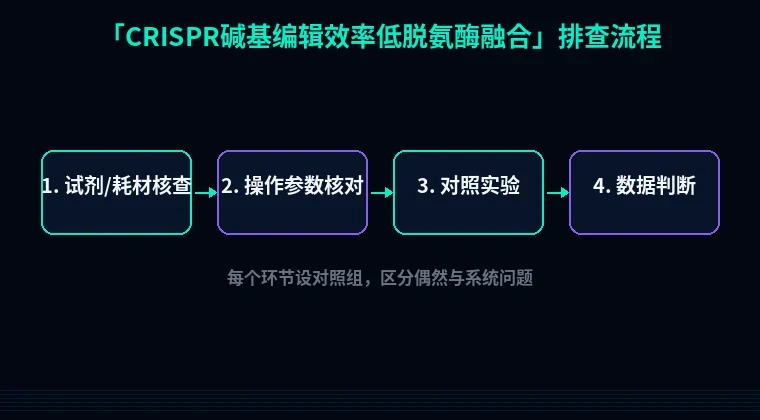
第二步:按流程分模块排查
模块A:载体和融合蛋白本身(占比最高)
1. 融合接头处移码或截短。 现象:编辑效率0–3%,Western blot看不到目的条带或条带偏小。原理:脱氨酶–linker–dCas9–UGI是长单链融合,XTEN linker(16 aa)区GC含量高,PCR扩增时容易滑移或重组。动作:对linker两端各设计一条引物做全长测序,重点看接头区;同时用anti-Cas9或anti-HA跑WB,BE3理论分子量约180 kDa,条带偏小说明蛋白被截断。验证:换Stbl3感受态、30 °C摇菌过夜,减少重组。
2. UGI缺失或只有一份。 现象:C→T编辑有,但C→G/A的副产物多,净效率低。原理:UGI抑制尿嘧啶糖苷酶,防止U被切除后进入BER修复。BE3只有1个UGI,BE4是2个。动作:换BE4max或增加一个UGI拷贝,同时把UGI放在C端而不是中间。验证:NGS看C→T占全部突变的比例,正常应>90%。
3. NLS不够。 现象:编辑效率低但蛋白表达量正常。原理:质粒在胞质翻译,融合蛋白进核效率决定实际浓度。动作:N端和C端各加一个SV40 NLS,编辑效率通常能提升1.5–3倍。验证:做核质分离后WB,看核内比例。
模块B:递送与细胞状态
4. 细胞状态差或代数太高。 现象:同一质粒昨天40%,今天5%。原理:HEK293T超过P20后转染效率下降明显;细胞密度低于60%或高于90%都影响。动作:转染当天汇合度控制在70–80%,换低代次细胞。验证:平行转染一个EGFP质粒,48 h流式看阳性率,低于70%就是递送问题,不是编辑器问题。
5. 质粒长期表达导致毒性。 现象:细胞形态变圆、脱落,编辑效率反而低。原理:dCas9长期占位+脱氨酶持续活性引起DNA损伤。动作:改用RNP电转,蛋白和sgRNA按摩尔比1:2混合,室温孵育10分钟,4D-Nucleofector用CM-130程序,效率不稳时反而更高。
模块C:靶点上下文
6. 脱氨酶有序列偏好。 现象:同一批次其他位点正常,这个位点就是低。原理:rAPOBEC1偏好TC(约高5–10倍),CC次之,GC最差;TadA-8e对A的上下文也有偏好。动作:先看目标C前面一位是什么,如果是G,直接换eA3A(偏好TC)或CDA1,或者反义链重新设计sgRNA。验证:把同一靶点正反两条链各做一个sgRNA,效率差3倍以上基本确认是上下文问题。
7. 染色质封闭。 现象:同样的sgRNA在HEK293T有20%,在iPSC只有1%。原理:dCas9无法有效打开核小体。动作:换Cas12a碱基编辑器改变窗口位置,或者挑转录起始位点上游500 bp内的开放区。
模块D:检测环节(最容易被冤枉)
8. PCR引物压在编辑位点上。 现象:NGS显示极低,但Sanger能看到杂峰。原理:等位基因脱落,突变型扩增效率低被系统性低估。动作:测序引物离编辑位点至少100 bp,amplicon长度200–300 bp。验证:用TIDE或ICE先解析Sanger,与NGS交叉比对,两者差超过2倍就是检测问题。
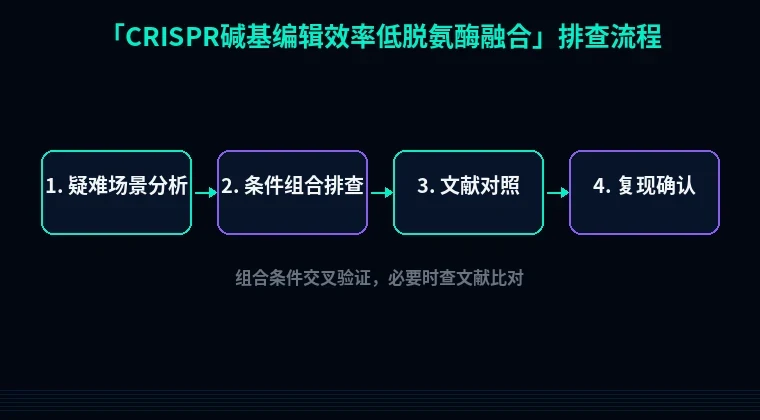
第三步:进阶疑难
编辑窗口外的"看得见但不高"。 靶C在8位边缘时,脱氨酶接触时间不足,效率会掉到窗口中心的1/5。解决办法是把sgRNA整体平移1–2个碱基,或者把Cas9换成SpCas9-NG放宽PAM,重新把目标C放到5–6位。
旁位编辑吃掉产出。 一个窗口里有3个C,测序一看总编辑率60%,但你要的那个C只有15%。这不是效率低,是选择性差。换高保真变体(如YE1、YE2)或缩短sgRNA长度到19 nt,能明显提高单点纯度。
融合蛋白可溶性差。 脱氨酶在大肠杆菌里容易形成包涵体,蛋白纯化产量低于0.5 mg/L时,RNP电转的量就不够。换Rosetta菌株、诱导温度降到16 °C过夜,或者做N端MBP融合,都能救回来。
避坑总结+实操建议
1. 先看窗口,再看载体。 90%的"效率低"是靶碱基位置不对或者sgRNA设计问题,别一上来就重构建。
2. 一定跑阳性对照。 每次实验带一个已验证位点和一个EGFP转染对照,能立刻区分"编辑器坏了"还是"这个位点不行"。
3. 检测方法要交叉验证。 Sanger+TIDE做初筛,NGS做确认,两者对不上先怀疑引物。
两个日常习惯:质粒构建完必做接头区全长测序,别只测两端;每次实验记下细胞代次、汇合度和收样时间,出问题时这三个数字能省你两天。
设计sgRNA和测序引物时,别手动改序列——直接用站内的引物设计工具,把编辑位点标出来后它会自动避开覆盖并给出Tm和GC;如果你的融合蛋白在大肠杆菌里表达量上不去,用密码子优化工具按哺乳细胞或大肠杆菌偏好重优化,再配合蛋白可溶性优化模块调一下N端标签和linker,包涵体问题能少一大半。