来源:质粒提取酶切条带弥散(DNA Lab Space 实验教程)| 编译:DNA Lab Space
提质粒、跑酶切,本该是条带锐利的单一条带,结果胶上一片拖尾弥散,从孔往下糊成一片。是不是降解了?还是酶切没切开?别急着把整管质粒扔了。弥散的原因从菌体裂解一直藏到电泳上样,涉及至少七八个环节。这篇按“快速排查→分流程系统排查→进阶疑难”三层拆解,每步都给出判断依据、验证动作和具体参数,跟着做基本能锁定问题。
第一步:先花5分钟排掉低级错误
别急着从头重做。先看下面这几条,大概率有问题。
1. 上样量太大。整孔发黑还往下拖,先稀释10倍再跑一次。1%琼脂糖胶单孔上样量控制在200-500 ng,超过1 μg就容易压出弥散带。
2. 酶切体系里的乙醇没除干净。DNA溶于TE或水,不要直接拿70%乙醇沉淀后的湿沉淀去酶切;残留乙醇会抑制酶活,切不完全就表现为部分弥散。沉淀后开盖37°C晾5-10分钟再溶。
3. 电泳电压太高、跑太久。5 V/cm(胶长10 cm用50 V)跑40-60分钟足够;100 V以上小胶跑,条带容易发热扩散。
4. Marker和样品不是同一块胶同一缓冲液。别小看这条。TAE配错浓度(该1×配成0.5×)或反复用旧缓冲液,条带整体发虚,换新1× TAE立刻对比。
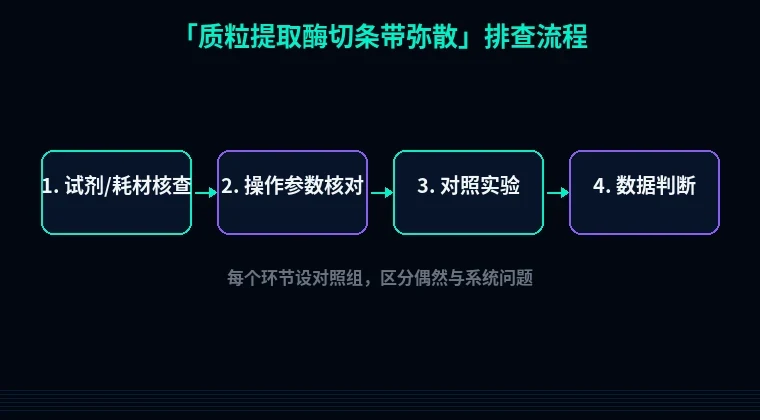
第二步:按流程分模块系统排查
模块A:菌体裂解过度(碱裂解法最常见)
现象:酶切后除主带外,下方有一条宽而弥散的拖尾,EB染色整体偏亮,A260/280可能达1.9以上但A260/230偏低。
原理:Solution II(0.2 M NaOH + 1% SDS)处理超过5分钟,基因组DNA被剪切断裂成大片段的随机混合物,和质粒一起被柱或酚氯仿带下来。它跑胶就是弥散,且酶切切不动(无固定酶切位点),表现为“切了还是弥散”。
解决步骤:
1. 加Solution II后轻柔颠倒6-8次,室温静置不超过5分钟,溶液变清亮即加Solution III。
2. Solution III(3 M醋酸钾,pH 5.5)加入后立即颠倒,冰上放5-10分钟,让SDS-蛋白-基因组复合物充分沉淀。
3. 离心12000 rpm、4°C、10分钟,取上清时枪头不要碰白色絮状沉淀。
验证:跑一个未酶切的质粒原液做对照。若原液有多条高分子量杂带、酶切后弥散不消失,大概率是基因组污染。
模块B:RNase处理不彻底
现象:条带主体锐利,但下方1-2 kb区域有弥散“雾”,像没切干净。酶切后雾不消失。
原理:残留RNA大小在0.1-10 kb,正好铺满胶的中低分子量区。它不像基因组那么“糊”,表现为轻雾。很多试剂盒的RNase A加在P1里,但P1放4°C太久(超过1个月)活性会掉。
解决步骤:
1. 检查P1是否加过RNase A,是否4°C存放超过1个月。超期直接补加RNase A至终浓度100 μg/mL。
2. 洗脱后再加RNase A 37°C处理15分钟,或酶切体系里按1:100加RNase A共孵育。
3. 上样前65°C加热5分钟再冰浴,打散RNA二级结构。
验证:质粒原液跑胶,加RNase A前后对比,雾带消失即确认。
模块C:酶切不完全
现象:出现主带+下方弥散,弥散位置在超螺旋与线性带之间;增加酶量或延长时间后弥散减弱。
原理:限制酶被杂质抑制或用量不足,部分分子只切开一条链或部分位点,形成多种构象混合。
解决步骤:
1. 检查缓冲液是否与酶匹配,不能拿A酶的buffer切B酶。双酶切优先选通用缓冲液或分步切。
2. 酶量:1 μg质粒用5-10 U酶,体积不超过总体系1/10(甘油浓度<5%)。
3. 37°C孵育1-2小时;难切位点延长到3小时或过夜(加BSA防失活)。
4. 换新管酶。反复冻融的酶活性掉得厉害。
验证:单酶切对照。单酶切都弥散,问题不在酶切环节,回头查模块A/B。
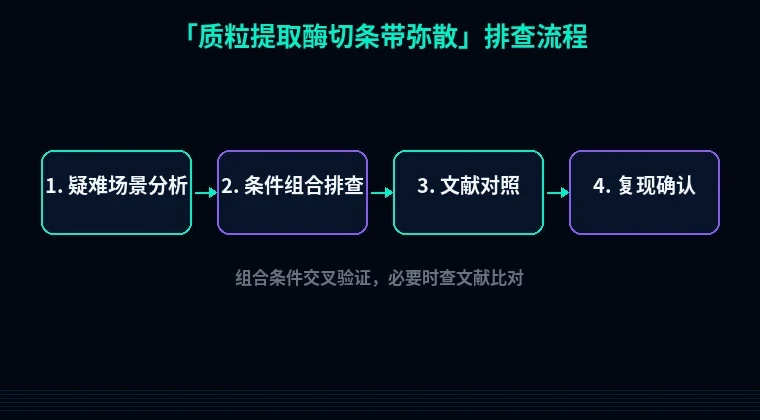
模块D:洗脱与保存条件
现象:新鲜提取的质粒锐利,放几天后复跑变弥散。
原理:溶于纯水、pH偏酸、反复冻融,DNA slowly 脱嘌呤或机械剪切。
解决步骤:
1. 用10 mM Tris-HCl(pH 8.0)或TE洗脱,别用pH<7的纯水长期存。
2. -20°C保存,避免反复冻融。分装成10-20 μL小份,用时取一管。
3. 洗脱体积给足:柱子加30-50 μL,静置2分钟再离心。
验证:同一批质粒新旧两管同时跑胶对比。
模块E:上样与胶本身
现象:所有孔都弥散,包括Marker边缘发虚。
原理:胶没凝透、缓冲液老化、样品含高盐或SDS。
解决步骤:
1. 胶凝至少30分钟再拔梳子;1%胶配好室温放30-60分钟。
2. TAE现配现用,胶和电泳槽用同一批1×缓冲液。
3. 上样缓冲液含SDS的,先65°C 5分钟再上样;高盐样品稀释2-5倍。
第三步:进阶疑难问题
问题1:只有某种酶切弥散,换酶就正常。 查这个酶的星号活性。高盐、高甘油、过量酶、长时间孵育都能触发星号活性,把质粒切成随机片段。对策:提高盐浓度到推荐值,酶量不超过1 μL/20 μL体系,孵育不超过2小时。
问题2:菌株本身的问题。 某些宿主(如HB101、JM109高核酸酶背景)提质粒容易带降解产物。换DH5α或Top10试试。另外,培养超过16小时、OD600>4的过饱和菌液,死菌裂解释放核酸酶,弥散明显加重。
问题3:内切酶污染了外切酶。 表现为切完主带还在,下方有随机短片段拖尾,且随孵育时间加重。换新批号酶,或加EDTA至10 mM终止后再跑。
避坑总结与实操建议
三条核心结论:
- 先做未酶切对照。原液锐利而酶切弥散,问题在酶切;原液就弥散,回头查裂解和RNA。这一步能省掉一半排查时间。
- 碱裂解的时间是红线。Solution II室温超过5分钟,基因组污染几乎必然发生,后面怎么纯化都补救不回来。
- RNase A不是永久有效。P1放4°C一个月,活性掉一半,补加比反复换试剂盒省事。
两个日常好习惯:
一是每批新配的TAE、每次新酶都要跑一次已知质粒做阳性对照。二是质粒分装冻存,-20°C只留一管在用,别整管反复拿出来化。
工具配套:排查完直接优化体系
如果排查到“酶切位点设计不合理”,站内引物设计工具可以直接做酶切位点分析,顺带评估GC含量和Tm值是否适合双酶切体系。质粒构建阶段则可以用密码子优化工具调整目标基因序列,避开表达宿主里高频出现的限制位点,减少后续酶切筛选的麻烦。做重组蛋白的,把质粒转进表达菌后如果产量上不去,可以用蛋白可溶性优化工具分析序列里的疏水区和高表达风险,提前把质粒构建和表达条件一起规划好,比出问题再回头返工省得多。