来源:蛋白包涵体复性收率低氧化还原体系(DNA Lab Space 实验教程)| 编译:DNA Lab Space
包涵体复性最怕啥?沉淀没多少,活性全没有;SDS-PAGE条带挺浓,活性检测却接近背景。氧化还原体系配错、比例失衡、溶氧不够,都能把收率压到个位数。下面按“低级错误—流程拆解—疑难场景”三层排查,专盯GSH/GSSG、DTT/TCEP、pH、温度和蛋白浓度这些变量。
第一步:快速排查低级错误
1. 把GSSG当GSH称了。看瓶子标签和分子量,GSH 307.3、GSSG 612.6,称错直接重配,别补救。
2. 复性液没调pH就上样。GSH在pH 7.0以下反应慢,用1 M NaOH调到8.0-8.5再定容。
3. 变性蛋白直接倒进复性液。先15,000×g离心30分钟,取上清测A280,再按0.1-0.3 mg/mL终浓度稀释。
4. 透析液把GSH/GSSG全透掉了。复性后透析液补0.5 mM GSH + 0.05 mM GSSG,4°C换液3次,每次至少4小时。
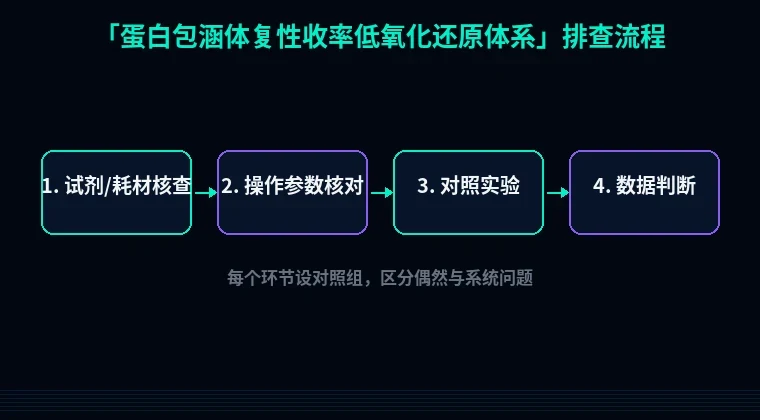
第二步:分维度系统排查
1. 包涵体洗涤不彻底
现象:复性液一稀释就发浑,活性低,SDS-PAGE杂带多。
原理:膜碎片、核酸、去污剂残留会抢氧化还原当量,还容易当聚集晶核。
解决:包涵体用20 mM Tris-HCl pH 8.0、150 mM NaCl、1% Triton X-100、5 mM EDTA洗2次,8,000×g 10分钟、4°C;再用2 M尿素洗1次,去掉松散结合杂质。
验证:测A260/A280,比值高于0.6就再洗一遍;复性前样品A320<0.05。
2. 溶解不充分,变性剂残留偏高
现象:稀释后立刻出现细沉淀,非还原胶顶部有大分子聚集带。
原理:包涵体没完全打开,聚集体晶核会带着新生肽链一起沉。
解决:用6 M GuHCl或8 M尿素、20 mM Tris pH 8.0、1 mM EDTA、10 mM DTT,室温孵育1-2小时;15,000×g 30分钟取上清。稀释前蛋白浓度控制在5-10 mg/mL。
验证:还原SDS-PAGE看主带是否单一;稀释10倍后A340<0.1再进复性。
3. GSH/GSSG比例和浓度不对
现象:单体有一点,活性上不去;非还原胶条带位置乱。
原理:GSH/GSSG决定氧化还原电位,比例偏还原会重排慢,偏氧化会错配。
解决:起始用2 mM GSH + 0.2 mM GSSG,即10:1,pH 8.0-8.5、4°C;二硫键多的蛋白改成5 mM GSH + 0.5 mM GSSG。别同时加1 mM以上DTT。
验证:非还原SDS-PAGE看迁移变化;DTNB测游离巯基,复性0、4、16小时各取50 µL。
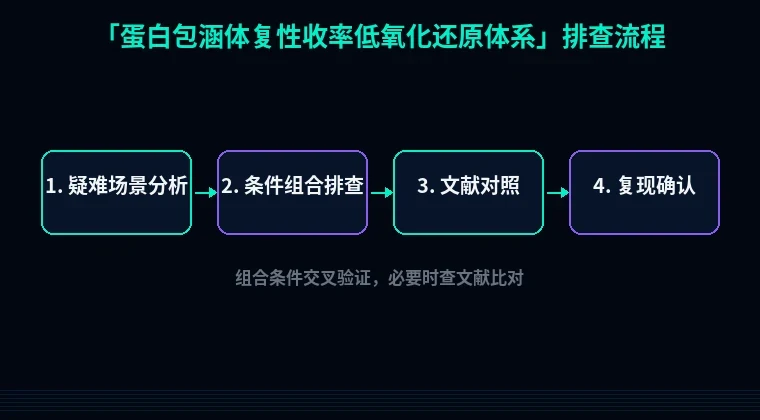
4. pH、溶氧和温度失控
现象:复性24小时活性仍低,液面有膜状物。
原理:硫醇去质子化需要pH 8.0以上;静置缺氧会让氧化折叠停住,剧烈曝气又容易起泡变性。
解决:pH计校准后调8.0-8.5;4°C静置,每12小时轻轻摇10秒,或装液量不超过瓶体积1/3。
验证:复性前后测pH,偏差超过0.2就重调;看液面有无泡沫和絮状物。
5. 蛋白浓度过高,加样太快
现象:稀释后乳光明显,收率随浓度升高反而下降。
原理:分子间聚集速率高于正确折叠速率。
解决:终浓度压到0.1-0.3 mg/mL;变性蛋白分20次加,每5分钟加总体积1/20;复性液加0.5 M L-Arg和5%甘油。
验证:A320/A340监控浊度;动态光散射看粒径,主峰大于50 nm就再稀释。
6.