来源:基因回路噪声分析单细胞荧光(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做基因回路噪声分析,最怕的就是单细胞荧光数据跑出来一团乱麻:CV值跟文献差三倍,双峰分布凭空消失,或者噪声压根不随表达量变化。你盯着显微镜和Excel表,怀疑人生。问题多半不在"噪声理论"上,而是藏在菌株构建、成像参数、分割阈值或者噪声分解公式的某一步里。这篇教程按实验流程拆成三步,从新手常犯的低级错误到双报告基因法的进阶坑,每步都给你"怎么判断→怎么验证→怎么解决"的动作链,照着排一遍,大概率能定位到病灶。
第一步:快速排查低级错误
别急着怀疑理论,先看这四个坑。
1. 培养皿盖没打开、用了空气镜。荧光信号整体偏暗,细胞边缘发虚。解决:100×/1.4 NA油镜,滴一滴镜油,盖玻片朝下倒扣,别隔着皿盖拍。
2. 视野光照不均还硬算CV。同一视野左边亮右边暗,CV虚高。解决:拍一张均匀荧光标定片,或用ImageJ的"Correct Shading"做平场校正,再定量。
3. 曝光时间拍脑袋定。曝光50 ms信号太弱,拉到2 s又饱和。解决:先用阳性对照菌扫一遍曝光梯度(100、200、500 ms),选信号峰值落在动态范围60%–70%的那个档,全实验固定。
4. 全局单一阈值分割。背景高的视野把细胞和背景一起框进去,面积和强度全错。解决:改用Otsu自动阈值,再叠加面积筛选(2–50 μm²),逐视野人工抽检20个细胞。
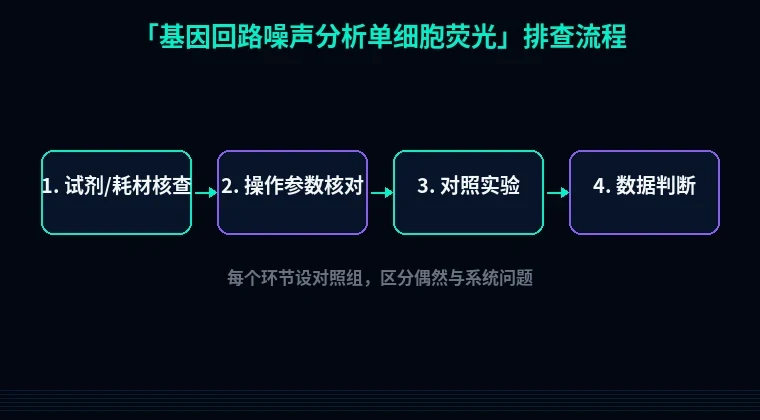
第二步:分维度系统排查
低级错误排除完还没对上,就按流程往下走。核心主体分四块。
1. 菌株与报告基因层面
现象:同一构建重复三次,噪声水平忽高忽低,组间CV差一倍以上。
原理:报告基因的拷贝数、启动子泄漏和荧光蛋白成熟时间,直接决定你测到的是"真噪声"还是"构建噪声"。质粒拷贝数波动本身就是 extrinsic noise 的来源,成熟时间超过细胞分裂周期,荧光信号会滞后于mRNA。
解决步骤:
① 把报告基因整合到染色体(如attTn7位点),别用高拷贝质粒;
② 启动子换低泄漏版本,用无诱导剂空载对照测本底,本底应低于诱导后信号的5%;
③ 荧光蛋白选成熟快的(mNeonGreen约10 min,sfGFP约20 min),慢成熟蛋白在快速生长的菌里会拖尾。
验证方法:做一次诱导动力学,每30 min取样测荧光,看信号是否在2 h内平台化。平台太慢,说明成熟时间在捣乱。
2. 样本制备与固定
现象:固定后荧光整体下降30%以上,或者细胞形态皱缩、CV异常升高。
原理:4% PFA固定会部分猝灭GFP类荧光,戊二醛更狠。活细胞直接成像能避开这个问题,但活细胞运动又带来运动模糊。
解决步骤:
① 优先活细胞成像:取OD600 0.2–0.3的对数期菌液,离心3000×g、2 min,PBS洗两次,浓缩到合适密度点板;
② 必须固定时,用4% PFA室温15 min,PBS洗3次、每次5 min,固定后2 h内拍完;
③ 琼脂糖垫(1%低熔点琼脂糖溶于PBS)封片,压住细胞不让它游。
验证方法:同一批样本,固定前后各拍5个视野,比较平均荧光强度。降幅超过20%,换活细胞方案。
3. 成像参数与光漂白
现象:连续拍摄同一视野,信号逐帧下降;或者z轴没对准,细胞一半在焦外。
原理:荧光蛋白在激发光下会不可逆漂白,曝光越长、帧数越多,漂白越严重。噪声分析要的是瞬时强度,漂白会人为压低高表达细胞的信号,把噪声曲线拉歪。
解决步骤:
① 曝光固定100–300 ms,激发光功率降到能出信号的最低档;
② 每个视野只拍单帧,不拍时间序列;需要z轴时用5–7层、步长0.3 μm,后期做最大强度投影;
③ 先对焦在细胞最亮的中平面,用"Focus Map"或手动标记,别每个视野重新找。
验证方法:同一视野连拍10帧,首末帧平均强度差应小于5%。超了,降功率或缩曝光。
4. 图像分割与噪声分解计算
现象:CV算出来0.8,文献同类系统0.3;或者双报告基因法算出的intrinsic noise是负数。
原理:分割把背景像素算进细胞,等于给每个细胞加了一个随机偏置,CV直接被放大。噪声分解公式 η²=(⟨(x−y)²⟩)/(2⟨x⟩⟨y⟩) 对两通道配准和背景扣除极其敏感。
解决步骤:
① 背景扣除:取视野内无细胞区域(至少3块、每块50×50像素)的平均值,逐视野减;
② 分割:Otsu阈值+分水岭拆粘连,面积筛2–50 μm²,圆度>0.6;
③ 双报告基因法:CFP/YFP双通道,激发430/500 nm、发射470/535 nm,先用单色对照菌做串色系数校正(串色<3%),再做像素级配准(误差<1像素);
④ 每个条件至少测300个细胞、3个生物学重复。
验证方法:把同一张图用两套阈值各跑一遍,CV差异应小于10%。差太多,分割不稳,回去调阈值。
第三步:进阶疑难问题
其一,双报告基因法算出负的intrinsic noise。 别怀疑公式,先查两通道配准。CFP和YFP的PSF略有差异,配准偏0.5像素就能让⟨(x−y)²⟩虚高或虚低。用荧光微球做配准标定,配准后残差应小于0.3像素。还不行,查串色:YFP通道里混进CFP信号,会把两通道"强行拉同步",intrinsic noise被吃掉。
其二,噪声随表达量先降后升,跟理论曲线对不上。 大概率是细胞周期和生长速率耦合。快生长的细胞体积大、稀释效应强,荧光被"摊薄",低表达端CV虚高。用拒斥剂(如cephalexin 10 μg/mL)抑制分裂,或者按细胞面积做分层回归,把体积效应剥掉再看趋势。
其三,低表达端CV爆表,泊松噪声主导。 表达量低于约50个荧光分子/细胞时,CV≈1/√N,这是散粒噪声的物理下限,不是你系统的问题。做噪声分析至少保证平均荧光强度>200 a.u.,否则换更亮的报告基因或延长曝光。
避坑总结+实操建议
三条核心结论:
1. 先保成像一致性,再谈噪声理论。曝光、增益、物镜、平场校正四项全实验锁死,换一天拍也要用同一套参数。
2. 分割误差是CV虚高的头号嫌疑人。每次换样本类型,重新抽检50个细胞的分割边界,别一套阈值用到黑。
3. 双报告基因法不是万能钥匙。配准和串色校正没做到位,算出来的intrinsic noise 还不如不看。
两条日常好习惯:
- 每天开机先拍一张荧光标定片,记录平均强度和均匀性,落在历史均值±10%再开实验。
- 原始图像、分割掩膜、背景值三份数据分文件夹存,命名带日期和参数,回头复算不用重拍。
工具引导
菌株构建阶段,引物设计别手搓,直接用站内引物设计工具,退火温度和GC含量一次算清,减少非特异扩增带来的构建噪声。报告基因密码子不匹配宿主,表达量上不去,低表达端噪声全是散粒噪声——先跑一遍密码子优化。荧光蛋白融合后如果聚集、可溶性差,信号一团亮斑,分割直接崩,做之前用蛋白可溶性优化评估一下标签位置和Linker长度。工具用对,能省掉一半返工。