来源:RNA反转录引物二聚体干扰(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做RT反应最烦的不是没条带,是NTC(无模板对照)也起峰。样本Ct 32,NTC Ct 30,qPCR熔解曲线在72°C冒个小尖峰——引物二聚体在作祟。它吃掉逆转录酶、占用dNTP、挤占引物,把真正的cDNA产量压到很低。这篇按“配液前—配液—上机—验证”四段走,把引物二聚体从哪来、怎么定位、怎么清掉讲透,附具体体积、温度、浓度,照着做就行。
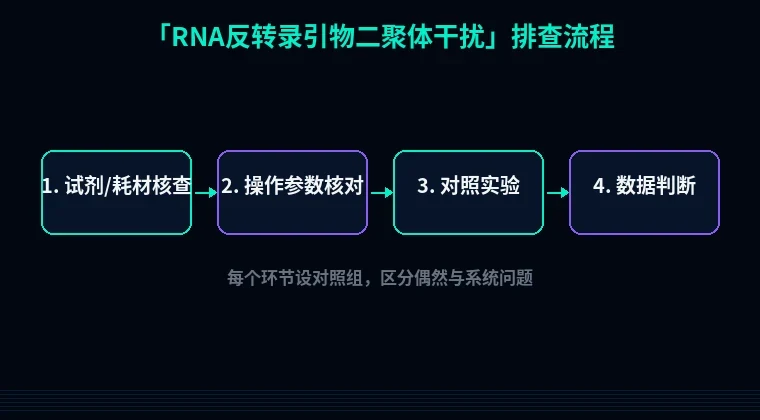
第一步:先别急着换引物,查这4个低级错误
1. 引物母液浓度用错:100 μM母液直接当10 μM加,终浓度飙到5 μM,二聚体必然爆。解决:拿Nanodrop测A260,按ε算实际浓度,稀释成10 μM工作液,RT中基因特异性引物终浓度控制在0.1–0.5 μM。
2. 冰上配液但室温搁了20分钟:引物、dNTP、酶在室温预混,二聚体在加酶前就形成了。解决:所有组分冰上操作,预混液配好立刻加酶,全程≤10分钟。
3. 引物反复冻融:同一管引物既做RT又做qPCR,冻融5次以上,浓度和完整性都变。解决:母液分装成10 μL小管,-20°C只冻融一次,工作液4°C存放不超过2周。
4. RNA没变性直接上机:二级结构裹住引物结合位点,引物找不到模板就互相配对。解决:RNA 65°C 5分钟,立即冰浴2分钟,再进RT体系。
第二步:分维度系统排查(从引物到上机)
1. 引物设计层面:3'端互补是元凶
现象:NTC Ct比样本早或只差2–3个循环,熔解曲线双峰,二聚体峰常在70–75°C,目的产物在80–90°C。
原理:两条引物3'端有≥4个连续互补碱基,或自身回折形成发夹,Taq/逆转录酶会把它们当模板延伸,几十个循环后二聚体浓度超过靶标。
解决步骤:用OligoAnalyzer或Primer3的Hairpin/Dimer模块扫一遍,二聚体ΔG高于-9 kcal/mol的直接重设;3'端最后5个碱基GC含量压到40–60%,避免GCGC、GGCC这类连续堆叠。
验证方法:10 μM两条引物各取5 μL,加10 μL 2×退火缓冲液,95°C 5分钟,缓慢降到25°C,跑15%非变性PAGE,二聚体带在20–40 bp位置,看有无明显条带。
2. 退火与延伸程序:温度低2°C就够出事
现象:RT产物做qPCR,低丰度基因Ct普遍延后3–5个循环,NTC反复起峰。
原理:随机引物常用25°C 5分钟退火,这个温度下6–8个碱基的短配对也稳定;oligo(dT)若模板poly(A)尾短,引物容易在溶液里自配对。
解决步骤:基因特异性引物RT退火温度抬到50–55°C,孵育30分钟;随机引物体系把25°C缩短到5分钟,42°C延长到45–60分钟。若仍起峰,做touchdown:65°C→55°C每循环降1°C,跑10个循环再固定55°C。
验证方法:同一RNA模板做两管,一管加RT酶、一管不加(-RT对照),qPCR后比较Ct,差≥5个循环才算模板依赖扩增。
3. 体系组分:dNTP和Mg²⁺别给太足
现象:cDNA产量低但二聚体信号强,凝胶上cDNA弥散带偏弱。
原理:dNTP终浓度超过1 mM、Mg²⁺超过5 mM时,引物与引物间的非特异配对稳定性上升,逆转录酶更倾向延伸短配对。
解决步骤:20 μL体系里10 mM dNTP只加1 μL(终浓度0.5 mM),MgCl₂按酶说明书取下限(常用2–3 mM),RNasin加20–40 U。酶量别贪多,200 U足够1 μg总RNA。
验证方法:设dNTP梯度(0.25/0.5/1.0 mM)各做一管,qPCR看NTC的Ct变化,选NTC最晚那档。
4. 模板与产物端:RNA量过高反而添乱
现象:RNA加到2 μg以上,二聚体峰反而更明显。
原理:RNA粗提物里的多糖、酚类、残留乙醇改变离子强度,让引物局部浓度升高;RNA本身也带负电,会跟引物竞争结合酶。
解决步骤:总RNA控制在10 ng–1 μg(20 μL体系),A260/A280在1.9–2.1;cDNA产物用TE稀释5–10倍再上qPCR,把残留引物和二聚体浓度一起降下来。
验证方法:RNA做10倍梯度稀释(100 ng、10 ng、1 ng),qPCR标准曲线R²>0.99且NTC无峰,说明模板浓度在窗口内。
第三步:进阶疑难,老手也踩的坑
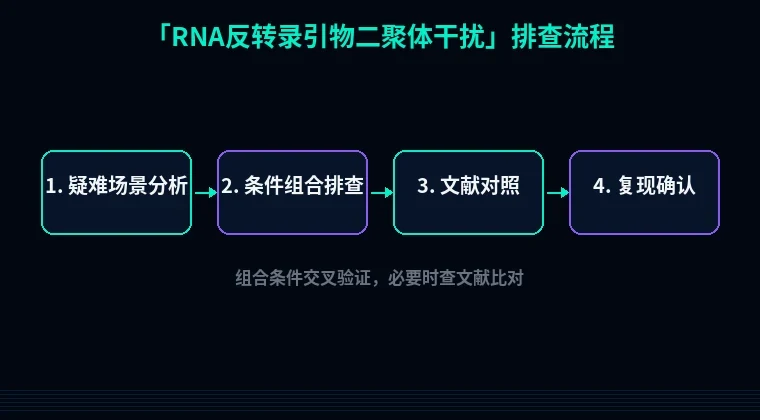
1. 二聚体“假阴性”掩盖低丰度靶标
样本Ct 35、NTC Ct 33,你以为没扩出来,其实二聚体先把dNTP耗掉一半。判断:把cDNA稀释10倍重跑,若靶标Ct提前、NTC Ct延后,就是竞争性抑制。解决:降低引物终浓度到0.1 μM,或改用探针法(TaqMan)避开SYBR对二聚体的敏感检测。
2. 逆转录酶RNase H活性拖后腿
某些M-MLV的RNase H会降解RNA-DNA杂交链,模板碎了,引物更自由。现象:cDNA长度偏短、二聚体峰随孵育时间延长而变高。解决:换RNase H⁻酶(如SuperScript III),42°C孵育30分钟就够,别拖到60分钟。
3. 批次性污染:引物工作液被气溶胶带进二聚体
换新引物批次就好、旧批次持续起峰,八成是工作液开盖时沾了扩增产物。解决:工作液分装成5 μL单次用量,开盖前离心5秒,操作台紫外照30分钟。
避坑总结+实操建议
三条核心结论:引物3'端互补是第一嫌疑,先用PAGE验二聚体再动程序;退火温度抬2–5°C比换酶更省钱;NTC起峰先稀释cDNA,别急着重新设计引物。
两个日常习惯:引物母液到货就分装,每管只冻融一次;每次RT都配-RT对照,把“二聚体峰”和“真扩增”分开看。配液台面每周用10%漂白水擦一次,气溶胶是隐形推手。
工具引导
设计阶段就把二聚体摁死:用站内引物设计工具跑一遍Hairpin/Dimer评分,ΔG高于-9 kcal/mol的直接换序列;做qPCR引物时勾选“避开3'端互补”选项。下游要表达蛋白的话,顺手用密码子优化工具把序列调成宿主偏好,再用蛋白可溶性优化评估标签和折叠,省得cDNA好不容易拿到、蛋白又全在包涵体里。