来源:CRISPR编辑脱靶测序验证(DNA Lab Space 实验教程)| 编译:DNA Lab Space
脱靶验证做完,最难受的不是检出脱靶,而是结果不可信:要么全阴,要么一堆假阳性,重做一轮两周起步。带过太多新手卡在这一步,编辑效率明明不错,脱靶测序就是跑不出干净数据。这篇按"样本—扩增—建库—测序—分析"整条链路拆开讲,从gDNA上样量到CRISPResso2参数,给你能直接照着做的动作清单。看完至少能自己判断问题卡在哪一段。
第一步:先花20分钟排掉低级错误
新手栽的坑就那么几个,逐个对一遍,能省掉一半返工。
- 参考基因组版本对不上。 SgRNA序列、PAM、坐标全按GRCh38核对一遍,拿GRCh37坐标设计引物,扩增出来的根本不是目标区。解决:在CRISPOR里重新提交SgRNA,导出坐标再比对。
- 引物压在编辑位点上。 扩增子引物离切割位点不到50 bp,编辑后的等位基因直接不扩增,越编辑结果越"干净"。解决:引物距编辑位点至少100 bp,扩增子控制在200–250 bp。
- gDNA浓度虚高。 Nanodrop读数200 ng/µL,Qubit测出来只有30 ng/µL,RNA污染把A260抬上去了。解决:一律用Qubit dsDNA HS定量,上样200 ng起步。
- PCR循环拉太满。 40个循环扩增,非特异条带和嵌合体全冒出来。解决:降到28–30个循环,换Q5或Phusion高保真酶。
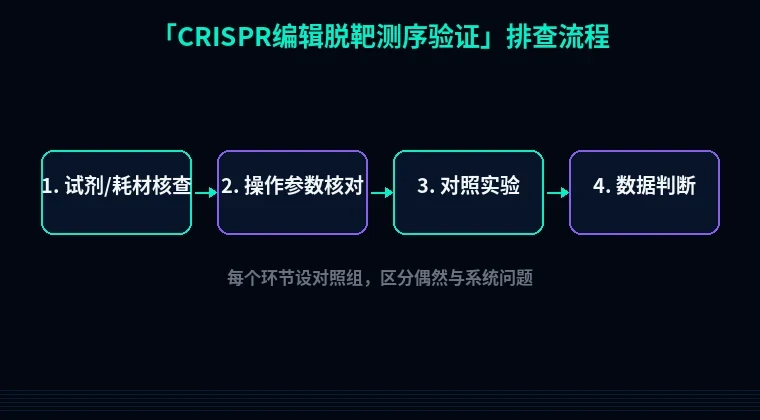
第二步:按实验流程分四段系统排查
1. gDNA这一段:降解和纯度是隐形杀手
现象:目的条带时有时无,不同样本间扩增效率差三倍以上。
原理:gDNA片段化严重时,200 bp以上的扩增子会系统性丢失,脱靶位点信号被随机削掉,你看到的"无脱靶"其实压根没扩出来。
操作:取2 µL gDNA跑0.8%琼脂糖胶,主带应在15 kb以上;A260/280卡在1.8–2.0,A260/230高于2.0。样本冻融超过3次直接换新管。上样量统一200 ng,体积别超过PCR体系的1/10,20 µL体系加2 µL。
验证:拿一份已知编辑效率的阳性对照gDNA同步扩增,条带亮度一致才算过关。
2. 位点扩增:等位基因脱扣最容易骗人
现象:阳性对照能扩出来,候选脱靶位点扩增弱、杂带一堆。
原理:脱靶位点常落在重复序列或SNP富集区。引物3'端只要压到一个SNP,杂合样本就只扩出一条等位基因,脱靶频率直接砍半。
操作:每个候选位点用Cas-OFFinder按≤3个错配、20 bp SgRNA长度拉候选清单,取前10–15个位点。引物用Primer3设计,Tm 60±1°C,GC 40–60%,3'端5个碱基避开已知SNP(查dbSNP)。退火温度先跑55–65°C梯度,选单一锐利条带的那个温度。
验证:每个位点做一次Sanger测序确认扩增子序列正确,再进建库。
3. 建库与测序:深度不够,低频脱靶全丢
现象:WGS数据回来,脱靶位点覆盖只有20–30×,0.5%以下的编辑事件根本判不出来。
原理:脱靶事件频率常在0.01%–1%区间。泊松分布下要可靠检出0.1%的indel,每个位点至少需要1000×有效覆盖。
操作:优先走扩增子测序,每个位点单独建库或多重PCR,目标覆盖≥1000×;全基因组测序至少30×,但只能看≥5%的脱靶。建库用AMPure XP 0.8×做两轮纯化,清掉接头二聚体;文库用Qubit定量,Agilent 2100看片段分布,主峰落在250–300 bp。
验证:跑2%琼脂糖胶看文库,出现100 bp以下的弥散带就是二聚体没清干净,重新纯化一次。
4. 生信分析:参数一改,结论全变
现象:同一批fastq,换个流程从"无脱靶"变成"检出12个位点"。
原理:比对允许的错配数、indel窗口大小、背景噪音阈值,每个参数都能造出假阳性或假阴性。
操作:扩增子数据用CRISPResso2跑,设`--min_frequency_alleles_around_cut_to_plot 0.1`,背景阈值取阴性对照样本indel频率