来源:核酸凝胶回收效率低溶解液pH(DNA Lab Space 实验教程)| 编译:DNA Lab Space
切完胶上柱,洗脱下来一测浓度,心里一凉——投了500 ng进去,回来60 ng。回收率12%。你盯着柱子想,是膜失活?离心机的问题?还是这盒试剂盒批次不行?大概率都不是。八成低回收率,问题出在溶解液那管黄色液体上。这篇从低级错误、凝胶溶解、结合pH、洗涤到洗脱一路排查,每步都给你判断标准和具体体积、温度、转速。跟着做,回收率回到70%以上不难。
第一步:先扫掉三个新手坑
1. 洗脱用了水,还以为是纯。超纯水放置后pH常常掉到5.5左右,硅胶膜在这个pH下几乎不放DNA。直接换EB或TE,pH调到8.0–8.5,回收率立刻翻倍。
2. 溶胶液体积抠门。100 mg凝胶至少加300 µL溶胶液,比例不足时琼脂糖浓度太高,DNA被裹在胶里出不来。宁可多加100 µL,后面上柱体积大一点没关系。
3. 切胶下手太狠。整条泳道连marker一起切下来,胶块重到800 mg,溶胶液加到2.4 mL,柱子过载。只切目的条带,胶块控制在150–250 mg。
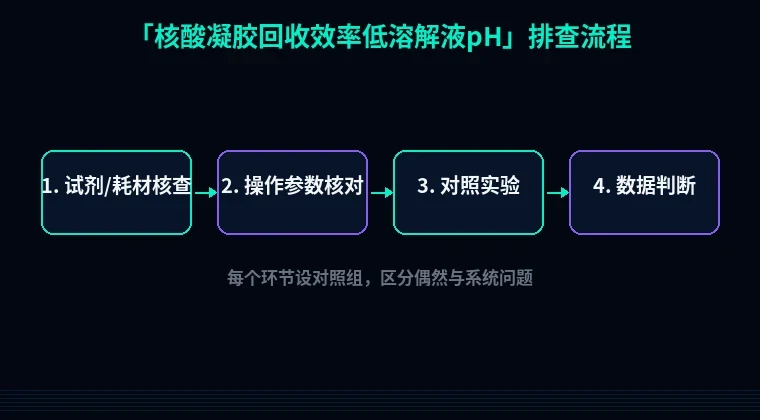
第二步:按流程分四段系统排查
一、凝胶溶解是否彻底
现象:上柱后离心,柱床边缘能看到半透明果冻状残留,洗脱体积正常但浓度极低。原理:琼脂糖没完全融化时会包裹DNA,形成高黏度团块,离心时直接堵在膜表面。解决:按1:3加溶胶液后,50–60 °C水浴10分钟,每2–3分钟取出涡旋10秒。验证:对着光源看管壁,没有细小胶粒、液体均一透亮才算溶透。有颗粒就补100 µL溶胶液再煮5分钟。
二、溶解液pH——真正的头号杀手
现象:溶胶液颜色发橙、发紫,不是正常的黄色。回收率掉到20%以下,而且洗脱下来的A260/A280比值还行,就是量少。原理:硅胶膜结合DNA靠高盐低pH环境,pH必须≤7.5,最佳5.0–6.0。pH升高时硅羟基去质子化带负电,和DNA磷酸骨架同性相斥,DNA直接流穿柱子。解决:滴10 µL 3 M醋酸钠(pH 5.0),混匀,颜色转回黄色再上柱。验证:取1 µL点在pH试纸上,读数应该落在5–6之间。很多人忽略这步,换新批次试剂盒后pH漂移,回收率就崩了。
三、洗涤残留乙醇
现象:洗脱浓度正常,但下游酶切、连接、转化全部拉胯。260/230比值低于1.8。原理:PE洗涤液里的乙醇没离心干净,残留在膜上,洗脱时一起下来,抑制酶活。解决:加完PE离心1分钟倒滤液,再空管离心2分钟(13,000 rpm),开盖室温晾2分钟让乙醇挥发。验证:洗脱前凑近闻一下柱子,有酒精味就继续晾。
四、洗脱条件
现象:柱子明明有DNA,洗脱下来浓度却上不去,或者第二次洗脱比第一次还多。原理:洗脱液pH低于7.0时,DNA不愿从膜上脱离;体积太小又不足以浸润整张膜。解决:用pH 8.0–8.5的EB,加30–50 µL,室温孵育1–5分钟,13,000 rpm离心1分钟。想提高浓度就分两次各加20 µL,第一次孵育2分钟。验证:NanoDrop测A260/A280应落在1.8–2.0,低于1.7说明蛋白或乙醇污染。
第三步:进阶疑难问题
长片段(>10 kb)回收率特别低。紫外照射每增加1分钟,切口就多一分。对策是长波紫外、低电压电泳(<5 V/cm)、切胶全程控制在2分钟内。洗脱时把EB预热到60 °C,孵育5分钟,回收率能提20%。
低熔点琼脂糖。这类胶37–40 °C就融化,不用水浴煮。溶胶液1:3加,37 °C孵育10分钟即可。温度超过45 °C会让体系pH上飘,回收率反而下降。
荧光染料干扰。SYBR、GelRed这类染料偏碱性,胶块大时会把溶胶液pH推高。切胶尽量薄,另外上柱前用pH试纸核一次颜色。
避坑总结+实操建议
三条核心结论:第一,回收率低先查pH,溶胶液发橙发紫就加醋酸钠调回黄色;第二,洗脱液必须pH ≥ 8.0,用水洗脱等于自己打折;第三,琼脂糖要溶到肉眼无颗粒,有胶粒就是DNA被锁死。
两个日常习惯:开新瓶溶胶液,用前点一下pH试纸,五秒钟的事,能省一轮重跑;切胶前把EB、柱子、离心机配平都摆好,紫外灯下别磨蹭,减少DNA损伤。
回收做完要进入下一步克隆?引物二聚体、密码子偏好、蛋白表达可溶性这些坑同样能让你白干一周。站内的引物设计工具可以帮你避开二聚体和发夹结构,密码子优化工具按宿主偏好重编码,蛋白可溶性优化工具则提前预测表达后的聚集风险。回收只是第一步,把后面几步也走稳,实验才不白做。