来源:细胞共培养互作分析荧光条形码(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做共培养互作分析,最让人头疼的不是没信号,而是信号“串门”。你标了两群细胞,跑完流式一看——两群分不开,补偿调到头也白搭。或者刚标记完挺亮,共培养24小时后荧光弱得跟没染一样。别急。这大概率不是实验设计的问题,而是标记、培养、检测某一环出了岔子。本文按“低级错误→系统排查→进阶疑难”三层递进,把荧光条形码共培养里最常见的坑一个个挖出来,给你能直接照做的判断方法和解决步骤。
第一步:快速排查低级错误
先别急着怀疑染料批次。这四种低级错误,新手十有八九踩过。
1. 染料浓度算错或标记时间不足。 比如CFSE终浓度用了0.5 µM而不是5 µM,或者孵育5分钟就终止。解决:CFSE用PBS配成5 mM母液,工作浓度1-5 µM,37°C孵育10-15分钟,期间每3分钟轻弹混匀。
2. 补偿没做或做错。 单染管只做了标记细胞,没做未标记细胞加染料的背景管。解决:每组荧光通道都要做“标记细胞单染”和“未标记细胞+同浓度染料”两管,用前者调补偿,后者看背景。
3. 细胞状态太差。 标记前细胞活力低于85%,死细胞吃染料后非特异性荧光爆表。解决:台盼蓝计数,活率≥90%再往下做,死细胞多就换一批。
4. 条形码组合选错。 把GFP和FITC通道的染料放一起,或者PE和PI同时用。解决:查光谱重叠表,相邻通道间补偿值超过30%就换组合。
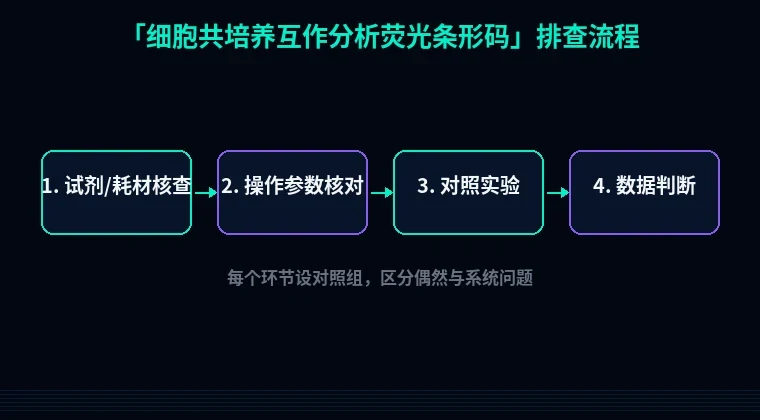
第二步:分维度系统排查
低级错误排完还不行,就得按实验流程逐模块过。
1. 标记前准备:细胞状态与染料配制
现象:标记效率忽高忽低,同一批细胞两次标记荧光强度差两倍。
原理:细胞膜流动性、胞内pH和染料聚集状态直接影响标记均一性。
解决:标记前用无血清培养基洗两遍,彻底去除血清蛋白——血清里的酯酶会水解CFSE。染料母液分装-20°C避光保存,避免反复冻融。每次用无水DMSO新配工作液,配好后15分钟内用完。
验证:取一小管标记细胞,立即上流式看CV值。CV<15%说明标记均匀。
2. 共培养比例与时间
现象:共培养6小时后检测,两群细胞比例跟起始对不上。
原理:不同细胞增殖速率和贴壁能力不同,非互作因素导致比例偏移。
解决:起始比例设3-5个梯度——比如1:1、1:3、3:1、1:10。时间点至少设0h、6h、24h、48h。悬浮细胞用低吸附板,贴壁细胞用96孔平底板,每孔总体积100-200 µL。
验证:0h时间点立刻测一次,作为比例基准。后续每个时间点跟0h比,看偏移方向。
3. 荧光渗漏与转移
现象:培养24小时后,本来只标了红色的那群细胞,绿色通道也亮了。
原理:亲脂性染料(DiI、PKH26)会通过膜融合或外泌体转移到共培养伙伴细胞上。
解决:换用胞质染料(CFSE、CellTrace Violet)或遗传编码荧光蛋白。如果必须用亲脂染料,缩短共培养时间到6小时内,或者用Transwell把两群细胞物理隔开——上室0.4 µm孔径,下室放另一群。
验证:单独培养