来源:核酸提取纯度低磁珠结合缓冲液(DNA Lab Space 实验教程)| 编译:DNA Lab Space
NanoDrop一测,A260/230只有1.2,A260/280掉到1.6。样本没少加,磁珠没少放,回收率看着还行,纯度就是上不去。多数人第一反应是"这批磁珠不行",换三批珠子问题照旧。真正出问题的,往往是那瓶在室温台面上放了半年的结合缓冲液。这篇教程按流程拆开讲:从裂解、结合、洗涤到洗脱,每段给你判断方法、验证动作和具体参数,末尾附上高盐、高多糖样本的进阶处理。
第一步:先花5分钟排除低级错误
1. 结合缓冲液敞口放太久。 胍盐吸水,液面涨了10%以上,盐浓度直接掉。换新瓶,或者测电导率跟新配液对比。
2. 磁珠没涡旋就吸。 珠子沉底,你吸到的是上清。吸前涡旋30秒,看到悬液均匀不发亮再用。
3. 洗涤液忘了加乙醇。 80%乙醇要现配,或者按瓶身标注补无水乙醇,加完在瓶身做记号。
4. 洗脱用水pH偏酸。 超纯水放久了pH能掉到5.5,DNA洗不下来。改用10 mM Tris-HCl,pH 8.0。
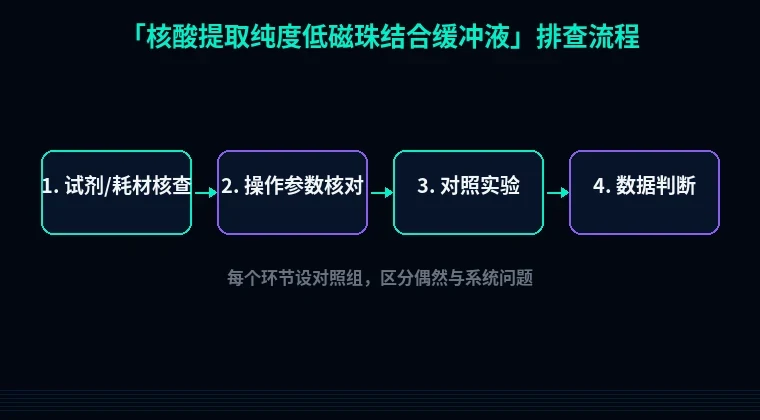
第二步:按流程分四段系统排查
一、裂解段:蛋白没消化干净
现象:A260/280低于1.7,得率正常,但下游酶切、qPCR反复失败。
原理:蛋白酶K用量不足或时间太短,DNA被组蛋白、核蛋白包裹,跟着磁珠一起被洗脱下来。
怎么做:200 µL样本加200 µL裂解液和20 µL蛋白酶K(20 mg/mL),56°C水浴20分钟,每5分钟颠倒混匀一次。组织样本延长到30分钟,直到液体清亮无颗粒。
怎么验证:取5 µL裂解产物跑0.8%琼脂糖凝胶,上样孔附近没有高分子量拖尾就合格。
二、结合段:缓冲液体系被稀释或污染
现象:得率骤降,或者A260/230长期低于1.5。
原理:磁珠法靠PEG8000和NaCl把核酸挤到硅表面,驱动力是盐浓度和体积排阻。结合缓冲液一旦被样本里的水、乙醇或残留洗涤液稀释,PEG实际浓度跌破10%(w/v),核酸就挂不上珠子。
怎么做:先核对加入比例。常规是样本比结合缓冲液等于1比2,比如200 µL样本配400 µL结合液。缓冲液提前从4°C取出回温到室温,瓶底有结晶就37°C水浴10分钟溶透再用。每次倒出需要量,别用移液管直接插回原瓶。
怎么验证:拿5 µg λDNA标准品做回收率测试,正常应≥85%。低于70%就是结合体系的问题,不是样本的问题。
三、洗涤段:盐和蛋白没洗掉
现象:A260/230严重偏低,常常只有0.8到1.3。
原理:A260/230反映胍盐、酚类、糖类的残留。第一遍洗涤液里的高盐如果没被第二遍乙醇带走,会一路进到洗脱液里。
怎么做:第一遍用500 µL含胍盐的洗涤液,磁力架吸附2分钟后彻底吸干。第二遍用500 µL 80%乙醇,重复一次。关键动作是最后吸干残液,别留那5 µL。但别走另一个极端——珠子室温晾超过15分钟会干裂,得率反而掉。
怎么验证:Qubit和NanoDrop同时测同一个样。两个数值差超过30%,说明有盐或蛋白干扰,回头查洗涤。
四、洗脱段:体积和温度不对
现象:浓度虚高但总量低,或者洗脱两次浓度差不多。
原理:洗脱体积太小,珠子重悬不开,只有接触液相的那部分核酸能溶出来。
怎么做:50 µL洗脱液对应10到20 µg磁珠的量级。65°C预热洗脱液,加进去涡旋5秒,65°C孵育5分钟,再上磁力架。想要高浓度就减到30 µL,但孵育时间得拉到10分钟。
怎么验证:洗脱完再补一次等体积洗脱液,第二次浓度如果超过第一次的20