来源:微藻培养光生物反应器光强梯度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
养了三天,藻液还是淡黄绿色。OD₇₅₀ 从 0.1 爬到 0.15 就卡住。取样镜检,细胞形态正常,也没染菌。于是你把光强从 150 调到 300 μmol photons m⁻² s⁻¹,结果第二天整瓶泛白。光强梯度这事,表面看是调个数字,实际牵扯光谱、光程、混合、接种密度一整条链。下面按排查顺序拆开讲,从接线级别的低级错误,到高密度培养里"平均光强"的陷阱,一条条捋清楚。
第一步:先别急着改参数,查这4个低级错误
1. 光强单位报错了。 lux 是照度,μmol photons m⁻² s⁻¹ 是光合光子通量密度(PPFD),两者不能画等号。把照度计的 10000 lux 当成 10000 μmol 用,实际只有约 150 μmol。解决办法:只认量子传感器,单位锁死 μmol photons m⁻² s⁻¹。
2. 传感器贴在瓶壁外面测。 普通光量子探头在瓶外读数会因玻璃反射(约 5-10%)和折射产生偏差。用 4π 球形量子传感器探入液面下 1-2 cm 测,才是细胞真收到的光。
3. 只记入射光强,不算光程。 反应器的光程(平板厚度、柱体直径)决定内部光衰减。1 cm 光程和 5 cm 光程,入射光强相同,平均光强能差三倍。
4. 测叶绿素荧光前没暗适应。 直接测 Fv/Fm 会得到假低值,误判成光抑制。暗适应 15-20 分钟再上机。
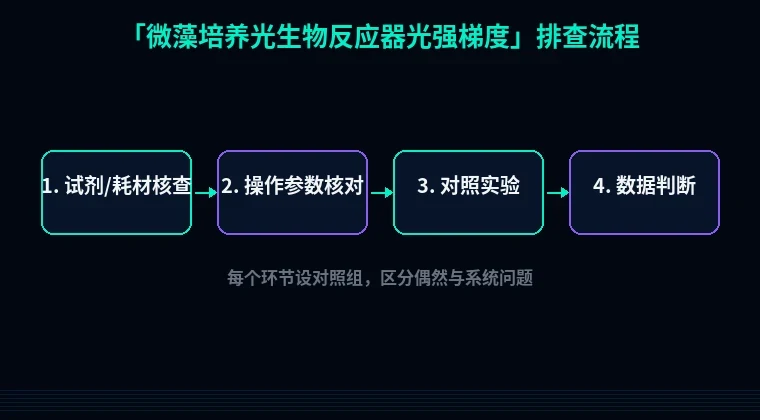
第二步:按实验流程分模块系统排查
模块一:光源与光谱
现象:换了一批 LED 灯板后,生长速率掉一半,光强读数却没变。
原理:不同光谱的光合效率不同,红光和蓝光的配比会影响色素合成和形态。暖白光蓝光比例偏低,PAR 积分值看着够,实际可利用光少。
做这一步:查灯板光谱,确认 660 nm 红和 450 nm 蓝的比例。白光的话查色温,别低于 4000K。
验证方法:用光谱仪扫 400-700 nm,算 PAR 积分值,比对标称光强。
模块二:光衰减和光程
现象:平板反应器表面光强 300,藻第 3-5 天开始长得慢,贴壁处发白。
原理:光在藻液中按 Beer-Lambert 衰减,I = I₀·exp(-Ka·X·L)。Ka 是消光系数,X 是生物量,L 是光程。藻液越浓,穿透越浅。常见微藻 Ka 在 0.1-0.2 m²/g 干重,当 X 到 1 g/L、光程 1 cm,衰减已经很明显。
做这一步:光程压到 1-2 cm。接种密度降到 OD₇₅₀ = 0.1 起步。
验证方法:反应器内沿光程方向设 3 个测点,测不同深度光强,算平均光强。
模块三:混合和光暗循环
现象:藻液表面看着均匀,但取样测 OD 波动大,批次间差异也大。
原理:混合时间过长,细胞在光区停留过久会光抑制,在暗区待太久又限制光合。光合周转在毫秒级,光暗循环频率得跟得上。
做这一步:检查通气量和搅拌转速。平板反应器 0.3-0.5 vvm,柱式 0.5-1 vvm,转速 100-150 rpm,别起漩涡。
验证方法:加染料做示踪,测混合时间,目标小于