来源:核酸杂交背景高预杂交液封闭强化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做Southern、Northern或者菌落原位杂交,最让人抓狂的不是没信号,而是膜上糊成一片——背景黑得像墨汁,目的条带根本认不出来。十有八九,问题出在封闭没做到位。这篇文章就聚焦预杂交液的封闭强化,从低级错误到进阶疑难,手把手把背景压下去。
第一步:先查这几个低级错误
新手背景高,先别怀疑试剂,八成是下面这几个地方翻了车。
1. 封闭剂没溶透就上膜。 干粉状封闭剂(比如脱脂奶粉、Blocking Reagent)直接倒进缓冲液里搅两下就用,颗粒根本没溶解。上膜后颗粒糊在膜面,显色时处处着色。解决:65°C水浴或磁力搅拌30分钟以上,直到溶液澄清无颗粒,必要时0.45 μm滤膜过滤一遍。
2. 预杂交时间偷工减料。 有人为了赶时间,预杂交只做15分钟就加探针。封闭层还没铺满膜,探针当然乱粘。解决:42°C或65°C预杂交至少1小时,标准做法2小时。
3. 封闭剂和探针体系冲突。 用脱脂奶粉时又加了高浓度SDS或者蛋白酶K处理过的膜,蛋白类封闭剂被降解,等于没封。解决:换用无蛋白的商业封闭剂,或者干脆用鲑鱼精DNA+Denhardt's组合。
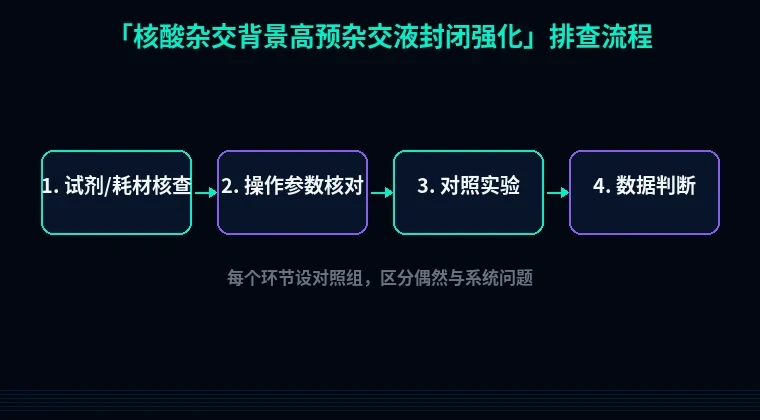
4. 膜干了。 预杂交和杂交之间膜一旦局部干掉,干燥处背景直接爆表。解决:全程保证膜被液体覆盖,转移时用镊子夹住一角,别让任何区域暴露超过10秒。
这四条占背景高问题的七成左右。快速过一遍,很多问题当场就能解决。剩下的才需要往下深挖。
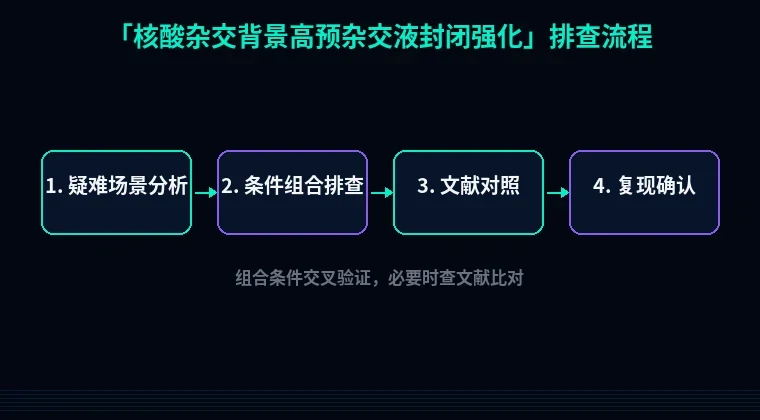
第二步:分维度系统排查
背景高不是单一因素,得按"封闭剂—杂交液—洗膜—显色"这条链子逐段查。
1. 封闭剂类型选错——现象:全膜均匀灰底
现象是整张膜无差别发灰,没有明显斑点分布,说明封闭剂根本没起作用。原理在于不同封闭剂封闭机制不同:脱脂奶粉靠酪蛋白非特异吸附,Denhardt's靠Ficoll/PVP竞争性占位,鲑鱼精DNA靠核酸杂交竞争。你做的如果是核酸检测,封闭体系里必须含变性的鲑鱼精DNA,浓度100 μg/mL,沸水浴10分钟后立即冰浴5分钟,让DNA保持单链才有封闭效果。商业封闭剂如Roche Blocking Reagent通常比奶粉干净,背景更低,代价是贵一点。
解决步骤:① 换用含1×Denhardt's + 100 μg/mL变性鲑鱼精DNA的预杂交液;② 如果还高,叠加5%脱脂奶粉;③ 极端情况下用5×Denhardt's。验证方法:跑一张只加封闭剂不加探针的对照膜,如果对照膜也着色,封闭体系有问题。
2. 预杂交温度和时间不足——现象:背景随探针浓度上升而加深
背景深浅跟着探针量走,说明封闭不彻底、位点没占满。核酸杂交的封闭本质是让非特异位点先被占住,这需要时间和温度驱动。42°C甲酰胺体系或者65°C水溶液体系,预杂交不低于1小时,最好2小时。温度低5°C,封闭效率下降明显。
解决步骤:① 严格按杂交温度预杂交,42°C(含50%甲酰胺)或65°C(水溶液);② 时间拉到2小时;③ 预杂交液体积足够覆盖膜,至少0.1 mL/cm²膜面积,比如一张10×10 cm膜用10 mL。验证方法:做时间梯度对照(0.5 h、1 h、2 h、4 h),看背景随时间下降的拐点。
3. 杂交液封闭成分被稀释或降解——现象:局部或批次性背景升高
同一批膜有的好有的坏,或者换了新配的杂交液就出问题。原理是封闭剂浓度不足或被核酸酶污染降解。杂交液里封闭成分浓度必须和预杂交液一致,探针加进去后不能把封闭剂稀释掉。另外,反复冻融的鲑鱼精DNA会降解,封闭力下降。
解决步骤:① 探针用少量杂交液稀释后再加入,别直接加浓缩探针;② 鲑鱼精DNA分装-20°C保存,避免反复冻融超过3次;③ 杂交液现配现用,4°C存放不超过1周。验证方法:新配杂交液和旧液平行做,对比背景。
4. 洗膜不彻底——现象:背景呈条带状或边缘深
封闭做好了但洗不干净,非特异结合的探针照样显色。洗膜强度要够:低严谨洗用2×SSC + 0.1% SDS,室温5分钟×2次;高严谨洗用0.1×SSC + 0.1% SDS,65°C 15分钟×2次。SDS浓度别低于0.1%,低了洗不动。
解决步骤:① 提高洗膜温度到65°C;② 增加洗膜次数到3-4次;③ 洗膜液体积要足,每平方厘米膜至少1 mL。验证方法:用盖革计数器或显色监测,看洗膜液放射性/信号是否降到本底。
5. 显色或发光底物过量——现象:整膜快速变黑
用NBT/BCIP或化学发光时,底物浓度过高或孵育时间过长,会把微弱背景放大成明显背景。
解决步骤:① NBT/BCIP按1:50稀释,显色5-30分钟就观察,别过夜;② 化学发光底物按说明书下限用,曝光时间从30秒开始试,别一上来就5分钟。验证方法:对比不同曝光时间,看信号是否线性。
第三步:进阶疑难问题
疑难一:膜本身带电荷导致的高背景。 尼龙膜带正电荷,结合核酸能力强,但非特异吸附也强。硝酸纤维素膜背景低但脆。如果你做的是小片段探针杂交,建议用中性尼龙膜或硝酸纤维素膜。判断方法:换膜后背景明显下降就是膜的问题。解决:换膜,或者上膜前用封闭液预湿10分钟。
疑难二:探针标记掺入导致的高背景。 随机引物法标记时,未掺入的核苷酸没除干净,游离标记物会均匀粘在膜上。判断方法:点样检测标记效率,如果掺入率低于30%就要警惕。解决:过柱纯化探针(Sephadex G-50),或者用乙醇沉淀两次。验证:纯化前后平行杂交对比。
疑难三:封闭剂与显色体系不兼容。 有些封闭剂含叠氮钠或特定蛋白,会抑制碱性磷酸酶或辣根过氧化物酶活性,表现为信号弱、背景相对高。判断方法:不加封闭剂做对照,看信号是否恢复。解决:换不含叠氮钠的封闭剂,或者显色前用TBST充分洗去封闭剂。
避坑总结+实操建议
三条核心结论:
1. 背景高先查封没封住,再查洗没洗净,最后才怀疑探针和膜。
2. 鲑鱼精DNA必须变性成单链才有封闭力,100 μg/mL是底线浓度。
3. 预杂交2小时、洗膜65°C是压背景的两把硬尺子,别省。
两条日常好习惯:
- 预杂交液现配现用,鲑鱼精DNA分装冻存,用一次扔一管。
- 每张膜留一小条做阴性对照(不加探针),背景一出问题立刻能定位。
压背景这件事,说到底就是"占位要足、封闭要透、洗得要狠"。把这三条做到位,膜自然干净。
如果你需要设计杂交探针、优化探针序列或者评估蛋白表达体系,站内的引物设计工具、密码子优化工具和蛋白可溶性优化工具都能直接上手用。探针设计好了,背景问题就少一半。