来源:蛋白纯化得率低镍柱再生(DNA Lab Space 实验教程)| 编译:DNA Lab Space
His标签蛋白过镍柱,洗脱峰小得可怜,SDS-PAGE上目标带淡到看不见。第一批还行,第二三次直接崩。别急着换新柱,大概率是再生没做对,Ni脱落了、柱床堵了,或者裂解上样条件早就有问题。下面从诱导、裂解、结合、洗涤、洗脱一路查到镍柱剥离-清洗-重挂镍,给你能直接照做的参数和验证方法。
第一步:快速排查低级错误
1. 菌体根本没诱导出目标蛋白?做诱导前后全菌SDS-PAGE,没带就别纯化。解决:OD600到0.6-0.8,加0.5 mM IPTG,18°C摇16 h或37°C摇3 h先做小试。
2. 裂解不彻底,上清里没多少可溶蛋白?看超声后样本还黏不黏。解决:每1 g湿菌加5-8 mL裂解液,加1 mg/mL溶菌酶,4°C放30 min,超声3 s开/5 s关,累计5-10 min。
3. 上样流速太快或柱床抽干?流穿液目标带比洗脱峰还浓。解决:重力柱控制0.5-1 mL/min,蠕动泵0.5 mL/min,液面别低于柱床。
4. 缓冲液含EDTA、DTT太高或pH偏酸?柱床发白、流穿目标多。解决:裂解液别加EDTA,DTT不超过1 mM,pH调到7.5-8.0再上样。
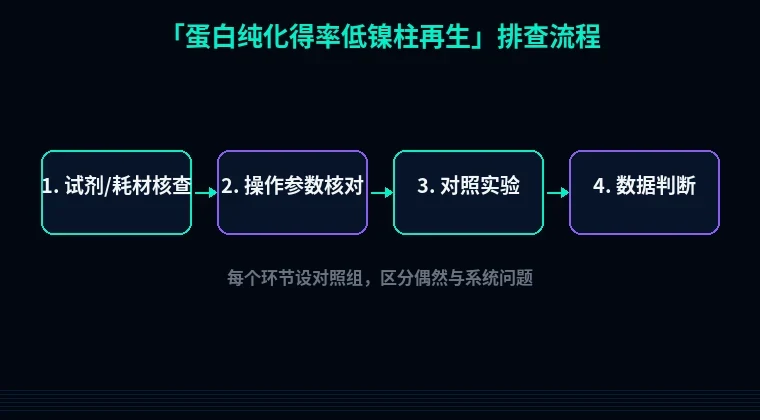
第二步:分维度系统排查
1. 诱导表达量够不够。现象:裂解上清和沉淀都看不到目标带。原理:蛋白没表达,或全进了包涵体。解决:做IPTG浓度0.1、0.5、1.0 mM,温度16°C 16 h、25°C 6 h、37°C 3 h小试,跑上清/沉淀。若在沉淀,按包涵体纯化,或降到16-18°C、IPTG 0.1 mM。验证:诱导后全菌目标带明显增粗,上清占可溶部分30%以上再放大。
2. 裂解和澄清不到位。现象:样本黏,柱子流速越来越慢。原理:核酸和碎片堵柱,目标蛋白没机会结合。解决:每1 g湿菌加5-8 mL裂解液:50 mM Tris pH 8.0,300 mM NaCl,10 mM imidazole,1 mM PMSF;加溶菌酶1 mg/mL,4°C 30 min;超声后12,000×g、4°C离心20-30 min,上清过0.45 μm膜。验证:上清跑胶目标带清晰,柱流速接近纯缓冲液。
3. 结合条件不合适。现象:流穿液目标带很浓,洗脱峰很小。原理:咪唑太高、盐太低、pH偏酸,或Ni柱载量超了。解决:平衡/上样用20 mM Tris pH 8.0,300 mM NaCl,10-20 mM imidazole;上样前测pH,用HCl或NaOH调回8.0。每mL Ni Sepharose按5-10 mg His蛋白估算,别超载;柱体积按培养体积1/100-1/50。流速0.5-1 mL/min。验证:流穿、洗涤、洗脱分别跑胶,目标带应在洗脱,不在流穿。
4