来源:蛋白互作Pull-down非特异结合(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做GST pull-down最怕什么?跑完WB一看,对照组也有条带,或者干脆糊成一片。目标蛋白没钓到,杂蛋白倒是一大堆。非特异结合不是单一原因造成的,珠子、裂解液、盐浓度、去垢剂、封闭剂,任何一环出问题都会让背景飞起来。这篇教程按实验流程拆成快速排查、系统定位、进阶疑难三段,每个原因都给具体参数和验证方法。不管你是第一次做还是重复失败,直接照着排查就行。
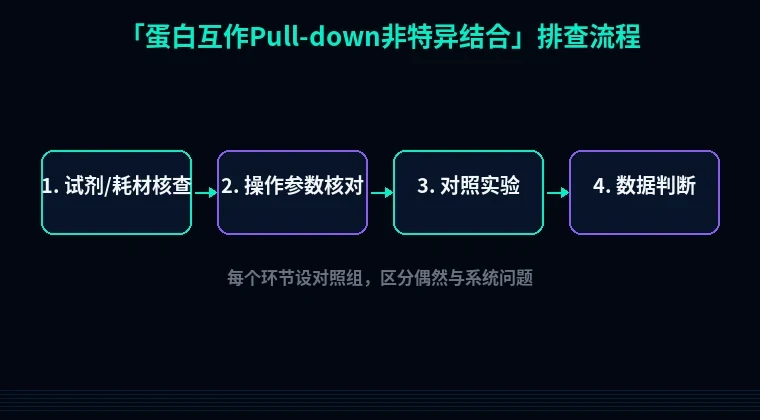
第一步:快速排查低级错误
1. 珠子没封闭或封闭不彻底。直接用PBS洗两遍就上样,珠子表面非特异位点没饱和。解决:用1% BSA或5%脱脂奶粉在4°C封闭珠子1小时,或者直接加到裂解液里共孵育。
2. 蛋白上样量过大。裂解液总蛋白超过1 mg甚至2 mg,背景必然升高。解决:把总蛋白控制在200-500 μg,先做梯度摸条件。
3. 洗涤次数不够或洗液体积太小。只洗2次、每次500 μL,杂蛋白根本没洗掉。解决:洗3-5次,每次1 mL,洗液含0.1-0.5% NP-40或Tween-20。
4. 对照组设置错误。没有空珠对照、没有标签对照。解决:必须设GST空标签对照、beads-only对照,每个条件平行做2-3管。
第二步:分维度系统排查
按流程从裂解→结合→洗涤→洗脱拆开看。
(1) 裂解液问题
现象:无论用什么诱饵蛋白,背景条带谱都相似。
原理:裂解液里高丰度蛋白、核酸、脂类会非特异吸附在珠子和蛋白表面。
怎么判断:跑银染,看背景是不是一组固定条带。
验证:把裂解液离心12000×g、4°C、15 min,取上清再做。
解决:低温操作,加0.1% NP-40 + 150-300 mM NaCl,或者裂解液里补1 mM DTT和1× protease inhibitor cocktail。核酸多的样本加10 μg/mL DNase I,冰上15 min。
(2) 结合条件问题
现象:拉下来的条带在整个泳道分布,没有清晰目的带。
原理:低盐、高蛋白浓度、过长孵育时间都会放大静电和疏水相互作用。
判断:把盐浓度从100 mM提到300 mM试一次。
验证:做NaCl梯度150/250/500 mM。
解决:默认用150 mM NaCl,背景高就加到300 mM,甚至500 mM。孵育改为4°C、2 h或过夜,别室温1 h。
(3) 珠子问题
现象:珠子-only对照也有一条粗带,通常在55-70 kDa附近。
原理:琼脂糖/磁珠表面残留活性位点,或者抗体/配体脱落。
判断:跑一管beads加裂解液,不加诱饵。
验证:换一批新珠子或换品牌。
解决:用1% BSA封闭1 h;如果还高,换磁珠(如Dynabeads)。注意:不要用BSA封闭后不洗直接加样。
(4) 洗涤条件问题
现象:目的带在,但背景条纹多。
原理:洗液去垢剂不够或次数太少,弱结合杂蛋白没走。
判断:看洗第3管和第5管的背景差异。
验证:留每次洗涤液跑SDS-PAGE。
解决:洗4次,每次1 mL、4°C、5 min翻转;洗液用20 mM Tris-HCl pH 7.5 + 150 mM NaCl + 0.1% NP-40。高背景加到0.5% NP-40或补0.25%脱氧胆酸钠。
(5) 洗脱与检测问题
现象:WB显影背景高、条带弥散。
原理:洗脱不彻底或ECL曝光过度。
判断:看marker和阳性对照。
验证:取洗脱后珠子再煮一次跑胶。
解决:2× SDS loading buffer 95°C煮5-10 min;或者用10 mM谷胱甘肽洗脱,pH 8.0,室温10 min两次。
(6) 标签相关
现象:GST空标签对照组同样有条带。
原理:GST本身与一些蛋白有相互作用,或者抗GST抗体交叉。
判断:比较GST空标签vs实验组。
验证:用不同标签(His、MBP)重复。
解决:换标签,或者把GST用PreScission酶切掉再做。
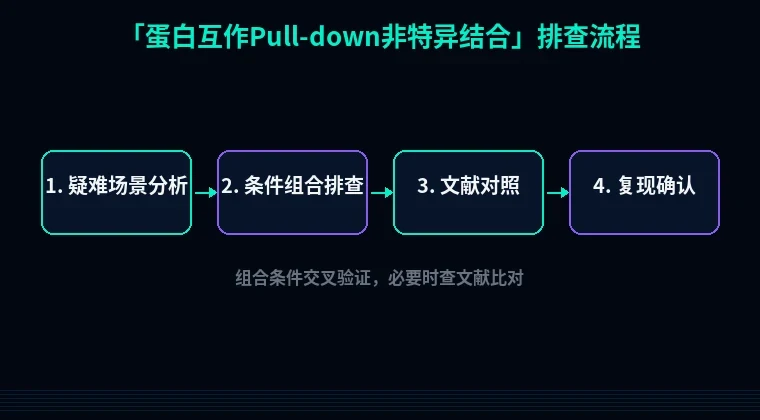
第三步:进阶疑难问题
(1) 核酸介导的假互作
DNA/RNA桥接了诱饵和杂蛋白。加10 μg/mL DNase I和100 μg/mL RNase A,冰上15 min再结合。验证:加核酸酶后条带消失。很多时候你以为的蛋白互作,其实是核酸在中间牵线。
(2) 二硫键导致的共价聚集
无还原剂时蛋白通过二硫键聚团。裂解液和所有缓冲液补1-5 mM DTT或2 mM TCEP,全程保持。跑非还原胶能看到高分子量弥散带。
(3) 内源同源蛋白竞争
诱饵蛋白与内源同源物形成复合物。用敲低/敲除细胞系做对照,或者换无内源表达的细胞(如HEK293T过表达)。别急着下结论,先确认你的诱饵是不是和某个内源蛋白有交叉。
避坑总结+实操建议
三条核心结论:
1. 先做对照,再做实验。beads-only、GST-only、无关蛋白对照缺一不可。
2. 盐浓度和去垢剂是你的两个调节旋钮。背景高先调盐,再调去垢剂。
3. 所有步骤4°C操作,能冷就不暖。
两条日常好习惯:
1. 每次实验留样:裂解液上清、flow-through、每次洗涤液、洗脱液,全部跑胶。
2. 珠子随用随取,别反复冻融;封闭好的珠子当天用完。
背景还是压不下去?试试在站内做一轮对照设置和缓冲液配方优化。想提前规避标签带来的假阳性,可以用密码子优化工具调整表达量,或者用蛋白可溶性优化工具先提高诱饵蛋白的可溶比例。引物设计工具能帮你把人源/鼠源同源物克隆出来做对照。需要设计sgRNA做敲除验证?站内sgRNA设计工具直接生成。先把对照做齐,再谈互作。