来源:细胞支原体污染隐性检测(DNA Lab Space 实验教程)| 编译:DNA Lab Space
养了三个月的细胞,突然长得慢、贴壁差、转染效率掉一半。你做了支原体检测——阴性。换血清、换培养箱、加大血清浓度,全没用。问题大概率不在检测本身,而在你怎么取、怎么提、怎么判。这篇教程把支原体隐性检测的坑一次拆开:从取样到判读6个环节,每个环节给判断、验证和解决办法,最后附上进阶疑难和清除方案。
第一步:先看这几个低级错误,别急着怀疑方法
1. 取样前刚换过液或加了抗生素。青霉素链霉素杀不死支原体,但四环素、大环内酯类(如Plasmocin)会压制它。停药不到72小时就取样,PCR和染色都可能假阴。解决:取样前至少停抗生素48–72小时,换无抗生素培养基传2代再测。
2. 只取上清,不刮细胞。很多支原体(M. hyorhinis、M. fermentans)大量附着在细胞膜表面。只吸1 mL上清检测,灵敏度直接掉一个数量级。解决:取1 mL上清 + 用细胞刮刮下贴壁细胞,一起离心收集。
3. 样品冻融或放4°C过夜。支原体DNA在反复冻融中降解,上清里的核酸酶也会切。解决:取样后立即处理,或−80°C分装单次使用,别反复解冻。
4. 没跑阳性对照。摸不准是试剂失效还是真阴性。解决:每次PCR带一个标准株DNA(如M. orale 10 pg)作阳性对照,无菌水作阴性对照。
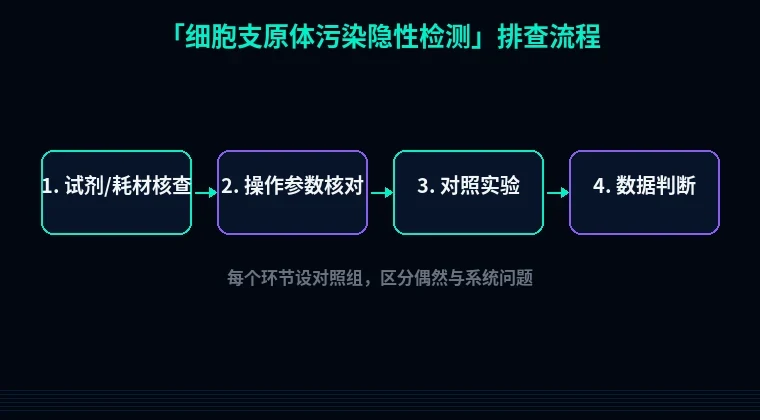
第二步:按流程拆开查,从取样到判读逐个过
1. 取样量不足,DNA提不出来
现象:PCR和qPCR都显示低荧光信号,Ct值在35–38之间,重复孔波动大。原理:支原体基因组约0.6–1.3 Mb,比细胞小几十倍。样品里细胞数低于10⁴时,提取到的支原体DNA可能只有几拷贝,接近检测下限。解决:取5×10⁵–1×10⁶个细胞或2 mL上清,12000 g离心10分钟,弃上清后用50 μL PBS重悬,95°C加热10分钟裂解(或按DNeasy Blood & Tissue Kit操作),洗脱体积压到30 μL。验证:跑梯度稀释的标准株DNA,确认你的体系检测下限在10拷贝以内。
2. PCR抑制剂没去掉,Taq酶被坑
现象:阳性对照正常,样品孔无信号;把样品稀释10倍后反而出现信号。原理:培养基里的血清蛋白、酚红、EDTA,以及细胞裂解液里的SDS残留,都会抑制Taq酶。解决:提取DNA时用含乙醇的漂洗液洗两遍;洗脱用无核酸酶水而非TE(EDTA会螯合Mg²⁺)。实在不行,把DNA模板稀释5–10倍再上机。验证:往样品DNA里掺入10 pg标准株DNA,做“加标回收”。回收率低于50%就是抑制剂没除干净。
3. 引物针对的16S rRNA区域变异,抓不住你的污染株
现象:荧光染色看到细胞外点状荧光,PCR却阴性。原理:市售试剂盒常用M. fermentans或M. orale的16S rRNA保守区,但不同种属在引物3′端有1–2个碱基差异,退火温度偏高就扩不出来。解决:换用两套引物——一套通用16S rRNA(如GPO-1/MGSO),一套你怀疑的种属特异性引物;退火温度降到55°C,循环数加到40。验证:用ATCC标准株或阳性细胞上清做阳性对照,确认引物能覆盖M. hyorhinis、M. arginini、M. orale三大常见污染株。
4. 荧光染色判读失误,把细胞核当成支原体
现象:Hoechst 33258染色后满视野亮,以为污染了。原理:Hoechst和DAPI都结合DNA,细胞核亮正常;支原体是细胞核外的细小点状或丝状荧光,直径0.2–2 μm,沿细胞膜分布。解决:染色前用PBS洗3次,Hoechst 33258工作浓度0.5–1 μg/mL,37°C避光孵育10–15分钟,再洗3次,用无荧光封片剂封片。判读时先看细胞核外的区域。验证:同时做未污染细胞的阴性片,和已知污染细胞的阳性片,对照判读。
5. 培养法时间不够,支原体还没长起来
现象:液体培养基颜色没变,判阴性。原理:支原体世代时间1–3小时,比细菌慢得多,液体培养需7–14天,固体平板菌落(“煎蛋状”)要5–10天。解决:液体培养基接种0.5 mL上清,37°C微需氧(5% CO₂)培养14天,第3、7、14天观察颜色变化;同时划线固体平板,5天后低倍镜看菌落。验证:阳性对照管(接种标准株)应在3–7天内变黄(葡萄糖发酵)或变红(精氨酸水解)。
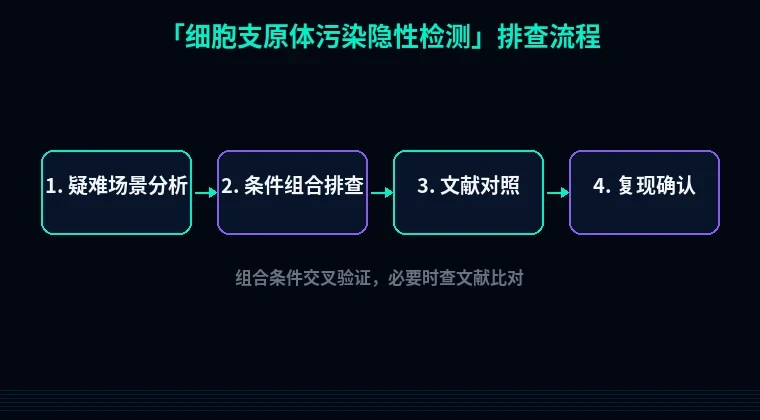
第三步:进阶疑难问题
1. 支原体钻进细胞内部,上清和表面都测不到
现象:上清PCR阴性,但细胞传代后定期复发。原理:M. fermentans和M. penetrans能侵入细胞胞质,甚至整合到细胞膜内,常规上清取样抓不到。解决:取样时用细胞刮刮下,超声破碎(20%功率,3秒×3次)释放胞内支原体,再做PCR;或改用qPCR检测细胞沉淀的DNA。验证:破碎前后Ct值差≥3,说明有胞内寄生。
2. 抗生素停药后“复阳”,耐药株漏网
现象:Plasmocin处理2周后检测阴性,停药2周又阳性。原理:支原体形成生物膜或进入休眠态,抗生素只压制不彻底杀灭。解决:联合用药——BM-Cyclin(10 μg/mL)处理1周,换MRA(0.5 μg/mL)再处理1周,停药后至少传3代再测。验证:停药后第7、14、21天各测一次,三次全阴才算清除。
3. 假阳性:气溶胶或质粒污染
现象:阴性对照也出条带,或所有孔都亮。原理:PCR产物气溶胶、质粒模板、Hoechst染料沉淀都会造成假阳。解决:PCR配液区、加样区、电泳区物理隔离;每次换枪头,试剂分装;Hoechst染料用0.22 μm滤膜过滤后避光保存。验证:阴性对照若出带,整批结果作废,重做。
避坑总结+实操建议
三条核心结论:
- 取样决定灵敏度。停药72小时、刮细胞、立即处理,比换更贵的试剂盒管用。
- 每次检测必带阳性和阴性对照。没有对照的“阴性”不可信。
- 清除比检测难。联合用药+停药后三次复测,才能宣布干净。
两条日常好习惯:
- 新细胞进实验室先隔离培养2周,PCR+染色双检,阴性才并入主库。
- 血清、胰酶、培养基分装使用,每批做一次支原体检测,别省这一步。
需要工具?直接上站内搜
设计支原体16S rRNA引物时,用站内引物设计工具核对退火温度和特异性,避开3′端错配。做qPCR绝对定量,密码子优化和蛋白可溶性优化工具虽然不直接相关,但同属分子实验工具箱,顺手收藏不亏。清除后要做转染或表达,先用蛋白可溶性优化评估载体,避免二次翻车。