来源:测序峰图套峰原因(DNA Lab Space 实验教程)| 编译:DNA Lab Space
送测回来,峰图打开一看,好几个位置双峰叠在一起,像心电图乱跳。你第一反应是测序公司的问题?别急着打电话。套峰的原因可能在你这边:模板不纯、PCR非特异、引物错配、甚至挑克隆时挑到了两个菌。这篇教程按实验流程拆开讲,从快速排查低级错误,到分维度系统定位,再到进阶疑难。跟着做,大部分套峰一次解决。
第一步:快速排查低级错误
先别怀疑试剂。新手最容易栽在这几个坑里。
- 样本混了。挑单克隆时没挑干净,两个菌落一起摇。重新划线,37°C过夜,挑孤立单克隆。
- 引物加错或浓度太高。测序引物稀释到10 μM,取1 μL;确认引物与模板匹配。
- PCR产物没纯化。残留dNTP和引物会干扰测序。用ExoSAP-IT 37°C 15分钟,80°C 15分钟灭活。
- 模板量不对。质粒模板推荐10-30 ng/μL,取1 μL;PCR产物50-100 ng/μL,取1 μL。过多信号饱和,过少噪音大。
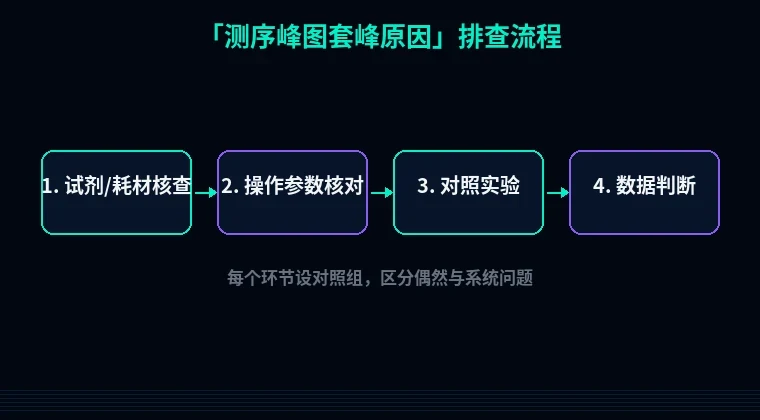
第二步:分维度系统排查
按实验流程走,从样本到测序反应,每个环节都可能留下套峰痕迹。
1. 样本本身:杂合或混合
现象:套峰位置固定,两个峰高度接近,比如A/G套峰。原理:二倍体基因组杂合位点,或细菌混合克隆。解决:如果是杂合,设计等位基因特异引物或克隆测序;如果是混合菌,划线挑单克隆。验证:重新挑3-5个单克隆分别测序,看套峰是否消失。
2. PCR非特异扩增
现象:峰图从头到尾噪音大,或出现双峰但位置不固定。原理:非特异产物与目标产物同时被测序引物结合,产生混合信号。解决:提高退火温度2-5°C,减少循环数至25-28,降低Mg2+浓度至1.5 mM,用梯度PCR优化。验证:跑2%琼脂糖凝胶,看是否单一条带;胶回收目的条带再测序。
3. 引物问题
现象:测序引物结合位点有突变或非特异结合,导致套峰。原理:引物与模板不完全匹配,或引物自身形成二聚体。解决:重新设计测序引物,Tm值55-60°C,长度18-24 nt,GC 40-60%,避免连续4个相同碱基。验证:用Primer-BLAST检查特异性;换一条测序引物。
4. 质粒/克隆问题
现象:质粒提取物中有基因组DNA污染,或质粒发生重组。原理:基因组DNA作为模板产生背景。解决:质粒提取时加RNase A,用柱纯化,避免基因组污染;测序前用BamHI等单酶切验证质粒大小。验证:琼脂糖凝胶电泳看质粒条带是否单一。
5. 测序反应体系问题
现象:峰图信号弱、噪音大、套峰。原理:BigDye用量过多、模板过多、引物浓度过高,导致荧光信号未完全终止。解决:BigDye 0.5 μL,5×缓冲液1.5 μL,引物3.2 pmol,模板10-30 ng,补水到10 μL。PCR:96°C 1分钟;25循环(96°C 10秒,50°C 5秒,60°C 4分钟)。验证:做梯度稀释模板,选最佳浓度。
第三步:进阶疑难问题
有些套峰不是常规操作能解释的。下面三种情况,得换思路。
发卡结构或GC rich模板
模板形成二级结构,测序聚合酶暂停,产生套峰。解决:加DMSO到5%或甜菜碱1M,测序反应延伸温度提高到60°C,时间延长到4分钟。验证:换反向引物测序,看套峰是否消失。
同聚物区域
如poly(A)或poly(T),测序读长后移,出现套峰。解决:反向测序,或克隆到载体用不同引物测。验证:对比正向和反向测序结果,取一致区域。
多拷贝基因
16S rRNA等有多个拷贝,拷贝间有差异,套峰。解决:设计保守区引物,或克隆后挑单克隆测序。验证:挑10个克隆测序,统计拷贝类型。
避坑总结+实操建议
三条核心结论:
1. 套峰先看是不是混合克隆或杂合,重新挑单克隆或克隆测序最直接。
2. PCR产物必须纯化,ExoSAP-IT不能省,否则套峰大概率来自残留引物和dNTP。
3. 测序引物要专用,不要拿PCR引物直接测,设计时检查Tm和特异性。
两条日常好习惯:
- 每次送测前跑胶,确认单一条带。
- 记录模板浓度和引物浓度,用同一批试剂做阴性对照。
引物设计总出问题?站