来源:CRISPR敲除效率低sgRNA设计(DNA Lab Space 实验教程)| 编译:DNA Lab Space
"做了三条sgRNA,T7E1胶上一条切割带都没有。"这大概是CRISPR新手最常见的一句话。敲除效率低,八成不是Cas9不行,而是sgRNA设计或者检测环节出了岔子。别急着换试剂盒,也别急着重做。这篇教程按"低级错误—流程系统排查—进阶疑难"三层走,覆盖sgRNA序列、GC含量、PAM、靶位点可及性、转染递送和indel检测假阴性,给你一条当天就能上手跑的排查路径。
第一步:快速排查低级错误
先花20分钟排掉这些坑,能省你三天。
1. 序列拼错了。spacer反向连进载体,或者漏掉PAM旁的碱基,Cas9根本认不出来。解决:拿到质粒送一次Sanger测序,用U6启动子引物读通spacer区,别省这60块钱。
2. 转染效率太低。质粒压根没进细胞,编辑当然无从谈起。解决:平行转一个GFP对照,48小时后荧光显微镜下数阳性细胞,低于40%就先优化转染条件,别往下做。
3. 抗生素加太早或太浓。嘌呤霉素1 µg/mL筛48小时,很多细胞撑不到编辑发生就死光了。解决:先做杀伤曲线,选定2–3天全部杀死的最低浓度。
4. 靶位点在细胞里根本不存在。外显子有SNP,或者你选的转录本在这株细胞里不表达。解决:查dbSNP和该细胞系的RNA-seq数据,拿PCR产物测序确认靶序列。
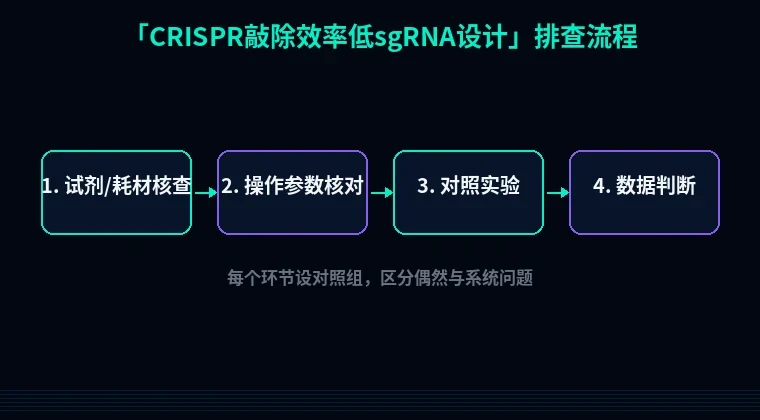
第二步:分维度系统排查
1. sgRNA设计问题——第一嫌疑
现象:三条sgRNA都切不动,或者只有一条勉强5%的indel。
原理:Cas9需要识别NGG PAM,spacer 5'端10–12 nt是种子区。种子区一旦有错配,切割活性断崖式下跌。GC低于40%结合不稳,高于70%容易形成二级结构;连续4个以上T会被U6启动子当成终止信号,sgRNA直接截断。
解决步骤:① 在目标外显子5'端200 bp内挑PAM,完全敲除优先选外显子1–3;② GC控制在40–60%;③ 用CRISPOR或Benchling打分,选脱靶评分高的;④ 避开SNP位点和TTTT。
验证方法:设计3–4条平行做,48–72小时后收基因组,T7E1或TIDE分析比较,选效率最高的那条。
2. 靶位点可及性差
现象:sgRNA打分很高,脱靶也低,就是切不动。
原理:染色质关闭时Cas9挤不进去。高度甲基化的启动子区、异染色质区尤其明显。落在重复序列里的靶点,比对到多个位置,实际切割被稀释。
解决步骤:① 把靶点挪到基因体中部或外显子下游,别死磕启动子区;② 查ATAC-seq或DNase-seq数据看这段是否开放;③ 避开已知重复元件。
验证方法:换一个开放染色质区的位点做对照。新位点效率正常,问题就定位在原来的位置。
3. 递送和表达量不足
现象:mRNA水平有Cas9表达,蛋白量上不去,细胞状态还差。
原理:质粒转染后Cas9表达要24小时起步,48–72小时才到切割高峰。转染试剂和DNA比例不对,或者细胞密度低于50%,效率都会被拉低。
解决步骤:① 6孔板用2 µg Cas9质粒加1 µg sgRNA质粒,脂质体按3:1(µL:µg)配;② 细胞密度控在70–80%;③ 转染后6小时换液降毒性;④ 优先核转染或慢病毒递送,效率比脂质体高一个数量级。
验证方法:转染48小时做Western blot看Cas9条带,同时用GFP对照估转染率。
4. 检测环节的假阴性
现象