来源:引物设计二聚体发夹结构(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶一看,目标条带没影,10–40 bp位置却糊了一团亮斑;NTC(无模板对照)也照样出带。先别怀疑模板和酶,八成是引物自己跟自己抱上了。二聚体和发夹是引物设计里最阴的两类二级结构,肉眼看不出来,软件默认参数也常放过。下面从最低级的操作失误一路查到进阶疑难,给你一条能直接照着做的排查路径,涵盖序列自检、参数阈值、体系浓度和验证实验。
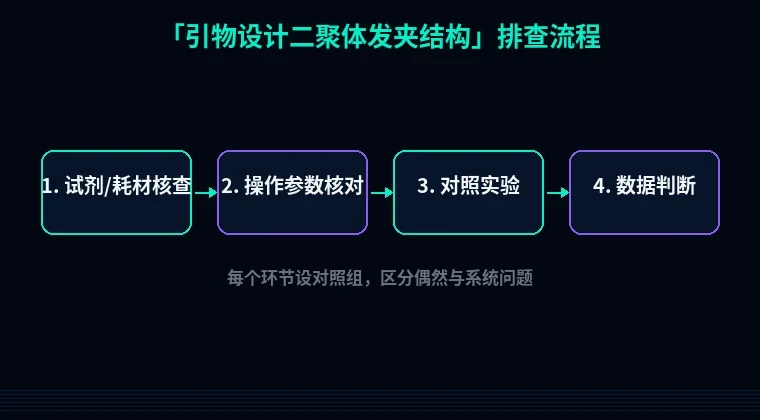
第一步:先扫一遍低级错误
新手最常翻车的不是设计,是手。
1. 浓度算错。把100 μM母液当10 μM工作液直接加,终浓度飙到2 μM,二聚体概率翻倍。解决:母液稀释10倍成10 μM工作液,每50 μL体系只加1 μL。
2. 干粉没溶透。引物干粉离心后随手加水就上机,管壁残留导致实际浓度偏低。解决:12000 rpm离心1分钟,加TE缓冲液后涡旋10秒,室温静置15分钟再稀释。
3. 退火温度拍脑袋定。直接写55°C,比引物Tm低十几度。解决:退火温度先按Tm−5°C设,再用梯度PCR验证。
4. 不做NTC。没对照你根本分不清是污染还是二聚体。解决:每板必放NTC,且NTC要跟样品同体系同体积。
第二步:分维度系统排查
按"序列→参数→体系"的顺序走,别跳步。
A. 序列层面自检
1. 3'端互补配对
现象:凝胶上出现<100 bp的弥散小带,NTC同样出带,目标条带弱或消失。
原理:Taq聚合酶从引物3'端开始延伸。两条引物的3'端只要有连续2–3个碱基互补,聚合酶就能把它们当成模板延长,形成稳定的引物二聚体,并在后续循环中指数扩增。
解决:打开OligoAnalyzer或Primer-BLAST,看两条引物3'末端最后5个碱基,避免出现连续3个以上互补(尤其GC)。如果正反引物3'端刚好互补,把其中一条的3'末端第3–5位改一个碱基。
验证:改完重跑PCR,NTC的条带消失即为确认;也可把二聚体产物切胶测序,看是不是引物序列自连。
2. 发夹结构(hairpin)
现象:标准曲线扩增效率掉到80%以下,Ct值整体延后2–3个循环,条带偏弱但没有杂带。
原理:单条引物自身5'端回折,茎区≥4 bp、环区≥3 nt时结构就稳定,聚合酶读不过去,有效引物浓度下降。
解决:看软件给出的发夹ΔG,要求高于−3 kcal/mol。茎区超过3 bp就打断它——把茎上一个G-C换成A-T,或把配对碱基换成不配对的碱基。别只改环区,改环没用。
验证:梯度退火55–72°C跑一遍。如果高温退火下Ct明显提前、效率回到90–110%,发夹就是元凶。
3. 二聚体ΔG过负
现象:软件预测一切正常,跑出来还是有小带。
原理:ΔG越负,二聚体越稳定。经验阈值是二聚体ΔG要高于−6 kcal/mol,3'端二聚体ΔG要高于−5 kcal/mol。
解决:在设计软件里勾选"二聚体ΔG"输出,逐对筛选。引物对之间ΔG≤−9 kcal/mol的直接弃用。
验证:用同一模板、同一体系只换引物对,做平行对照。
B. 设计参数层面
4. 两条引物Tm不匹配
现象:低温退火时其中一条引物参与非特异配对,出现多余小带。
原理:Tm差>5°C,退火温度只能迁就低的那条,高的那条在低温下容易乱配。
解决:两条Tm控制在58–62°C,差值≤2°C,用最近邻法(Nearest-Neighbor)计算,别用GC%粗略估。
验证:梯度PCR设52/55/58/61/64°C五档,看哪一档小带消失。
5. 引物过长或GC过高
现象:引物自身就形成稳定二级结构。
原理:长度超过24 nt、GC超过65%,序列内部互补概率显著上升。
解决:长度压到18–24 nt,GC 40–60%,3'端最后一个碱基优先选G或C但别连着三个GC。
验证:重设计后比对ΔG变化。
C. 体系与操作层面
6. 引物终浓度过高
现象:二聚体带比目标带还亮。
原理:浓度越高,分子间碰撞概率越大,二聚体形成速率近似二级反应。
解决:终浓度控制在0.2–0.4 μM,超过0.5 μM就危险。做一次0.1/0.2/0.4 μM三点梯度。
验证:最低浓度下目标带清晰、二聚体带减弱即为合适浓度。
7. Mg²⁺浓度偏高
现象:非特异带增多,二聚体带增强。
原理:Mg²⁺稳定错配双链和二级结构,浓度>3 mM时尤为明显。
解决:把Mg²⁺降到1.5–2.0 mM。梯度设1.0/1.5/2.0/2.5 mM。
验证:看哪一档二聚体带消失且目标带保留。
8. 退火温度低、时间长、循环多
现象:35个循环以上,二聚体被指数放大。
原理:二聚体短、扩增快,循环数一多它就抢占酶和dNTP。
解决:退火温度提高2–3°C,退火时间缩到15–30秒,循环数压到30–32;必要时做touchdown(如65→55°C,每循环降0.5°C)。
验证:跑2%琼脂糖凝胶,二聚体通常在10–40 bp,位于引物位置上方;NTC出同样带即可判定。
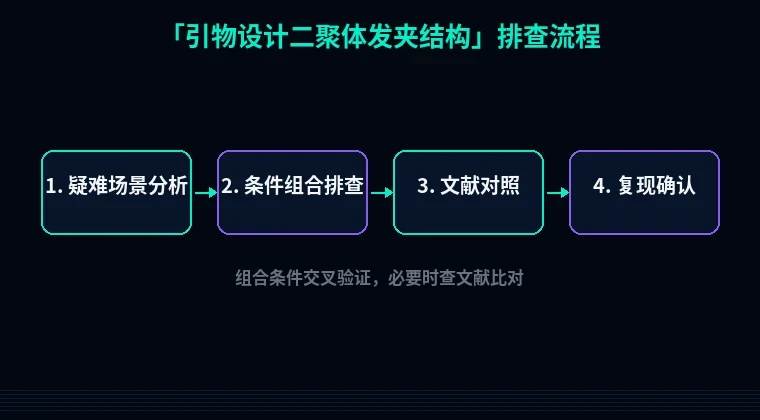
第三步:进阶疑难
隐性二级结构。 软件预测ΔG明明合格,实际却出问题。原因常是预测用的缓冲液条件不对。用含1.5 mM MgCl₂、50 mM KCl的模拟条件在OligoAnalyzer里重新算一遍。还拿不准,跑native PAGE看迁移率,或用圆二色谱看折叠。
多重PCR里的交叉二聚体。 8对以上引物时,两两组合超过28种,人工筛几乎不可能。用Primer3的multiplex模式或PrimerPool批量算交叉二聚体ΔG,把所有ΔG≤−9 kcal/mol的组合挑出来重设计,或者直接拆成几个单管反应。
简并引物或带修饰碱基。 简并位点会引入额外配对,把简并度压到≤4;如果模板做了密码子优化,注意优化后序列可能新产生引物结合位点,重新比对一遍。
避坑总结
1. 3'端是命门。 二聚体看3'端互补,发夹看茎区长度,别只盯着整体ΔG。
2. 阈值要具体。 二聚体ΔG>−6 kcal/mol,发夹ΔG>−3 kcal/mol,Tm差≤2°C,浓度0.2–0.4 μM,Mg²⁺ 1.5–2.0 mM。
3. 验证必须做NTC加梯度。 单点实验说明不了任何问题。
两个日常习惯:引物到货后先分装成10 μM工作液,−20°C保存,避免反复冻融;每次新引物上手前先跑一次梯度退火,把最优温度写进实验记录本。
工具在这
设计阶段就把隐患掐掉最省事。站内的引物设计工具可以直接输出二聚体ΔG、发夹ΔG和3'端互补评分,按阈值自动过滤。如果下游要做蛋白表达,引物设计完可以顺手用密码子优化工具调整模板序列,再用蛋白可溶性优化工具评估表达构建体,把引物、模板、表达三个环节一次性对齐。