来源:胶回收浓度低原因(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶,条带亮得晃眼,回收完一测,浓度只有 15 ng/µL。接下来的连接、转化全卡在这儿。这种"看得见收不着"的崩溃,九成不是试剂盒坏了。这篇按实验流程从头捋,从切胶到洗脱,每个原因给你现象、原理、解决和验证四件事,照着一项项过,大概率能把浓度拉回 50–100 ng/µL。
第一步:先排掉那几个低级错误
别急着换新试剂盒。先看这几个坑你踩没踩。
1. 洗脱液用室温的水,还是 pH 6.0 的 ddH₂O。 换 65°C 预热、pH 8.0–8.5 的 EB,产率立刻回来。
2. 洗脱体积随手写 100 µL。 想高浓度就压到 30 µL,甚至分两次各 15 µL 洗同一根柱。
3. 溶胶时胶块不称重,Binding Buffer 随便倒。 记住比例:每 100 mg 胶加 300 µL 溶胶液。
4. 洗完直接洗脱,没做空转干燥。 上柱后 13000 rpm 空转 2 min,把乙醇甩干净再洗脱。
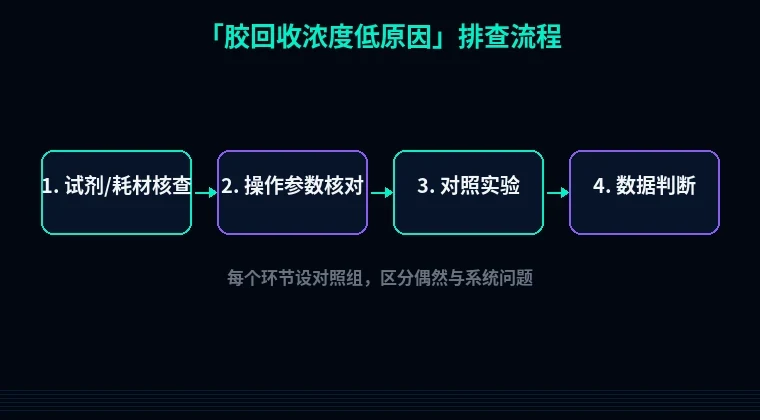
第二步:按流程分维度排查
排查顺序跟实验顺序一致,从胶块进柱子,到 DNA 出柱子。
模块A:切胶与溶胶
1. 胶块切太大,溶胶液不够。 现象:55°C 水浴 10 min 后还有透明胶渣。原理:琼脂糖没完全溶解,包裹住的 DNA 根本上不了柱。解决:切胶贴着条带切,胶块控制在 100–200 mg,每 100 mg 加 300 µL Binding Buffer;水浴 55–60°C,每 2–3 min 颠倒混匀一次,直到看不见胶粒。验证:对着光看溶液是否清亮、无絮状物。
2. 溶胶温度和时间不够。 现象:溶液发黏、颜色不均匀。原理:琼脂糖熔点摆在那儿,溶胶液温度上不去,溶解效率骤降。解决:提前把水浴调到 55–60°C,别用 37°C 金属浴凑合;时间给足 10 min。验证:用移液枪吸打时无阻力、无胶状拉丝。
3. 条带被紫外照太久。 现象:切胶时条带明明很亮,回收率只有 20%。原理:短波 UV 让相邻胸腺嘧啶形成二聚体,柱子结合和洗脱都正常,就是后续定量偏低。解决:用长波 UV 或蓝光切胶台,曝光压到 30 秒以内。验证:换低损伤光源重复一次,对比回收率。
模块B:结合上柱
4. 溶胶液 pH 偏碱。 现象:上柱后的流出液在 260 nm 有吸收。原理:硅胶膜结合需要高盐、低 pH(一般低于 7.5)。溶胶液放久了,或者样品本身偏碱,pH 飘到 8 以上,DNA 直接穿柱。解决:溶胶后