来源:蛋白纯化流穿目标蛋白(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完Ni柱,SDS-PAGE上一看,洗脱峰空空如也,流穿里那条带倒是浓得刺眼。这种"目标蛋白不结合"的崩溃,实验室里每周都在上演。别急着怀疑人生,九成情况是缓冲液pH、咪唑浓度或者标签出了岔子,剩下的一成藏在蛋白折叠和树脂状态里。下面按"低级错误→流程分模块→疑难杂症"三层往下扒,每一步都给判断依据、验证动作和解决参数,你拿着移液器就能对号入座。
第一步:先花10分钟排掉新手常踩的坑
1. 结合缓冲液pH没测,凭感觉配。
Ni-NTA靠组氨酸咪唑环与Ni²⁺配位,pH低于6.5时组氨酸质子化,结合直接崩。解决方法:用校准过的pH计调到8.0(范围7.4–8.0),别拿试纸糊弄。
2. 把洗脱buffer当结合buffer用。
洗脱液咪唑250–500 mM,结合液20–40 mM,两个桶长得一样就倒错。解决方法:配液时贴标签,上柱前测电导和pH双确认。
3. 测序没核对,标签压根不在。
读框错位、提前出现终止密码子、或者标签被蛋白酶切掉。解决方法:翻出质粒测序图谱,确认His6在N端还是C端、有没有被信号肽带走。
4. 上样液里有EDTA或DTT。
EDTA直接螯合Ni²⁺,DTT/β-巯基乙醇还原剥离金属。解决方法:裂解和结合缓冲液里不加这两种,需要还原剂就换TCEP 0.5–1 mM,或者干脆做无标签纯化。
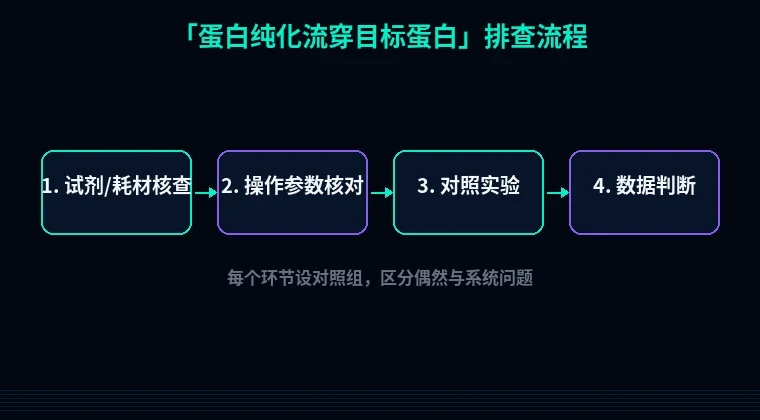
十分钟查完还是漏,说明问题不在手滑,往下走。
第二步:按流程分模块系统排查
模块A:样品端——蛋白根本没机会结合
① 缓冲液体系选错
现象:流穿和目标蛋白条带都浓,洗脱峰近乎零。
原理:磷酸盐缓冲液会和Ni²⁺形成弱配位,高浓度磷酸盐(>50 mM)竞争结合位点;Tris在pH 8.0时配位能力弱,尚可接受,但pH 8.5以上会明显抢位。
解决:结合缓冲液用20–50 mM磷酸钠 + 300 mM NaCl,pH 8.0;或者50 mM HEPES + 300 mM NaCl,pH 7.5。NaCl加到300 mM压非特异吸附。
验证:取1 mL树脂加5 mg纯化的His标签标准蛋白,跑一遍小柱,看结合率是否>90%。
② 裂解条件过激,蛋白聚集
现象:离心后上清澄清,但上样后柱压升高,洗脱无目标。
原理:超声功率过大、裂解液无去垢剂,疏水区暴露导致聚集成可离心沉淀或堵塞树脂孔道。
解决:超声3秒开/5秒关,总时长不超过5分钟,冰浴;裂解液补0.1% Triton X-100或0.5% CHAPS。上样前15000×g、4°C离心20分钟,再0.22 µm滤膜过滤。
验证:离心前后各留样跑SDS-PAGE,看目标条带有没有跑到沉淀里。
③ 上样量超载或浓度太低
现象:流穿里有目标蛋白,洗脱也有,两头都少。
原理:树脂载量一般20–40 mg蛋白/mL树脂,超载就溢流;样品体积过大、浓度低,结合动力学跟不上。
解决:按树脂载量的70%上样;样品浓缩到≥1 mg/mL再用,或者降低上样流速到0.5 mL/min。
验证:收集流穿、洗涤、洗脱三段分别测A280和跑胶,算物料平衡。
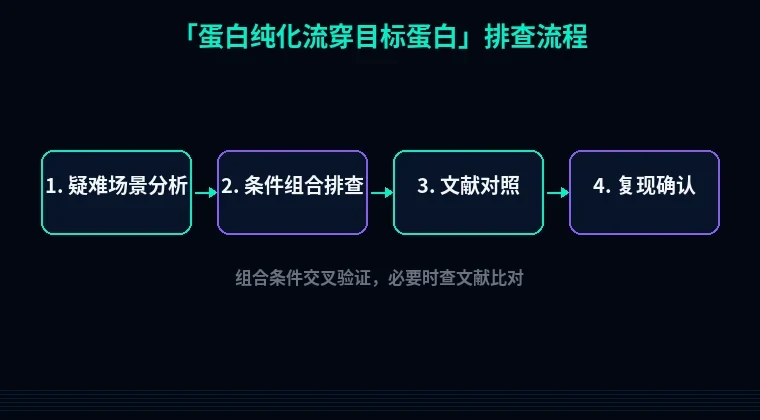
模块B:柱端——树脂本身掉了链子
④ 树脂失活或干过
现象:同一批样品昨天好好的,今天全流穿。
原理:Ni-NTA反复使用5–10次后Ni²⁺脱落,树脂变浅蓝;柱子抽干后树脂龟裂,产生沟流。
解决:0.1 M EDTA剥离旧Ni,0.1 M NiSO₄重新挂镍,再生后测载量;干柱直接换新树脂。保存时用