来源:限制性酶切载体自连磷酸酶(DNA Lab Space 实验教程)| 编译:DNA Lab Space
酶切、去磷酸化、连接、转化——跑完一整轮,第二天早上板子上密密麻麻全是菌,挑十个克隆去测序,九个是空载。这种崩溃你大概遇到过。空载背景高,八成不是连接酶的问题,而是载体根本没被磷酸酶处理干净,或者酶切这一步就漏了。下面按操作顺序拆开讲:哪些是新手常踩的坑、每一步怎么判断和补救、遇到顽固背景又该怎么绕。全程给具体参数,照做就行。
第一步:先别急着怀疑酶,这4个低级错误先排除
1. 酶切没切完就直接往下做。 取 0.5 μL 酶切产物跑 0.8% 琼脂糖胶,120 V 跑 30 分钟,如果还能看到和未切质粒同一高度的超螺旋带,说明环状质粒残留。解决:把酶加到 20 U、37°C 再切 1 小时。
2. 磷酸酶处理完没热失活,也没纯化。 CIP 残留会跟着进连接体系,把插入片段的 5' 磷酸也剥掉。解决:75°C 灭活 10 分钟,或者直接过柱纯化。
3. 忘了做自连对照板。 不加插入片段、只加载体的连接液单独转化一份。对照组长的菌和实验组差不多,说明问题全在载体,不在你的片段。
4. 涂板量太大、感受态效率过高。 5 μL 连接液涂 100 μL 就够,涂 200 μL 只会让背景翻倍。Amp 板用 100 μg/mL,Kan 板 50 μg/mL。
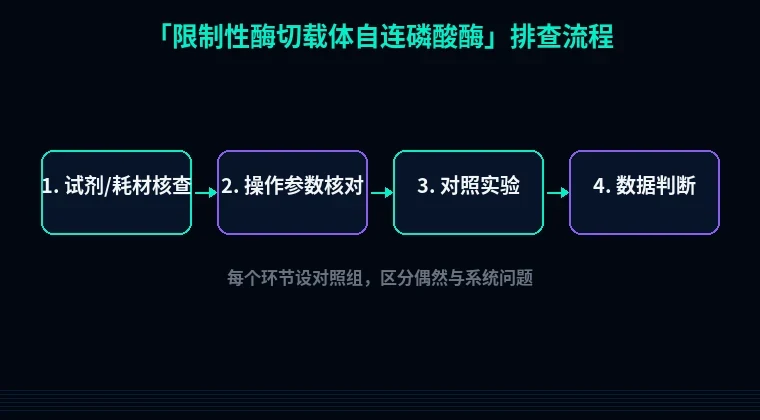
第二步:按实验流程分模块系统排查
模块A:酶切环节
1. 双酶切效率不一致,单边没切开。
现象:跑胶看到两条带,一条线性化载体、一条原质粒。原理:两个酶的最适缓冲液和温度不同,兼容 buffer 里往往有一个酶只剩 30% 活性。解决:分步酶切——先用活性高的酶在它的最适 buffer 切 1 小时,乙醇沉淀或过柱,再换 buffer 切第二个酶;或者选通用 buffer(如 NEB rCutSmart)并延长到 3 小时。验证:切完立刻跑胶,线性带要占到 90% 以上再进下一步。
2. 酶切位点离载体末端太近。
现象:位点距末端不到 6 bp 时,酶切效率断崖式下降。原理:内切酶需要足够的识别空间。解决:换用位点更靠内的酶,或者改用 PCR 加尾引入新位点。验证:直接测序看接头区是否完整。
3. 模板质粒被甲基化修饰。
现象:从 dam⁺ 菌株(如 DH5α)提的质粒,遇到 ClaI、XbaI 这类甲基化敏感酶切不动。原理:Dam/Dcm 甲基化覆盖了识别序列。解决:把质粒转到 dam⁻/dcm⁻ 菌株(如 JM110)重新提取。验证:同一批质粒换菌株后酶切效率恢复。
4. 两个位点挨得太近(小于 10 bp)。
现象:双酶切后跑胶只有一条大带,小片段看不见。原理:两个酶互相阻挡。解决:分步切,中间加纯化步骤。
模块B:磷酸酶处理
1. 磷酸酶用量不足或孵育时间不够。
现象:自连对照板菌落数偏高。原理:CIP 按每 μg 载体 1 U 计算,但载体末端浓度比质量浓度更关键。解决:1 μg 载体加 1 U CIP,37°C 孵育 30 分钟,再补 1 U 继续 15 分钟。rSAP 更耐热,同样条件,但灭活只需 65°C 5 分钟。
2. 热失活不完全。
现象:连接效率整体偏低,实验组和对照组都长不出菌。原理:残留 CIP 会攻击插入片段的 5' 端。解决:CIP 用 75°C 10 分钟灭活;如果不确定,直接过 PCR 纯化柱,洗脱 30 μL,比热失活更稳。
3. 磷酸酶缓冲液里 EDTA 浓度过高。
现象:rSAP/SAP 处理效果差。原理:SAP 依赖 Zn²⁺,EDTA 会螯合金属离子。解决:酶切后先纯化再去磷酸化,别把含 EDTA 的酶切缓冲液直接当反应体系。
模块C:连接与转化
1. 载体和插入片段摩尔比失衡。
现象:空载多,或者全是插入片段自连的多聚体。原理:连接效率在摩尔比 1:3 附近最高。解决:载体 50 ng,插入片段按 3 倍摩尔数计算,T4 DNA ligase 1 μL(400 U),16°C 连接过夜。
2. 连接缓冲液反复冻融,ATP 降解。
现象:连了一夜几乎没有菌。解决:分装 T4 buffer,避免反复冻融;或者用快速连接试剂盒,室温 5 分钟。
3. 转化对照缺失。
现象:分不清是连接失败还是转化失败。解决:同时做三个板——实验组、自连对照、未切质粒稀释 1000 倍涂板估算转化效率。
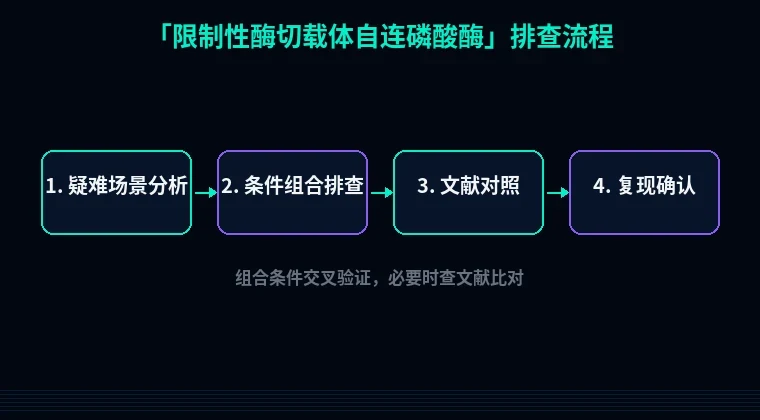
第三步:进阶疑难问题
1. 磷酸酶把插入片段的 5' 磷酸也剥掉了。
现象:背景压下去了,但阳性克隆一个都挑不到。原因:去磷酸化后没有纯化,CIP 带着进连接体系。判断:跑胶看连接产物是否完全没有串联体。解决:去磷酸化后必须过柱或热失活,两者都做最保险。插入片段本身不要碰磷酸酶。
2. 载体骨架上的抗性基因本来就完整,空载也能长。
现象:自连对照板长得欢,实验组也长,比例接近 1:1。原因:这不是技术问题,是筛选策略问题。解决:换成蓝白斑筛选(载体带 lacZα,加 40 μL X-gal 20 mg/mL 和 4 μL IPTG 100 mM),或者把抗性换成插入片段才能互补的标记。
3. 同一批酶切产物放了两周再用。
现象:重新连接时背景突然升高。原因:粘性末端在 4°C 放置会缓慢退火、被末端转移酶修饰。解决:酶切和去磷酸化当天做完当天连,实在要存就 -20°C 分装,别反复取用。
避坑总结+实操建议
三条核心结论:
- 酶切是否完全,决定一切。 线性化程度不到 90%,磷酸酶再努力也救不回来。每次酶切后花 30 分钟跑个胶,比后面挑 20 个克隆测序便宜得多。
- 磷酸酶处理完必须灭活或纯化,二选一,别偷懒。 CIP 75°C 10 分钟,rSAP 65°C 5 分钟,做不到就过柱。
- 自连对照板是必做项,不是可选项。 没有对照,你连问题出在载体还是片段都判断不了。
两个日常好习惯:
- 每次连接前算一次摩尔比,写在本子上。载体 50 ng、插入片段 3 倍摩尔数,这个公式用一年就成肌肉记忆。
- 酶分装小管,-20°C 存,用一管拿一管。T4 连接酶和限制酶都是这样,反复冻融是效率杀手。
下一步,把工具用起来
排查完自连问题,接下来要设计插入片段的引物、确认读码框、评估表达后的可溶性——这几步都能在站内工具里直接完成。用引物设计工具加上同源臂和酶切位点,用密码子优化工具处理稀有密码子,再用蛋白可溶性优化工具预测表达构件的表现。把湿实验省下的时间,花在设计上。