来源:离子交换洗脱分辨率低梯度斜率(DNA Lab Space 实验教程)| 编译:DNA Lab Space
两个蛋白只差一点点电荷,峰却死活分不开。收峰时你盯着那个"胖馒头",收前边沾后边,收后边带前边。别急着怀疑柱子坏了,八成是梯度斜率、pH或者上样量在捣鬼。这篇教程从新手最爱犯的低级错误讲起,一路拆到缓冲体系、流速、柱效和梯度延迟体积,每个问题都给你"怎么判断→怎么验证→怎么解决"的完整动作链。跟着跑一遍,你的分辨率大概率能提上来。
第一步:快速排查低级错误
先别动梯度程序,这4个地方最容易被忽略。
1. 上样量超了柱容量。 现象是峰变宽、前倾、拖尾。1 mL柱床的Q柱,总蛋白上样别超过5-10 mg,想分得干净就压到2-5 mg,先做1/5载量试跑一次。
2. 缓冲液pH离pI太近。 目的蛋白pI是7.2,你偏偏用pH 7.0的磷酸钠缓冲液,结合强度弱得可怜。换pH 8.0的20 mM Tris-HCl,让pH离pI至少差1个单位。
3. 样品电导高于平衡液。 样品里残留0.5 M NaCl没脱盐,蛋白根本挂不上柱子。用平衡缓冲液稀释10倍或透析2小时,把样品电导做到与平衡液相差<1 mS/cm。
4. 柱子没平衡够。 2个柱体积(CV)就上样,基线还在飘。老老实实平衡5-10 CV,直到UV基线平了、电导稳定不变再进样。
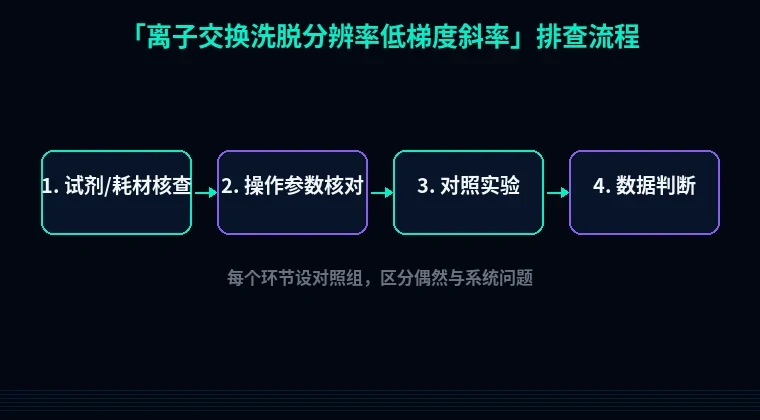
第二步:分维度系统排查
低级错误排除掉,还分不开,就按实验流程往下拆。
1. 梯度斜率太陡(最常见主因)
现象:两个峰只差0.05-0.1 M NaCl就叠在一起,峰间距不到0.3 CV。
原理:分辨率R大致正比于峰间距、反比于峰宽。斜率越陡,单位CV内盐浓度涨得越快,两个组分几乎同时被洗下来,峰间距离被压缩。梯度缓一点,差距被放大成更大的时间窗。
解决:把梯度体积从10 CV拉到20-30 CV。以1 mL HiTrap Q HP为例,原来0-100% B跑10 CV、流速1 mL/min,改成0-100% B跑25 CV。或者上分段梯度:0-30% B洗10 CV,30-60% B洗25 CV,60-100% B洗5 CV冲柱。
验证:计算R值,R>1.5才算基线分离。对比调整前后的峰谷高度,谷底掉到峰高的10%以下就对了。
2. 缓冲液pH和缓冲体系选错
现象:峰宽、不对称因子As>1.8、拖尾。
原理:离子交换靠的是表面净电荷差异。pH一变,蛋白表面可解离基团的带电状态就变。pH选在工作点附近,两个蛋白的电荷差异才最大。
解决:查两个蛋白的pI,取中间值偏1-2个单位作为工作pH。常用组合是20 mM Tris-HCl pH 8.0配0-1 M NaCl,或者20 mM MES pH 6.0配0-1 M NaCl。 Tris的pKa是8.06,缓冲能力在pH 7.0-9.0区间最好。
验证:跑一次pH梯度预实验,pH 6.5、7.0、7.5、8.0各跑一针,看哪个pH下峰间距最大。
3. 流速太快,传质跟不上
现象:流速从1 mL/min调到2 mL/min,分辨率立刻掉一半。
原理:蛋白要扩散进介质孔道才能与带电基团结合。流速快,停留时间短,传质来不及,峰就宽。介质粒径越大越明显。
解决:1 mL柱床,流速降到0.5-1 mL/min,对应停留时间2-4分钟。用Source 15Q或MonoBeads这类粒径15 μm以下的介质,能耐受更高流速。
验证:同一样品分别用0.5、1.0、1.5 mL/min跑三针,画分辨率对流速的曲线,找到拐点。
4. 柱效不足、柱床老化
现象:同一梯度、同样流速,换根柱子分辨率就高。
原理:理论塔板数N不够。柱头塌陷、气泡、颗粒堵在筛板上都会让N下降。
解决:先做一次柱效测试,打1%丙酮或0.5 M NaCl,算N和As。N低于2000/m、As大于1.5就要处理。反冲或者拆柱头补填新介质,必要时串两根1 mL柱。
验证:柱效合格后重跑样品,峰宽应下降30%以上。
5. 温度与添加剂
现象:4°C跑比25°C峰更宽,或者峰形忽好忽坏。
原理:低温下扩散系数降低,传质变差,峰变宽;但低温能抑制蛋白酶降解。加5%甘油或0.1% Triton X-100能降低非特异性疏水吸附。
解决:室温25°C跑常规纯化;对不稳定蛋白切4°C,但要把梯度拉长到30 CV补偿。添加剂先做小试,甘油别超10%,否则黏度上来压力会飘。
验证:同一梯度分别跑4°C和25°C,比较峰谷高度和收率。
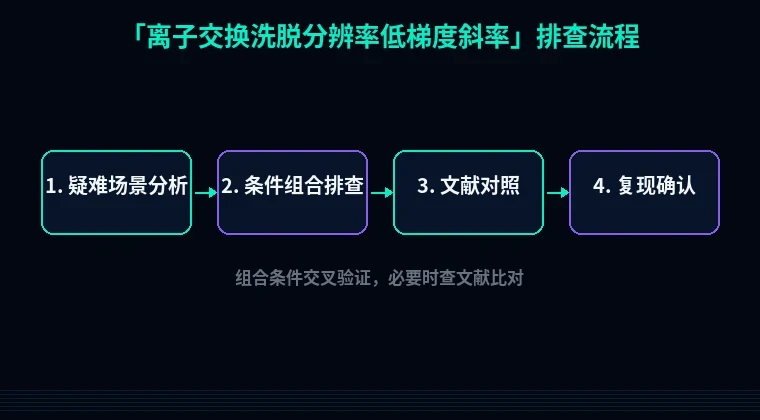
第三步:进阶疑难问题
1. 肩峰来自蛋白异构体或部分变性。
现象:主峰前面或后面带个小肩膀,缓梯度也消不掉。这多半不是色谱问题,是样品本身存在磷酸化、脱酰胺或二硫键错配的异构体。判断方法:跑非还原SDS-PAGE或质谱。解决:加1 mM DTT或5 mM TCEP还原,或者用分子筛先粗分。
2. 系统梯度延迟体积没算进去。
现象:梯度表上写着30% B就出峰,实际出峰在45% B。原理:泵到柱头之间那段管路体积(通常1-3 mL)会推迟梯度到达。解决:用1%丙酮或0.5 M NaCl测延迟体积,跑一个0-100% B的阶跃,看电导爬到一半的时间乘以流速,就是延迟体积。把梯度程序整体后移这个体积。
3. pH与电导耦合漂移。
现象:磷酸盐缓冲体系跑盐梯度,pH会往下掉0.3-0.5。原理:磷酸盐的解离平衡随离子强度变化。解决:换成Tris-HCl或HEPES这类pH受盐影响小的缓冲液,或者把B液也调到同一pH。验证:梯度过程中用电导/pH联用检测器实时监控。
避坑总结+实操建议
三条核心结论:
第一,分辨率低先量梯度斜率。10 CV分不开就上20-30 CV,这是性价比最高的一刀。
第二,pH离pI至少1个单位,别在等电点附近硬刚,电荷差太小神仙难救。
第三,上样量、流速、柱效三者只要有一个拖后腿,缓梯度也白搭,按顺序逐个排除。
两条日常好习惯:
每次换新柱子先打一针丙酮测柱效,记录N和As,数据有异常立刻停。
样品上柱前必测电导和pH,跟平衡液对齐再进样,省下的时间够你跑三根柱子。
工具方面,做离子交换前先查目标蛋白的pI和电荷分布,站内的蛋白序列分析工具能直接跑;如果后续要做重组表达,密码子优化工具能帮你把表达量提上来,避免上样量不够;纯化后蛋白老是沉淀,蛋白可溶性优化工具能给出一套标签和伴侣搭配方案。把这些前置问题解决了,层析这步会轻松很多。