来源:核酸电泳条带模糊胶浓度电压(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶,打开凝胶成像仪,条带像被水泡过的墨迹——边缘发散、拖尾、甚至整个泳道糊成一片。这种崩溃感,做过核酸电泳的人都懂。条带模糊不是单一原因,胶浓度、电压、缓冲液、上样量都可能插一脚。本文按"先查低级错误→再按实验流程逐模块排查→最后处理疑难杂症"的顺序,把最常见的原因和对应解决动作拆开讲清楚,对照着调,基本能定位到问题所在。
第一步:先花5分钟排除低级错误
别急着换试剂重配胶,先确认这几件事。
1. 胶没完全凝固就拔梳子。 刚倒的胶室温放20分钟表面看着硬了,内部可能还是软的。拔梳子时孔壁被拉扯变形,跑出来的条带自然歪歪扭扭。解决:室温凝固至少30分钟,或放4°C 15分钟再拔。
2. 电泳缓冲液重复用了太多次。 TAE或TBE反复回收使用超过3次,离子浓度下降、pH漂移,导电不均直接导致条带弥散。解决:换新鲜1×缓冲液,别心疼那点试剂。
3. 上样量太大或太少。 每个孔上样超过20 μL、DNA量超过500 ng,条带会过饱和外溢;低于50 ng则信号弱、看着"糊"。解决:常规检测孔上样5-10 μL,DNA量控制在100-300 ng。
4. 电压旋钮设完就没再看。 电源显示300 V,实际电泳槽内因缓冲液液面不一致导致实际场强偏低。解决:每次跑胶前目视确认两端液面齐平,电极线插紧。
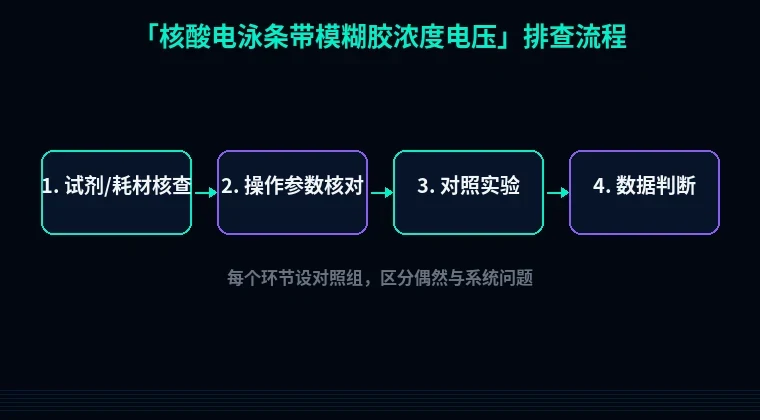
第二步:按实验流程分模块系统排查
低级错误排除后条带还是糊,就要按"配胶→上样→电泳→染色成像"这条链条逐个查。
1. 胶浓度选错了。
现象:小片段(<200 bp)跑出来条带扁平发虚,大片段(>5 kb)条带拖尾。
原理:琼脂糖浓度决定孔径大小。浓度太低,大分子跑得快但分辨率差;浓度太高,小片段挤在一起分不开。
解决:按目标片段大小选浓度——<200 bp用3%-4%;200-500 bp用2%-2.5%;500 bp-1 kb用1.5%;1-5 kb用1%;>5 kb用0.7%-0.8%。
验证:拿一个已知大小的DNA Marker(如100 bp ladder)同胶跑,看Marker本身是否分得清。Marker都糊,说明胶的问题。
2. 电压太高,胶发热。
现象:条带整体向后拖尾,泳道边缘的带比中间的更糊。
原理:电压超过5 V/cm(按电极间距算),电泳产热超过琼脂糖散热能力,胶温升到60°C以上,DNA变性、迁移速率不均。
解决:常规检测用5-8 V/cm。一个10 cm电极间距的槽,设50-80 V跑30-40分钟。想快可以调到100 V,但别超过120 V,且必须冰浴或降低缓冲液离子强度。
验证:跑完后用手摸胶槽外壁,温热但不烫手为正常。烫手就是电压过高。
3. 缓冲液配方或稀释倍数出错。
现象:条带整体模糊,溴酚蓝前沿走得异常快或慢。
原理:TAE和TBE的离子强度不同。TBE缓冲能力强但高浓度会抑制迁移;TAE适合长时间跑但缓冲容量低。50×母液稀释成1×时如果算错,比如稀释成2×,导电过热。
解决:确认母液是50×还是10×,用去离子水精确稀释。1×TAE配方:40 mM Tris-乙酸,1 mM EDTA,pH 8.0。
验证:测1×缓冲液电导率,正常在1-1.5 mS/cm。偏差超过20%就重配。
4. 上样缓冲液(Loading Buffer)比例不对。
现象:样品沉不到孔底,或条带整体呈弥散云雾状。
原理:Loading Buffer里的甘油或蔗糖增加密度,让样品沉入孔中;溴酚蓝或二甲苯青指示迁移。比例低于1:5,样品密度不够,扩散到缓冲液里。
解决:样品与6× Loading Buffer按5:1混合,即10 μL样品加2 μL缓冲液。混匀后短暂离心,再上样。
验证:上样后对着光看孔内,样品应呈蓝色且沉在孔底,不飘散。
5. 电泳时间过长,DNA扩散。
现象:条带边缘模糊,小片段几乎消失。
原理:DNA在胶中持续扩散,时间越长扩散越明显。电压低、跑得慢,扩散时间就长。
解决:根据溴酚蓝前沿判断终止时机。1%胶、80 V下,溴酚蓝跑到胶的2/3处即可停。别跑到过夜。
验证:跑完后立即成像,不要泡在缓冲液里等。
6. 染色和成像环节被忽略。
现象:条带在胶上肉眼可见,成像却模糊。
原理:EB或SYBR Safe染色不均匀,或紫外灯强度衰减、曝光时间过长导致信号溢出。
解决:EB染色用0.5 μg/mL泡15-20分钟;SYBR Safe按说明书1:10000稀释。成像时先短曝光(0.5秒)试,逐步增加,别一上来就5秒。
验证:拿同一块胶用不同曝光时间各拍一张,选条带清晰且背景不亮的那个。
第三步:进阶疑难问题
1. 条带呈现"微笑"或"皱眉"形。
整条泳道的带中间弯、两端翘,多半是胶没铺平或电泳槽电极老化。胶底部有气泡、或玻璃板与胶之间有缝隙,导致电场不均。解决:倒胶前赶走气泡,电极丝用砂纸轻擦去氧化层。
2. 小片段<100 bp始终分不开。
常规琼脂糖对<100 bp的分辨率有限。换用MetaPhor高分辨率琼脂糖,浓度提到4%,电压降到3 V/cm,跑2小时以上。或者直接上PAGE胶,分辨率更高。
3. 条带出现"双带"或"鬼带"。
除了引物二聚体,还要考虑DNA二级结构。富含GC的片段在低电压下形成发夹结构,迁移率异常。解决:上样前95°C加热5分钟,立即冰浴2分钟,再加Loading Buffer上样。
避坑总结+实操建议
三条核心结论:
- 胶浓度按片段大小选,别一块1%胶跑所有东西。小片段用高浓度,大片段用低浓度。
- 电压控制在5-8 V/cm,超过这个范围产热毁胶。想快就缩短胶长度,别硬拉电压。
- 缓冲液新鲜配、Loading Buffer比例准、上样量适中——这三件事做到,80%的模糊问题不会出现。
两条日常好习惯:
- 每次跑胶前用Marker验证胶和缓冲液状态,Marker糊了就别浪费样品。
- 配好的1×缓冲液标注日期,TAE超过一周、TBE超过两周就换新。
需要优化序列或设计引物?
条带模糊排除了,下一步可能是引物特异性差或蛋白表达不 soluble。站内工具可以直接帮你:引物设计工具支持自定义Tm和GC范围,密码子优化工具按宿主偏好调整序列,蛋白可溶性优化工具给出标签和伴侣共表达建议。跑胶前先把序列关过了,省得反复重跑。