来源:酶活测定本底高底物自发水解(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做酶活测定,最怕空白孔读数比样品还高。底物自己水解,本底压不住,标准曲线都弯了。别急着换试剂盒。问题大概率在底物、缓冲液或检测波长上。本文按实验流程拆成可操作的排查路径,从低级错误到进阶疑难,帮你把本底降下来。
第一步:快速排查低级错误
先看四个新手常犯的坑。
1. 底物浓度太高。现象:空白孔吸光度直接飙到1.0以上。解决:把底物降到Km附近,比如1–10 mM,别用100 mM。
2. 孵育温度过高或时间过长。37°C孵育30分钟,底物水解会翻倍。解决:改成25°C孵育10分钟试试。
3. 缓冲液pH偏碱。底物自发水解对pH敏感,pH 8.0比7.0快3–5倍。解决:换0.1 M磷酸钾缓冲液,pH 7.0。
4. 板子或仪器污染。现象:换新板后空白仍高。解决:用黑色低吸附板,读空白前擦净板底。
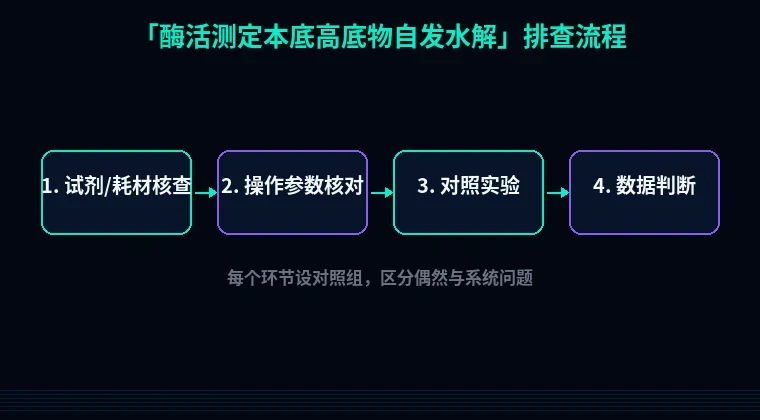
第二步:分维度系统排查
按实验流程走,从底物准备到数据处理,逐个排除。
1. 底物本身不纯或已降解
现象:新配底物空白就高,加酶后信号不增反降。原理:合成底物含游离报告基团,比如pNP或AMC。解决:HPLC纯化,或换新批次。验证:测无酶时底物吸收,若405 nm读数>0.1,底物不合格。
2. 底物自发水解与pH/温度耦合
现象:缓冲液pH>8时本底翻倍。原理:碱催化酯键水解,温度每升10°C速率翻倍。解决:用pH 6.5–7.0的50 mM MOPS,25°C反应。验证:做pH 6.0–8.0梯度,选本底最低点。别用Tris,它的氨基会亲核攻击。
3. 反应体系中金属离子催化
现象:加Mg2+或Ca2+后空白升高。原理:二价金属离子作为路易斯酸活化水分子。解决:加1 mM EDTA螯合,或换用无金属缓冲液。验证:加EDTA对比空白,若降50%以上,就是金属离子问题。
4. 检测波长选择不当
现象:底物和产物吸收重叠。原理:摩尔吸光系数差异小,本底信号被放大。解决:选产物最大吸收,pNP用405 nm,AMC用360/460 nm。验证:全波长扫描底物和产物,找等吸收点之外。
5. 酶液本身有水解活性
现象:不加底物时酶液有信号。原理:酶制剂含杂酶或宿主蛋白。解决:设酶空白,或过分子筛纯化。验证:酶+缓冲液孵育30分钟,读数应<0.05。
6. 反应时间过长导致累积
现象:30分钟后本底线性上升。原理:自发水解符合一级动力学,时间越长累积越多。解决:控制在10分钟内,用初速度计算。验证:做0–30分钟时间曲线,取线性段前1/3。
7. 终止液或显色剂干扰
现象:加终止液后空白变黄。原理:碱性条件下pNP自发产生。解决:终止液现配现用,0.1 M Na2CO3。验证:只加终止液和缓冲液,读数应<0.05。
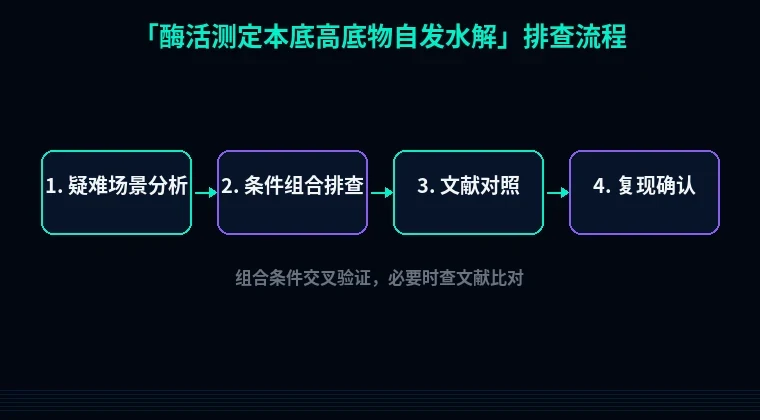
第三步:进阶疑难问题
1. 底物疏水聚集导致局部浓度高
现象:DMSO助溶后本底仍高。原理:疏水底物形成胶束,局部浓度是整体的10倍。解决:DMSO终浓度<1%,加0.01% Triton X-100。验证:动态光散射测粒径,>100 nm说明聚集。
2. 偶联酶系统带来额外本底
现象:NADH自发氧化,340 nm下降。原理:NADH在酸性或光照下分解。解决:换NADPH,或加再生系统。验证:无底物对照,若340 nm下降>0.1/10 min,偶联系统有问题。
3. 荧光底物光漂白
现象:激发光照射后本底升高。原理:荧光团在光下产生自由基。解决:降低激发强度,用黑色板,加0.1% BSA。验证:不照光对照,若本底低50%,就是光漂白。
避坑总结+实操建议
三条核心结论。第一,无酶空白必须做,别省。第二,底物现配现用,-20°C分装,避免反复冻融。第三,用初速度,别跑30分钟。两条日常好习惯:记录每批底物的空白值,画质控图;用低吸附板,减少非特异性结合。
如果酶是重组的,表达量低或可溶性差会间接抬高本底。站内密码子优化工具能帮你提高表达量。蛋白可溶性优化工具可以预测标签和促溶条件。引物设计工具支持定点突变,把活性位点突变掉,做阴性对照,直接验证本底来源。先优化这些,再测酶活,数据会干净很多。