来源:SDS-PAGE条带拖尾凝胶聚合不均(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶,染完色,一看条带全是"彗星尾巴",往下拖出一片虚影。Marker也拖,样品也拖,重复三次还是拖。这种时候别急着换抗体、换样品,大概率是凝胶本身出了问题——聚合不均、孔径不一,蛋白跑进去就像在坑洼土路上开车。下面按"低级错误→系统排查→疑难杂症"三层拆开,每一条都给你判断依据、验证动作和具体参数。照着做,拖尾能解决九成。
第一步:快速排查低级错误
先别动配方,这三四个坑占了拖尾原因的一半。
1. 胶没凝透就拔梳子、上样。手指轻压胶面,还有流动感就是没凝。室温低时分离胶要等30-45分钟,冬天可能更久。解决:延长聚合时间,或把胶模放到37°C温箱促凝。
2. APS忘了加,或者加了半年前的旧液。10%过硫酸铵必须新鲜配,4°C最多放一周,-20°C分装存一个月。旧APS氧化失效,聚合慢、孔径网架松散。解决:重配APS,10 mL胶液加100 μL。
3. 电泳缓冲液反复用超过3次。离子强度下降、pH漂移到8.5以上,条带开始拖。解决:直接换新缓冲液,25 mM Tris、192 mM glycine、0.1% SDS。
4. 上样量太大。一孔塞进60 μg总蛋白,条带必然重叠拖尾。解决:控制在20-40 μg/孔,上样体积不超过孔容积的80%。
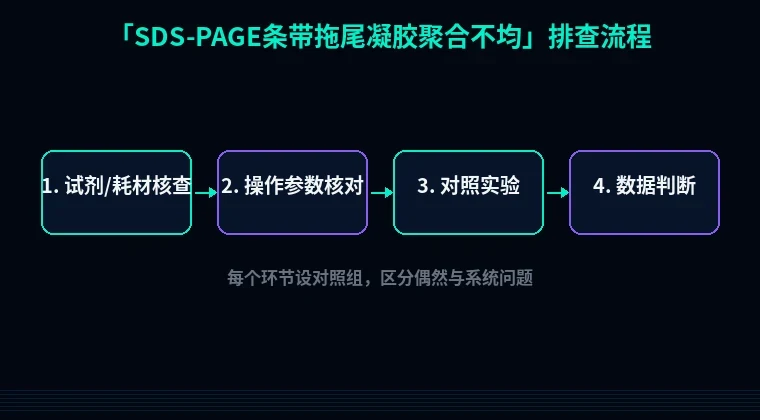
第二步:分维度系统排查
模块一:配胶与聚合环节
1. 混匀不均,局部聚合速度不一致
现象:条带整体拖尾,染色后胶面能看到"云絮状"深浅不匀的区域。
原理:APS和TEMED加入后没有充分混匀,局部自由基浓度过高,先聚的地方孔径小、后聚的地方孔径大,同一块胶里蛋白迁移速率不同,自然拖。
解决步骤:
① 加TEMED前先把APS沿管壁加入,轻柔颠倒10-15次,别用涡旋振荡(会引入气泡);
② 10 mL分离胶加TEMED 5 μL(0.05%),室温20-25°C时聚合窗口约20-30分钟;
③ 灌胶后立刻用0.1% SDS或水饱和正丁醇封顶,隔绝氧气。
验证方法:同一批胶跑预染Marker,如果Marker条带也拖,基本锁定胶的问题,与样品无关。
2. 凝胶聚合过快或过慢
现象:倒胶后5分钟就凝死,或者1小时还是液体。
原理:聚合速度由APS/TEMED比例和温度决定。过快(<10分钟)凝胶脆、内应力大,电泳时容易产生微裂纹;过慢则凝胶交联不完整,机械强度差。
解决步骤:
① 20-25°C下,分离胶聚合时间控制在20-40分钟;
② 夏天室温高于30°C时,APS减到10 mL加80 μL;冬天低于18°C时,胶模提前在37°C预热;
③ 浓缩胶TEMED可加到10 μL/5 mL,缩短等待。
验证方法:记录每块胶的凝固时间。超过45分钟不凝或少于10分钟秒凝,都要调比例。
3. 母液与缓冲液pH错误
现象:条带整体偏向、拖尾,且浓缩效果差,样品在浓缩胶里就散开。
原理:分离胶靠1.5 M Tris-HCl pH 8.8,浓缩胶靠0.5 M Tris-HCl pH 6.8。pH错了,甘氨酸解离状态改变,堆叠效应失效。
解决步骤:
① 配Tris缓冲液用pH计实测,不是靠试纸;
② 调pH在4°C下进行,温度补偿后回温到室温复核;
③ 30%丙烯酰胺母液用29:1(丙烯酰胺:双丙烯酰胺),pH控制在7.0以下,4°C避光保存不超过一个月。
验证方法:拿溴酚蓝单独上样,正常情况应压成一条细线;如果染料本身就拖,缓冲体系有问题。
模块二:样品处理环节
4. 还原不充分、加热不到位
现象:条带向上或向下拖尾,且高分子量区明显,有时看到二聚体。
原理:DTT或β-巯基乙醇不足,二硫键没打开,蛋白构象不均一,SDS结合量不一致,电荷/质量比分散。
解决步骤:
① 4×上样缓冲液里DTT终浓度100 mM(或β-巯基乙醇5%);
② 95°C金属浴加热5-10分钟,不要超15分钟(蛋白会降解);
③ 加热后立即冰浴2分钟,离心10秒再上样。
验证方法:同一个样品分两管,一管加倍DTT,条带变锐利就说明还原不足。
5. 样品盐浓度过高
现象:条带边缘卷曲、拖尾,孔附近有"涡流"感。
原理:高盐使样品电导率远高于缓冲液,进入凝胶时形成局部电场畸变。
解决步骤:
① 样品盐浓度压到50 mM以下;
② 用超滤管或透析换液,别直接稀释(会稀释蛋白);
③ 或增加上样缓冲液倍数稀释样品。
验证方法:上样前测电导,或对比稀释后条带是否变清晰。
模块三:电泳条件
6. 电压过高、散热差
现象:条带整体向下拖,伴随"微笑"弯曲,胶发烫。
原理:电压高,产热多(P=IV),凝胶局部温度超过40°C,缓冲液离子迁移异常,条带扩散。
解决步骤:
① 浓缩胶80 V,分离胶120 V恒压,别一上来就200 V;
② 电泳槽放冰浴或4°C冷房;
③ 电泳缓冲液预冷到4°C再倒。
验证方法:手摸电泳槽外壁,温热就说明散热不够。
第三步:进阶疑难问题
1. 隐性聚合不均——TEMED分布梯度
有时候胶看着均匀,染色才暴露问题。TEMED比水重,静置时往下沉,形成自上而下的孔径梯度,条带呈斜向拖尾。解决:灌胶前再混匀一次,灌完立即封顶,别让胶液静置超过2分钟。
2. 蛋白本身异质性被误判为拖尾
糖基化蛋白、磷酸化异构体天然呈弥散带。判断方法:换梯度胶(4-20%)跑,若弥散区收窄成多条带,那是样品本身。用PNGase F去糖基化处理后再跑,条带变单一即证实。
3. 缓冲液体系不匹配
Tris-Glycine体系对某些碱性蛋白拖尾明显。试Tris-Tricine或Bis-Tris体系,pH 6.4-7.0,碱性蛋白能收窄。换体系前先用同一批样品做对照。
避坑总结与实操建议
三条核心结论:
1. 拖尾先看胶,再看缓冲液,最后才怀疑样品——80%的拖尾出在聚合质量。
2. APS和TEMED是新配的,比例对了,温度控了,胶基本就稳。
3. 上样量宁少勿多,20 μg跑得比50 μg漂亮十倍。
两个日常好习惯:
- 每次配胶记一张小卡片:批号、APS配制日期、室温、凝固时间。出问题回溯一分钟定位。
- 电泳缓冲液贴标签记使用次数,第3次用完直接倒掉,别省这点钱。
工具推荐
胶跑通了,下一步是表达和纯化。设计克隆引物时,用站内引物设计工具一次算好Tm、GC含量和发夹结构;做异源表达前,先跑密码子优化,把大肠杆菌稀有密码子替换掉,表达量能上一个台阶;如果蛋白总是跑到包涵体里,蛋白可溶性优化工具可以帮你分析标签位置和融合伴侣,提升上清得率。实验是一环扣一环,前一环稳了,后一环才不背锅。