来源:支原体检测假阴性样本处理(DNA Lab Space 实验教程)| 编译:DNA Lab Space
细胞养得好好的,PCR、染色、培养全是阴性,结果转染效率突然掉、细胞状态变差,回头一查支原体阳性——这种假阴性坑过不少人。问题往往不在试剂盒,而在样本处理。取样位置、裂解效率、抑制物残留、检测限,每一环都能让阳性变阴性。下面按取样、提取、扩增、判读全流程,把排查动作拆开讲。
第一步:先查4个低级错误
1. 只取上清,没取细胞。 支原体常吸附在细胞膜表面,上清里浓度可能低10倍。解决:刮取细胞,PBS洗一次,取细胞悬液和上清一起检测。
2. 样本4°C放了两三天。 培养法活菌会死,PCR法DNA虽稳定,但宿主DNA降解会拖累提取效率。解决:新鲜样本4°C不超过24h,长期存-80°C分装,避免反复冻融。
3. 裂解只煮5分钟。 支原体细胞壁虽无,但膜蛋白会裹住DNA。解决:95°C 10分钟,或55°C蛋白酶K 200 µg/mL消化1小时,再95°C 10分钟灭活。
4. PCR抑制物没洗掉。 培养基里的酚红、血清、抗生素直接抑制Taq酶。解决:硅胶柱纯化,或把模板稀释5-10倍再上机。
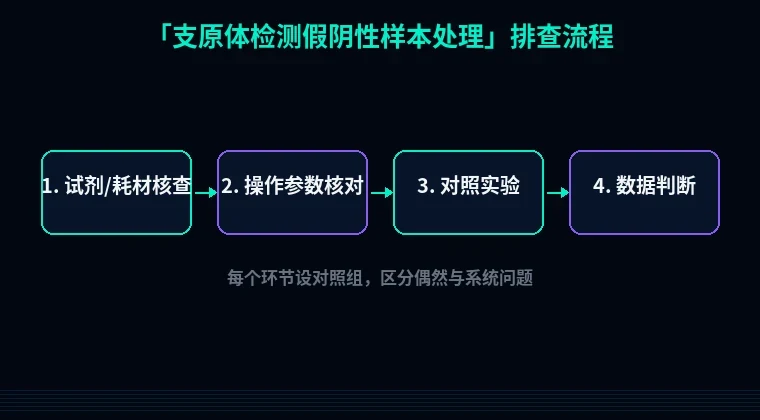
第二步:分维度系统排查
按实验流程走,每个原因给出现象、原理、解决步骤和验证方法。别跳步。
原因1:取样时间点不对,支原体还没增殖起来
现象:刚换液后取样,PCR阴性,但细胞状态持续变差。
原理:换液会稀释支原体,需24-48小时重新增殖到检测限以上。
解决步骤:换液后培养48-72小时再取样。取1 mL上清,12000×g离心10分钟,弃900 µL,留100 µL重悬,取5 µL做PCR。
验证方法:同一瓶细胞,换液后0、24、48、72小时分别取样检测,看Ct值下降趋势。
原因2:支原体滴度低于检测限,取样量不够
现象:PCR弱阳性或阴性,荧光染色看不到小点。
原理:上清中支原体可低至10²-10³ CFU/mL,普通PCR检测限约10³-10⁴ CFU/mL。
解决步骤:加大取样量。取5 mL上清,200×g离心5分钟去细胞碎片,再12000×g离心20分钟,弃上清留100 µL,取10 µL提取。
验证方法:用已知阳性上清做10倍梯度稀释,10⁵到10¹ CFU/mL,每个浓度3重复,确定你实验室的95%检出限。
原因3:核酸提取丢模板,回收率低
现象:内参GAPDH扩增正常,支原体靶标无信号。
原理:支原体DNA基因组小,柱纯化时易随洗涤液丢失;酚氯仿抽提界面也会丢。
解决步骤:用带载体RNA的硅胶柱试剂盒,或直接裂解法:100 µL样本加100 µL裂解液(10 mM Tris-HCl pH 8.0,1 mM EDTA,0.5% Tween-20,200 µg/mL蛋白酶K),55°C 1小时,95°C 10分钟,取2 µL直接PCR。
验证方法:往样本里掺入10⁴拷贝的质粒内参,提取后qPCR看回收率,低于50%就换方法。
原因4:PCR抑制物残留,所有管都压下去
现象:阳性对照Ct>35,样本无Ct,内参也延迟。
原理:酚红、血清蛋白、SDS、乙醇残留会抑制Taq酶活性。
解决步骤:提取后加70%乙醇洗两次,空转12000×g 1分钟,开盖挥发2分钟。或者模板稀释5-10倍。
验证方法:把已知阳性DNA加到样本提取物中,看Ct是否比纯DNA对照高3个循环以上。
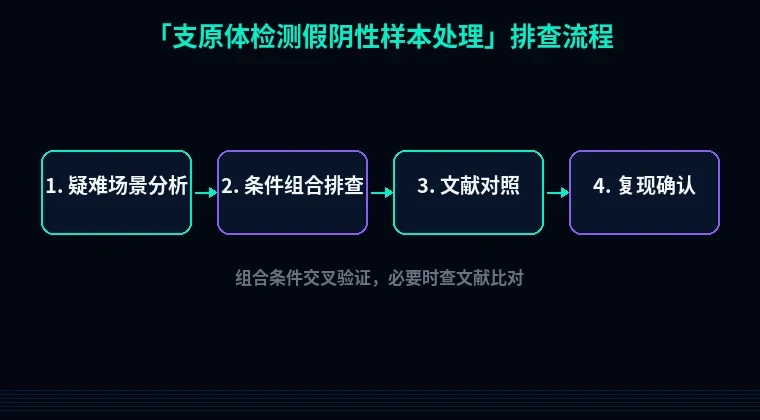
原因5:引物不匹配,漏检特定支原体种
现象:阳性对照有信号,样本无;换一批样本还是无。
原理:16S rRNA保守区存在种间变异,单套引物可能漏掉M. hyorhinis或M. fermentans。
解决步骤:用两套引物,一套属特异性,一套种特异性。引物-20°C分装,避免反复冻融。
验证方法:用M. orale、M. hyorhinis、M. arginini、M. fermentans标准株DNA各10 ng测试,看是否全部扩增。
原因6:荧光染色灵敏度不够,没富集
现象:Hoechst染色看不到细胞外荧光小点。
原理:Hoechst 33258结合DNA,但需≥10⁴-10⁵ CFU/mL才能肉眼分辨。
解决步骤:取1 mL上清,12000×g离心10分钟,弃上清留50 µL,取10 µL滴片,甲醇固定10分钟,Hoechst 33258 5 µg/mL 37°C染30分钟,PBS洗3次,荧光显微镜400×观察。
验证方法:同法处理已知阳性样本,看到细胞外蓝色小点即为阳性。
原因7:培养法假阴性,没传代增菌
现象:肉汤清澈,琼