来源:蛋白浓缩沉淀超滤膜截留(DNA Lab Space 实验教程)| 编译:DNA Lab Space
超滤浓缩本该是纯化流程里最"无脑"的一步——把样品怼进离心管,转几圈,体积缩下去,蛋白留下来。可现实是:转完一看,管底一层白絮,上清体积是少了,但那是蛋白在跟你告别。损失30%算轻的,有的样品直接干掉80%。这篇教程按"低级错误→分维度系统排查→进阶疑难"三层递进,把截留、沉淀、堵膜、回收率低这几个坑一次讲透,附具体参数和验证动作,照着做。
第一步:先看这4个新手低级错误
别急着怀疑膜材质。八成问题出在手滑。
1. 浓缩倍数过头。10 kDa膜截留30 kDa蛋白,你非要从10 mL转到0.1 mL(100倍),局部浓度爆表必然聚沉。解决:单次浓缩别超过10-20倍,要更浓就换管、分次来。
2. 离心力/转速开太大。超滤靠的是压差不是蛮力,水平转子超过4000×g、角转子超过7500×g,膜面剪切加剧,蛋白变性。解决:按膜说明书上限的70%跑,10 kDa Amicon通常4000×g、15分钟一档。
3. 忘了预处理膜。干膜里的甘油和保存剂直接进样品,pH和离子强度全乱。解决:用缓冲液预洗膜2次,每次200-500 μL,4°C、12000×g转2分钟。
4. 样品本身没澄清。上超滤前没过0.22 μm滤膜,颗粒物把膜孔堵死,局部浓度骤升。解决:上机前必过0.22 μm,裂解液先12000×g、4°C离心15分钟。
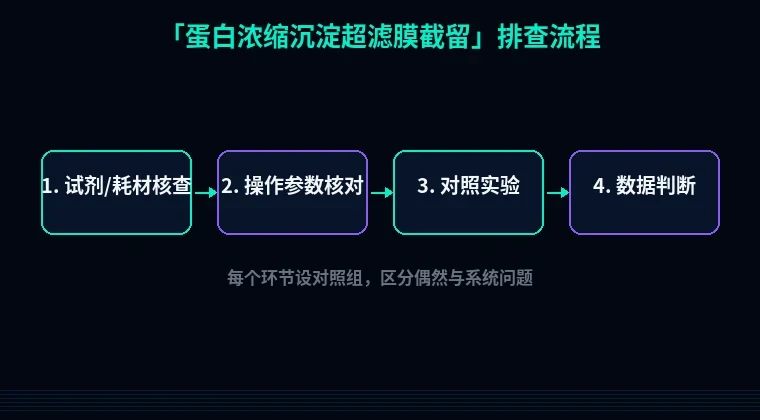
这四条占了我带新人时80%的"故障"。剩下20%,往下看。
第二步:分维度系统排查
按实验流程走,从样品状态到膜选择到操作参数,逐层剥。
1. 样品缓冲液条件不匹配(最常见)
现象:浓缩刚开始澄清,转到一半突然发白,甚至整管浑浊。
原理:超滤同时是个"局部浓缩"过程。蛋白在膜表面浓度可比本体高5-10倍。如果你的缓冲液离子强度低(比如<20 mM),或者接近蛋白pI,静电排斥被屏蔽,疏水区域暴露,直接聚沉。盐浓度过高(>500 mM)也会破坏水化层。
解决步骤:①查你的蛋白pI,缓冲液pH至少离pI 1.5个单位以上;②补NaCl到150-300 mM维持离子强度;③加5-10%甘油或0.1% Tween-20做稳定剂;④难搞的膜蛋白直接补0.5-1% OG或DDM。
验证方法:取浓缩前样品和沉淀重悬液跑SDS-PAGE,如果沉淀里目标条带浓,说明是可逆聚沉,回去调缓冲液就能救。
2. 超滤膜截留分子量(MWCO)选错
现象:滤液里检出目标蛋白(漏了),或者流速慢到离谱(堵了)。
原理:MWCO不是硬截止,是个"90%截留"的统计值。选MWCO应比目标蛋白小3-6倍。10 kDa膜能漏掉部分30 kDa蛋白?几乎不会。但你要是一个15 kDa的小蛋白用10 kDa膜,漏得你怀疑人生。反过来,MWCO选太大,浓缩效率极低。
解决步骤:①目标蛋白>50 kDa,选10-30 kDa膜;②20-50 kDa,选10 kDa膜;③<20 kDa,选3 kDa膜;④不确定就跑一次小样测试,测滤液A280。
验证方法:浓缩前后各测滤液和保留液A280,算回收率。滤液有吸收峰=漏了,换小MWCO。
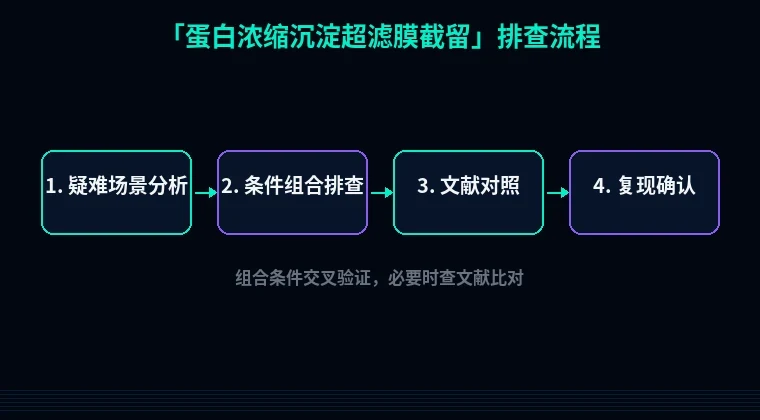
3. 离心参数与操作方式不对
现象:膜堵、流速骤降、样品发热。
原理:超滤驱动力是离心压差。转速太高,膜面浓差极化加剧,蛋白在膜面形成"凝胶层",堵孔。另外固定角转子会让膜面受力不均,一侧先堵。
解决步骤:①水平转子优先,没有就用角转子但降速到3000×g;②每转5-10分钟停一次,用移液器轻轻吹打膜面(别戳破),重悬浓差极化层;③全程4°C离心,防局部升温变性;④单管总处理时间别超60分钟,中途换收集管。
验证方法:记录每次离心后的滤液体积,如果第3管体积只有第1管的30%,说明堵了,停机吹打。
4. 样品初始浓度过高或含杂质
现象:新膜第一次用就堵。
原理:初始蛋白浓度>5 mg/mL时,膜面瞬间过饱和。另外核酸、脂类、多糖这些"杂质"会优先吸附膜面。
解决步骤:①初始浓度控制在0.5-2 mg/mL;②高浓度样品先稀释5倍再浓缩;③核酸污染用0.1% PEI或Benzonase预处理,37°C孵育15分钟;④脂类多的加1% Triton X-100助溶后过膜。
验证方法:测浓缩前后总蛋白(BCA法),回收率<70%就要查杂质。
5. 膜材质与蛋白吸附
现象:回收率低,但滤液里没目标蛋白,膜上也没明显沉淀。
原理:再生纤维素膜(RC)亲水、低吸附,但某些碱性蛋白还是爱贴。PES膜通量高但吸附强。PVDF最不推荐用于蛋白浓缩。
解决步骤:①优先选再生纤维素(RC)膜,如Amicon Ultra系列;②上样前用含0.1% Tween-20或5% BSA的缓冲液封闭膜15分钟;③洗脱时用200 μL缓冲液反复吹打膜面3次。
验证方法:用已知浓度的BSA做阳性对照,测回收率。RC膜应>90%,PES可能只有70%。
第三步:进阶疑难
情况一:膜蛋白或含His-tag的蛋白特殊沉淀
膜蛋白在无去垢剂时几乎必沉。即使加了DDM,超滤浓缩时局部去垢剂浓度也会超过CMC,形成胶束把蛋白裹进去。解决:去垢剂浓度维持在2-3倍CMC以上(DDM用0.05-0.1%),浓缩后立刻补新鲜去垢剂。His-tag蛋白高浓度下会因金属离子残留聚沉,加1 mM EDTA到缓冲液。
情况二:浓缩后样品"果冻化"
不是沉淀,是形成透明凝胶。多见于高浓度抗体或大分子复合物。根因是局部浓度超过溶解度极限。解决:①降到目标浓度的70%就停;②加0.5 M精氨酸或100 mM NaCl降黏度;③必要时换用切向流(TFF)系统,剪切更温和。
情况三:反复浓缩总在同一个点上出问题
说明你的蛋白本身在某个浓度阈值就是不稳定。做一次稳定性预实验:用不同浓度梯度(1、2、5、10 mg/mL)在4°C静置2小时,看哪个浓度开始浑浊。这个值就是你的"浓缩上限",以后所有实验都别越过它。
避坑总结+日常习惯
三条核心结论:
1. 先调缓冲液,再动离心机。pH离pI至少1.5单位,盐150-300 mM,这能解决60%的沉淀。
2. MWCO选小3-6倍,转速打到上限70%,单次浓缩不超20倍。这三个数字记住就够。
3. 每5-10分钟停一次吹打膜面。这一步偷懒,后面全白干。
两个日常好习惯:
- 新批次膜先拿BSA做回收率测试,数据记在本子上,换批号就重测。
- 浓缩后立刻留样跑胶,沉淀和上清都留,别等降解了再回头找原因。
需要工具帮忙?
缓冲液pH和添加剂可以靠经验,但引物设计、密码子优化、蛋白可溶性预测这些环节,手动算太费劲。站内的[密码子优化工具](/tools/codon-optimization)能直接给出大肠杆菌偏好密码子方案,[蛋白可溶性预测工具](/tools/protein-solubility)帮你提前判断表达构建体是不是"天生爱沉",[引物设计工具](/tools/primer-design)处理突变和克隆引物也顺手。超滤浓缩前的表达构建体选对了,后面能省一半故障排查。
浓缩沉淀这事,90%不是膜的错,是条件没配对。照着上面走一遍,你的蛋白大概率能留在管里。