来源:氨基酸分析峰分叉衍生化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑氨基酸分析,最让人抓狂的不是没峰,是峰分叉。明明标准品昨天还是尖尖的单峰,今天同一瓶样品上机,主峰顶上裂了一道缝,积分值翻倍,定量直接崩。你第一反应可能是柱子坏了,先别急着换柱。柱压正常、保留时间没漂,大概率问题出在衍生化或样品基质上。这篇教程把OPA、FMOC、PITC、AccQ-Tag这几类常见衍生化体系的峰分叉原因拆开讲,从低级错误到进阶疑难,给你一条能照着走的排查路线。
第一步:快速排查低级错误
这4个错误,我见过太多人在跑完一整天样之后才发现。
1. 样品pH偏酸,衍生化效率断崖下跌。 OPA体系要求反应pH在9.5–10.5,你的样品如果残留在0.1% TFA里,pH可能只有2–3。解决:取10 μL样品加20 μL 0.4 M硼酸缓冲液(pH 10.4)先中和,再进衍生化。
2. OPA衍生试剂现配现用,放置超过2小时就废了。 OPA-巯基丙酸加合物会自氧化,试剂本身降解后衍生化产物不单一,峰自然分叉。解决:称10 mg OPA溶于250 μL甲醇,加2.5 mL硼酸缓冲液和10 μL 3-巯基丙酸,配好避光冰上放,2小时内用完。
3. 进样溶剂强度高于流动相初始条件。 你用70%乙腈复溶衍生化产物,进样后样品在柱头二次聚焦失败,峰形前延甚至分叉。解决:用初始流动相或10%乙腈复溶,进样体积控在1–5 μL。
4. 柱温没平衡就开跑。 柱温箱从室温升到37°C需要15–20分钟,你没等稳定就进样,前几个样的峰形跟后面完全不一样。解决:柱温设37°C,平衡至少30分钟,看柱温箱显示稳定到±0.5°C再进样。
第二步:分维度系统排查
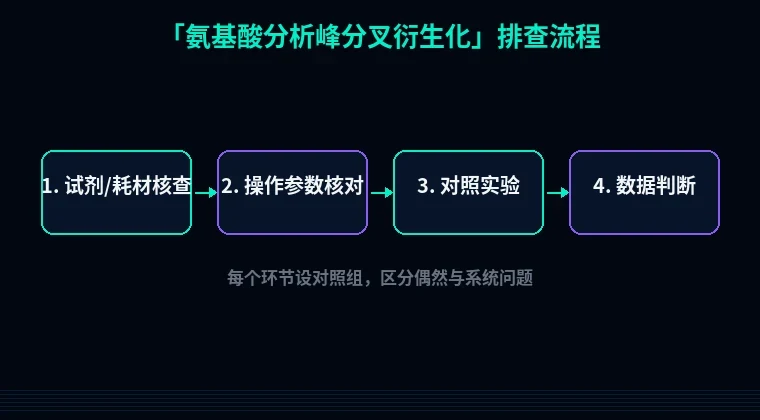
低级错误排完还有分叉,就得按流程走了。下面按样品前处理→衍生化反应→色谱分离→检测四个模块展开,每个原因都给你现象、原理、解决步骤和验证方法。
模块一:样品前处理环节
1. 蛋白沉淀不完全,残存蛋白干扰衍生化。
现象:峰分叉且柱压逐针升高,紫外基线漂移。
原理:残存蛋白上的赖氨酸侧链氨基也会被衍生化,生成多种加合物,和目标氨基酸衍生物共洗脱或部分分离。
解决步骤:取100 μL血浆或组织匀浆,加300 μL冷乙腈(-20°C预冷),涡旋30秒,4°C静置15分钟,14000×g离心10分钟,取上清。上清再用0.22 μm滤膜过滤。
验证方法:取10 μL滤液做Bradford或Nanodrop A280,蛋白浓度应低于0.1 mg/mL。超标就重复沉淀一次。
2. 样品中金属离子螯合氨基酸。
现象:只有酸性氨基酸(Asp、Glu)峰分叉,其他峰正常。
原理:Fe³⁺、Cu²⁺等过渡金属与酸性氨基酸羧基配位,形成多种构象,衍生化后产物不单一。
解决步骤:在样品中加入1 mM EDTA(终浓度),室温孵育10分钟后再衍生化。或用Chelex-100树脂预处理样品。
验证方法:对比加/不加EDTA的同一份样品,酸性氨基酸峰对称因子(As)应从1.8以上降到1.2以下。
模块二:衍生化反应环节
3. 衍生化不完全,产物和未反应物共洗脱。
现象:主峰旁边多出一个小肩峰,随着反应时间延长肩峰变小。
原理:OPA与伯胺反应生成异吲哚衍生物,反应速率快但可逆。反应时间不足时,部分氨基酸只衍生化了一半。
解决步骤:OPA体系室温反应精确控制2分钟,加样后立即涡旋5秒,计时器到点就进样。FMOC体系反应2分钟后加10 μL 0.1 M金刚烷胺终止,终止后5分钟内进样。
验证方法:做一个时间梯度——1、2、3、5分钟分别进样,看峰面积是否在2分钟后平台。平台期前的数据不可用。
4. OPA衍生物柱上降解。
现象:峰分叉且峰面积逐针下降,保留时间略微前移。
原理:OPA-氨基酸衍生物在酸性流动相中不稳定,半衰期只有几分钟。衍生化后放置太久,部分产物分解,分解产物与完整产物共洗脱。
解决步骤:衍生化后立即进样,从加试剂到进样控制在90秒内。用自动进样器时把样品盘温度设4°C,但即便如此也别超过10分钟。
验证方法:同一衍生化样品连续进两针,峰面积差异应小于3%。超过5%说明降解已经影响定量。
模块三:色谱分离环节
5. 柱头塌陷或污染。
现象:所有峰都分叉,保留时间整体前移,柱压比新柱低10%以上。
原理:柱头填料被样品中的颗粒物或强保留物质顶松,样品在柱头无法均匀分布。
解决步骤:拆下柱子,反向接保护柱,用0.1 mL/min的50%乙腈低流速冲30分钟。如果柱压仍异常,换新柱。
验证方法:进一针标准品,看理论塔板数(N)。C18柱对OPA-氨基酸衍生物,N应大于5000。低于3000就考虑换柱。
6. 梯度延迟体积设置错误。
现象:只有梯度中段洗脱的氨基酸峰分叉,早期和晚期峰正常。
原理:HPLC系统延迟体积(从混合器到柱头)没算准,梯度实际到达柱头的时间和你方法里写的不一致,某些氨基酸在梯度变化拐点处被洗脱。
解决步骤:查仪器手册确认延迟体积(Agilent 1260约1.2 mL,Waters Alliance约2.5 mL)。在方法里设置延迟体积补偿,或把梯度开始前的等度段延长1–2分钟。
验证方法:进一针咖啡因或丙酮测死时间,对比方法预期值和实测值,偏差应小于0.1分钟。
第三步:进阶疑难问题
1. 氨基酸外消旋化导致双峰。
现象:L-氨基酸标准品出现两个紧挨的峰,面积比约9:1。
原理:样品前处理中如果经历强碱(pH>12)或高温(>100°C),L-氨基酸部分转化为D-型。OPA衍生化后D/L异构体在C18柱上部分分离。
解决步骤:检查水解步骤——6 M HCl水解必须110°C、24小时,但水解完要立即冰浴中和,别在碱里泡着。如果做游离氨基酸,全程pH控制在7–10。
验证方法:单独进D-型和L-型标准品,确认保留时间。如果样品中出现D-型峰且非预期,回溯水解或储存条件。
2. FMOC衍生化过量试剂水解产物干扰。
现象:FMOC体系下,甘氨酸和丙氨酸峰分叉,其他峰正常。
原理:过量FMOC-Cl在水中水解生成FMOC-OH,其保留时间与Gly、Ala衍生物接近,部分共洗脱。
解决步骤:衍生化后加10 μL 0.1 M金刚烷胺,室温反应5分钟,淬灭过量FMOC-Cl。或用戊烷萃取两次,每次500 μL,弃有机相。
验证方法:进一针只加FMOC试剂不加氨基酸的空白,看FMOC-OH峰位置。如果和目标峰重叠,必须优化淬灭或萃取步骤。
3. 柱温波动导致构象异构体分离。
现象:峰分叉但保留时间稳定,分叉程度随柱温升高而减轻。
原理:OPA-氨基酸衍生物存在顺反异构体,低温下构象交换慢,两个异构体在柱上分离成双峰。柱温升高到40°C以上可加速交换,合并为单峰。
解决步骤:柱温从37°C升到40–45°C,平衡30分钟后进样。如果峰合并但分离度下降,改用小粒径柱(1.8 μm)补偿。
验证方法:分别在30、37、42°C进同一份样品,记录分叉程度。42°C下单峰且分离度>1.5即为最优条件。
避坑总结与实操建议
3条核心结论:
第一,峰分叉先看衍生化时间。OPA体系从加试剂到进样超过2分钟,大概率出问题。第二,柱温波动比柱子老化更常见。柱温箱没平衡够30分钟,前几针数据不可信。第三,样品pH是隐形杀手。酸性样品直接进OPA体系,衍生化效率不到50%。
2条日常好习惯:
每次配OPA试剂时记录配制时间,贴在试剂瓶上,超过2小时直接倒掉。每天开机后先进一针标准品,看峰形和保留时间,确认系统正常再跑样品。
需要工具帮忙?
氨基酸分析的衍生化条件优化,可以用站内的引物设计工具设计水解肽段的对照序列,或用密码子优化工具表达重组蛋白后做氨基酸组成验证。如果你做的是蛋白可溶性分析,蛋白可溶性优化工具能帮你预测表达条件,减少样品前处理中的蛋白沉淀损失。衍生化试剂配比和梯度条件,站内的实验方案生成器也能给你一套起步参数,省去从零摸条件的时间。