来源:蛋白表达无条带诱导条件优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做原核表达最崩溃的时刻,不是蛋白没活性,是SDS-PAGE跑完,诱导泳道和未诱导泳道长得一模一样。你盯着胶看了五分钟,怀疑诱导剂加错了、菌没长起来、还是压根没转进去。别急着把整批样品扔掉。绝大多数"无条带"都卡在几个固定环节,从诱导条件到载体构建,下面按排查顺序一次讲清,你照着走一遍,大概率能找到问题。
第一步:先花10分钟排掉低级错误
新手翻车十个里有三个是操作层面的,动手做大排查之前先确认这几条。
1. IPTG加没加、加对没加对。终浓度常用0.1–1 mM,母液一般是1 M储液,-20°C保存。有人图省事用过期母液或者反复冻融,诱导效率直接打折。判断方法:看一眼诱导前后菌液,加IPTG的应该比不加的稍微浑浊增多,如果完全没变化,先怀疑IPTG本身。
2. 诱导时机菌太稀或太浓。OD600到0.6–0.8再加诱导剂,这是铁律。OD刚过0.2就加,菌还没进入对数期,表达量极低;OD超过1.2再加,菌已经快进稳定期,代谢转向,外源蛋白经常压不出来。
3. 挑的是空载或者没转进去的菌。抗性平板上的单菌落不一定是阳性克隆。挑克隆先做菌落PCR或者直接测序确认,别默认长出来就对。
4. 离心留了上清没留沉淀。超声破碎后蛋白在包涵体里,你却只跑了上清,那当然没条带。不确定可溶还是包涵体,先按沉淀+上清双跑。
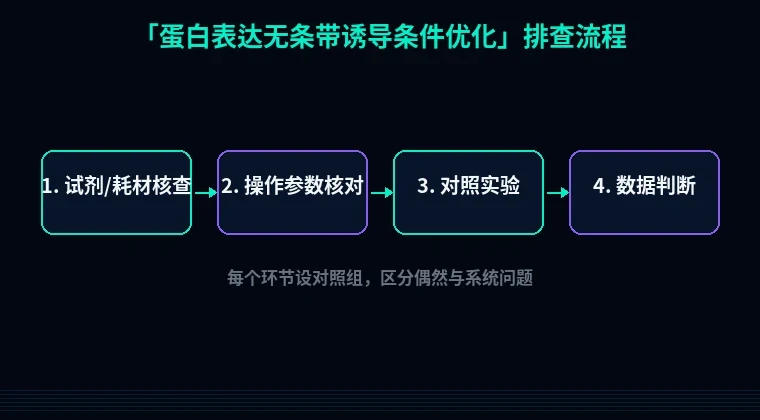
这四条过一遍,如果还是空胶,进入系统排查。
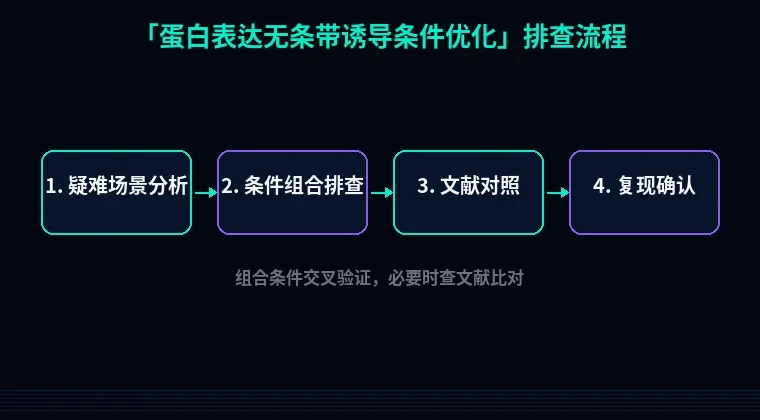
第二步:按实验流程分维度系统排查
一、诱导条件本身的问题
现象:诱导和未诱导胶图几乎无差异,或者只有极弱的目标带。
原理:T7/lac表达系统的诱导强度受IPTG浓度、温度、时间三者共同调控。浓度不够启动不了转录,温度过高容易形成包涵体且部分宿主调控失灵,时间太短蛋白还没积累。
解决步骤:
1. 固定温度做浓度梯度:IPTG设0.05、0.1、0.5、1.0 mM四个点,其余条件不变。
2. 温度梯度:16°C过夜(16–20小时)、25°C 6–8小时、37°C 3–4小时各做一组。
3. 取样时间点:诱导后1、2、4小时(37°C)或4、8、16小时(低温)分别取样。
验证方法:每组取等OD600菌量(例如1 mL OD1.0)离心,用同样体积的1×SDS上样缓冲液重悬,100°C煮5–10分钟,上样10–15 µL跑胶。胶浓度按目标蛋白分子量选:<30 kDa用15%,30–100 kDa用12%,>100 kDa用8%。
常见坑:低温诱导需要的诱导时间长,别诱导2小时就跑胶,那是白等。
二、载体与宿主匹配问题
现象:条件优化后仍然无带,或者换条件只有痕迹量。
原理:BL21(DE3)带DE3溶原,能表达T7 RNA聚合酶,才适用pET系列。如果你把pET转进了普通DH5α或者TOP10,T7启动子根本没人识别,诱导也白搭。反过来,pGEX、pMAL这类非T7系统在BL21里也能表达,但调控逻辑不同。
解决步骤:
1. 核对载体启动子类型:载体图谱上找T7、lac、araBAD、T5等标记。
2. 核对宿主基因型:菌株说明书里确认有DE3(T7系统)或lacIq(严控lac系统)。
3. 表达感受态用专门的表达菌株,不要用克隆菌株硬撑。
验证方法:做个阳性对照。用同一个宿主转一个已知能表达的质粒(比如pET-28a-GFP),同样条件诱导跑胶。阳性有带而你的没带,问题就在你的构建;阳性也没带,问题在宿主或诱导体系。
三、稀有密码子与mRNA结构问题
现象:诱导条件很标准,宿主也对,就是痕量或无带,尤其是真核来源或GC含量高的基因。
原理:大肠杆菌对AGG/AGA(精氨酸)、CGA(精氨酸)、AUA(异亮氨酸)、CUA(亮氨酸)等稀有密码子利用率低。连续多个稀有密码子会让翻译停滞甚至提前终止,胶上看不到全长带。
解决步骤:
1. 把基因序列丢进密码子分析工具,看稀有密码子占比和分布。连续3个以上出现就是危险信号。
2. 换用带稀有密码子补充tRNA的宿主,比如Rosetta(DE3)、Rosetta-gami。
3. 极端情况下做密码子优化,把稀有密码子换成大肠杆菌偏好密码子。
验证方法:用Rosetta和BL21平行转、平行诱导,跑同一块胶。Rosetta有带、BL21无带,基本坐实密码子问题。
四、蛋白被降解或形成包涵体
现象:诱导后总蛋白里出现了低分子量杂带,或者目标带出现在沉淀里、上清全无。
原理:外源蛋白在大肠杆菌里缺少正确折叠辅助,容易聚集进包涵体。同时宿主蛋白酶(如OmpT、Lon)会降解异常蛋白。低温诱导能缓解聚集,但降解由蛋白酶活性控制。
解决步骤:
1. 破碎后分离上清和沉淀,分别跑胶。沉淀有带说明是包涵体。
2. 包涵体路线:用含1% Triton X-100或2 M尿素的洗涤液洗2–3次,再变性复性。
3. 可溶性路线:降温度到16°C、IPTG降到0.05–0.1 mM、共表达分子伴侣(如GroES/GroEL、DnaK/DnaJ/GrpE)。
4. 降解严重时用蛋白酶缺陷宿主,如BL21(DE3)本身Lon和OmpT缺陷,再严重考虑缺除更多蛋白酶的菌株。
验证方法:上清和沉淀同时上样,用抗His或抗标签抗体做Western blot,比考马斯亮蓝染色灵敏10–100倍,能确认是不是目标蛋白。
五、检测灵敏度不够
现象:表达量其实有,但考马斯亮蓝染色看不到。
原理:考马斯亮蓝检测下限约50–100 ng/条带,如果目标蛋白只占总蛋白的0.5%以下,染色胶很容易漏掉。Western blot灵敏度可达pg级。
解决步骤:
1. 用抗His、抗GST或抗标签抗体做Western验证。
2. 上样量从10 µL提到20–25 µL,或者浓缩样品。
3. 检查标签是否被包埋或降解,导致抗体结合不上。
验证方法:Western有带、染色无带,说明表达量低但存在,继续做条件优化提产量即可。
第三步:进阶疑难问题
问题一:诱导后菌液变清、生长停滞。这是表达毒性太强导致裂解,不是没表达。降低IPTG到0.05 mM以下,降到16°C,诱导时间缩到4–6小时,或者用带lacIq严控渗漏表达的载体。
问题二:mRNA二级结构封住核糖体结合位点。翻译起始区形成强发夹,核糖体上不去。这个只能改序列——把RBS附近5'端前几个密码子做同义突变,打断二级结构,别改氨基酸。
问题三:读码框错位或提前终止。看着像无条带,其实是截短表达,跑出来的杂带在低分子量区。直接送测序,从头到尾核对阅读框有没有移码、有没有意外终止子。
避坑总结+实操建议
三条核心结论:
1. 无条带先分"真没表达"和"表达但没看到"两类,Western blot是分界线。
2. 诱导条件优化按"浓度—温度—时间"顺序单变量做,一次只动一个参数。
3. 阳性对照必须做,没有对照的排查都是猜。
两个日常好习惯:
1. 每次诱导设未诱导对照和阳性对照,成本不到十分钟,省掉后面几天的返工。
2. 保存甘油菌同时记下构建信息——载体、宿主、基因来源,别过两个月连自己转的什么菌都忘了。
如果你怀疑是序列层面的问题——稀有密码子扎堆、RBS二级结构太强、或者想给难表达蛋白做可溶性优化,站内的密码子优化工具和蛋白可溶性优化工具能直接帮你出改进序列;设计克隆引物时用引物设计工具核对Tm和酶切位点,也能少走一遍返工。做个好的开始,比反复跑胶省事得多。