来源:定点突变失败DpnI消化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
PCR跑完条带漂亮,转化过夜却只长出一片背景菌落——或者干脆一个都没有。做定点突变的人,十个里有八个栽在DpnI上。这个酶看着简单,只切甲基化的GATC,但它背后牵着模板来源、缓冲液、消化时长、感受态效率一整条链路。下面按"先查低级错误、再分模块深挖、最后看疑难杂症"的顺序,把DpnI消化失败能踩的坑一次讲透。跟着做,明天早上平板上就能挑到单克隆。
第一步:先看这4个低级错误
别急着换试剂。九成"没克隆"都出在下面这几条。
1. DpnI根本没加,或者加完忘了。加1 μL(20 U/μL)到50 μL PCR体系,加完在管盖上写个"√",封膜前再确认一遍。
2. PCR循环数跑太多。超过25个循环,非特异产物和引物二聚体堆起来,DpnI切完剩下的东西转化效率极低。定点突变用12–18个循环,模板1–10 ng就够。
3. 模板质粒丢太多。有人图省事加100 ng模板,DpnI切不干净,平板上全是野生型背景。模板压在1–10 ng,最多别过20 ng。
4. 37°C孵育不到30分钟。DpnI不是瞬时酶,至少1小时,稳妥2小时。别用"室温放一会儿"糊弄自己。
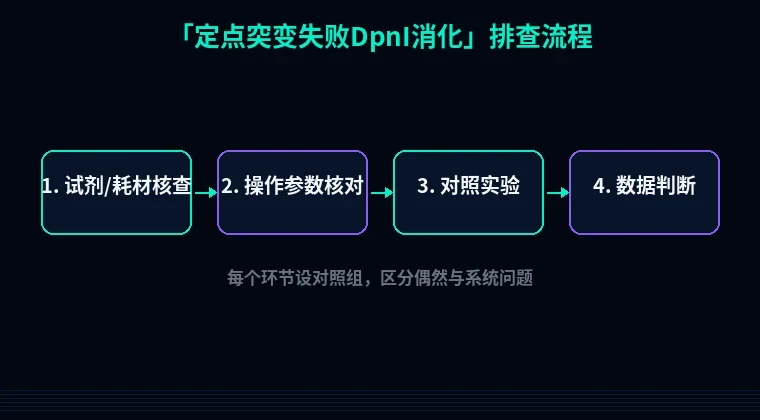
第二步:按实验流程分模块深挖
顺着"模板→PCR→DpnI→纯化→转化"走。哪一步出问题,现象完全不同。
1. 模板的甲基化状态不对
现象:DpnI消化后转化,平板上密布菌落,测序全是野生型。
原理:DpnI只识别并切割Dam甲基化的GATC。常规菌株(DH5α、Top10、BL21)都是dam+,从这里提的质粒带甲基化,能被切。可你要是用了JM110、SCS110这类dam−菌株提的模板,DpnI对它毫无办法,整条模板活下来,背景直接爆表。
解决步骤:① 查模板来源菌株,dam−的立刻换;② 把该质粒重新转化DH5α、再提质粒做模板;③ 实在换不了,改用PCR产物胶回收后直接转化的策略,绕开DpnI。
验证:取1 μL模板质粒单独做一次DpnI消化,跑胶看超螺旋条带是否消失。消失=甲基化正常。
2. 缓冲液不兼容,DpnI活性打折
现象:消化了跟没消化一样,背景菌落多得数不清。
原理:DpnI要1× CutSmart或NEBuffer 2.1才高效。PCR体系里的盐、dNTP、引物残留会稀释并干扰。有人PCR完直接加酶,不补buffer,DpnI效率掉到三成