来源:Integrated engineering of antibiotic-marker-free cyanobacterial chassis for enhanced recombinant protein accumulation and intestinal localization(Microbiological Research)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
口服递送蛋白药物面临胃酸、消化酶与肠道屏障等多重阻碍,可食用蓝细菌因其天然细胞封装结构而成为候选载体。本研究在集胞藻 PCC 6803 中构建了基于 CpcB 融合的表达体系,使 mVenus 积累量显著高于游离表达,并通过 TEV 蛋白酶实现胞内切割,再以 CRISPR-Cpf1 编辑结合 SacB 反向筛选依次去除卡那霉素与壮观霉素抗性盒,获得无标记菌株 M9。同时在钝顶节旋藻 NIES-39 中建立染色体报告基因表达,并完成斑马鱼肠道荧光示踪。
研究背景
口服给药患者依从性高、操作方便、适合长期干预,是蛋白药物、疫苗抗原与肠道治疗制剂的重要发展方向。但胃酸、消化酶、肠道黏液、肠道转运时间以及活性分子吸收差等屏障,使蛋白、多肽与抗原在胃肠道中的稳定性维持和局部释放成为临床转化的关键难题。
近年来,可食用蓝细菌因天然细胞封装结构、生物相容性和可规模化培养潜力而受到关注。钝顶节旋藻(Arthrospira platensis)是广泛食用的丝状多细胞蓝细菌,蛋白含量高、肠道滞留性好,已成为口服药物与黏膜疫苗递送的热门候选。目前其在口服递送中的应用多集中于天然微载体功能,例如负载氨磷汀构建口服微藻药物递送系统。与此同时,集胞藻 PCC 6803 作为模式蓝细菌,其遗传操作工具成熟,但重组蛋白胞内积累量低、表达带来的生理负担以及残留抗生素抗性标记,仍限制其应用。本研究即针对这三项限制,在集胞藻中整合"增强积累—蛋白酶加工—标记去除"策略,并在节旋藻中评估染色体报告表达与肠道荧光示踪。
研究方法
2.1 藻株与培养条件
钝顶节旋藻 NIES-39 在液体 Zarrouk 培养基或 Zarrouk 琼脂平板上培养,温度 27 ± 1 °C,连续光照强度 80 μmol/m²/s。节旋藻转化子在补充 5 μg/mL 链霉素的液体 Zarrouk 培养基中维持。集胞藻 PCC 6803 在液体 BG11 培养基或 BG11 琼脂平板上培养,温度 27 ± 1 °C,连续光照强度 50 μmol/m²/s。PCC 6803 转化子在 BG11 培养基中维持,并按需补充相应抗生素,包括 50 μg/mL 卡那霉素和 25 μg/mL 壮观霉素。本研究所构建和使用藻株的详细信息见补充表 1。每株系维持三个独立培养物,并在 10 天培养期内对同一培养物反复取样。
【数据】藻株:A. platensis NIES-39、Synechocystis sp. PCC 6803;培养基:Zarrouk、BG11;温度:27 ± 1 °C;光照:80 μmol/m²/s(节旋藻)、50 μmol/m²/s(集胞藻);链霉素:5 μg/mL;卡那霉素:50 μg/mL;壮观霉素:25 μg/mL;培养周期:10 天;独立培养物:3 个
2.2 基因组编辑载体的构建
本研究所用质粒与引物见补充表 2。所有限制性内切酶购自 Takara Bio,PCR 扩增所用 DNA 聚合酶购自 Yeasen Bio。质粒在大肠杆菌 DH5α 中使用 Hieff Clone® Universal One Step Cloning Kit(Yeasen,上海,中国)组装。构建 CRISPR-Cpf1 编辑质粒时,使用在线 CRISPR RGEN Tools 平台设计靶特异性向导 RNA 序列,优先选择位于预期编辑位点中心区域附近的候选序列。合成一对与所选靶序列对应的互补寡核苷酸,其突出端与 AarI 消化载体的末端兼容。互补寡核苷酸退火生成双链 gRNA 插入片段,随后用 T4 DNA 连接酶连入 AarI 线性化的 pCpf1 载体。再以集胞藻 PCC 6803 基因组 DNA 为模板,扩增靶区域两侧各约 1 kb 的上游和下游同源臂。扩增片段通过无缝克隆组装进经 BamHI 和 BglII 线性化的 pCpf1-gRNA 载体,生成最终基因组编辑质粒 pCpf1b-1。
【数据】同源臂长度:约 1 kb(上游、下游各一);限制酶:AarI、BamHI、BglII;连接酶:T4 DNA 连接酶;宿主:E. coli DH5α;试剂盒:Hieff Clone® Universal One Step Cloning Kit;质粒:pCpf1b-1
2.3 工程化集胞藻菌株的构建
工程化 PCC 6803 菌株按此前所述通过同源重组生成(Wu et al., 2026)。简言之,单基因异源表达时,将由 psbA 启动子驱动的表达盒整合到基因组中性位点。基因组编辑质粒通过接合转移导入集胞藻(Niu et al., 2018)。所构建的 pCpf1b-1 编辑质粒首先导入携带辅助质粒 pGJ28 的供体大肠杆菌细胞。接合时,将对数生长期的集胞藻细胞与携带 pRL433 的辅助大肠杆菌以及携带 pGJ28 和 pCpf1b-1 的供体大肠杆菌混合。混合物轻柔匀质后涂布于无抗生素固体培养基,在光照下恢复 24 h 以促进质粒转移。随后将细胞转移至含 20 μg/mL 壮观霉素的选择平板。约 2 周后,挑选抗性蓝细菌菌落,并在含更高浓度壮观霉素的平板上进一步纯化。候选转化子先通过 PCR 扩增靶位点及上下游同源重组区域进行初筛。所得 PCR 产物进行 Sanger 测序,以确认预期的基因组修饰。
【数据】启动子:psbA;接合恢复:光照 24 h;壮观霉素筛选浓度:20 μg/mL;抗性菌落出现时间:约 2 周;辅助质粒:pGJ28、pRL433;验证方法:PCR + Sanger 测序
2.4 叶绿素与类胡萝卜素含量测定
光合色素用 N,N-二甲基甲酰胺(DMF)提取并分光光度法定量。每个样品收集相当于 1 OD 单位的生物量,12,000 rpm 离心 2 min,沉淀重悬于 1 mL DMF。悬液转入棕色管,涡旋 30 s,避光孵育 5 min 以促进色素提取并减少光致降解。12,000 rpm 离心 5 min 后回收上清,测定 461 nm 和 664 nm 吸光度。计算公式:Chl(μg/mL)= OD664 × 11.92;类胡萝卜素(μg/mL)=(OD461 − OD664 × 0.046)× 4。
【数据】提取剂:DMF;生物量:1 OD 单位;离心:12,000 rpm、2 min(提取前)、12,000 rpm、5 min(提取后);涡旋:30 s;避光:5 min;检测波长:461 nm、664 nm;叶绿素系数:11.92;类胡萝卜素系数:0.046 × 4
2.5 PSII 光化学效率测定
测定 PSII 光化学效率时,培养的蓝细菌细胞 7000 rpm 离心 10 min 收集,重悬于 BG11 培养基至终叶绿素浓度 10 μg/mL。取 3 mL 蓝细菌悬液暗适应 20 min,随后使用 AquaPen FP110 手持荧光仪在 OJIP 协议下测定 PSII 叶绿素荧光参数。
【数据】离心:7000 rpm、10 min;叶绿素终浓度:10 μg/mL;悬液体积:3 mL;暗适应:20 min;仪器:AquaPen FP110;协议:OJIP
2.6 生长速率分析
通过指定时间点测定 OD730 监测生长。每个独立培养物分别计算第 0–10 天的区间平均表观比生长速率:μ(d⁻¹)= [ln(OD730, Day 10) − ln(OD730, Day 0)] / 10。所得培养物水平数值以平均值 ± SD 汇总。
【数据】检测指标:OD730;计算区间:第 0–10 天;公式:μ = [ln(OD730,D10) − ln(OD730,D0)]/10;统计表达:mean ± SD
2.7 工程化节旋藻菌株的构建
转化前,将节旋藻细胞以初始 OD700 约 0.25 接种,连续光照培养 3–4 天活化。OD700 达 0.8–1.2 时收获细胞。取 25 mL 培养物 1,600 × g 离心 10 min。去上清后,细胞用新鲜培养基洗涤并重悬于 1 mL 新鲜培养基。取 30 μL 细胞悬液与 300 ng 质粒 DNA 混合。混合物轻柔吹打,在 20–60 μmol/m²/s 光照下孵育至少 3 h。转化后,混合物转入含 600 μL 新鲜培养基的离心管,在 30 °C、120 rpm、50–100 μmol/m²/s 条件下恢复 12–16 h。次日加入含链霉素培养基至初始终浓度 2.5 μg/mL,细胞在 30 °C、270 rpm、125 μmol/m²/s 下持续培养。选择期间每周更换含抗生素培养基两次,约 35 天后监测培养恢复情况。观察到淡绿色恢复细胞后,继续在选择压力下 successive 继代培养。恢复的培养物随后调整至 OD700 约 0.1,链霉素浓度逐步提高至 3.5 μg/mL、再至 5 μg/mL。选择培养基每 4–5 天更换一次,选择持续 1–3 个月以获得稳定节旋藻转化子(Tabakh et al., 2023)。
【数据】初始接种 OD700:约 0.25;活化:3–4 天;收获 OD700:0.8–1.2;培养体积:25 mL;离心:1,600 × g、10 min;细胞悬液:30 μL;质粒 DNA:300 ng;光照孵育:20–60 μmol/m²/s、≥3 h;恢复:30 °C、120 rpm、50–100 μmol/m²/s、12–16 h;链霉素初始浓度:2.5 μg/mL;培养:30 °C、270 rpm、125 μmol/m²/s;换液:每周 2 次;恢复监测:约 35 天;链霉素梯度:2.5→3.5→5 μg/mL;换液间隔:4–5 天;选择时长:1–3 个月
2.8 基因组 DNA 提取与 PCR 验证
集胞藻与节旋藻细胞的基因组 DNA 提取如下。收集相当于 1 OD 单位的细胞,重悬于 TE 缓冲液。加入溶菌酶,37 °C 孵育。随后加入蛋白酶 K 和 SDS,56 °C 裂解过夜。裂解液离心后收集上清,依次用 NaCl 和十六烷基三甲基溴化铵处理以去除多糖及其他污染物。样品再用氯仿/异戊醇抽提,收集水相。基因组 DNA 用异丙醇沉淀,70% 乙醇洗涤,风干,最终溶于无菌水。提取的基因组 DNA 用作 PCR 验证模板。引物设计在目标整合位点上下游同源臂外侧,以评估工程化节旋藻菌株的基因组整合情况。
【数据】细胞量:1 OD 单位;缓冲液:TE;溶菌酶孵育:37 °C;裂解:蛋白酶 K + SDS、56 °C、过夜;去多糖:NaCl、CTAB;抽提:氯仿/异戊醇;沉淀:异丙醇;洗涤:70% 乙醇;引物位置:同源臂外侧
2.9 总可溶性蛋白提取与 Western blotting
收集相当于 18 OD 单位的蓝细菌生物量,4 °C、8,000 rpm 离心 3 min。去除上清后……(原文节选至此截止,后续步骤原文未详述)
【数据】生物量:18 OD 单位;离心:8,000 rpm、3 min、4 °C;后续步骤:原文未详述
研究结果
3.1 基于 CpcB 的表达提高集胞藻中 mVenus 的积累
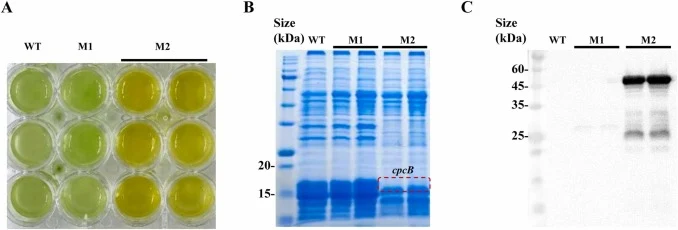
本研究构建并比较了两个染色体 mVenus 表达系统。在 M1 中,游离 mVenus 利用 pUC1 在 NSC1 中性位点表达。在 pUC2 中,mVenus 通过此前报道的 L7 连接肽融合至 CpcB 的 C 端(Chaves et al., 2017),融合表达盒整合于天然 cpcB/cpcA 位点,生成菌株 M2。因此 M1 作为游离 mVenus 对照,用于评估基于 CpcB 表达配置的整体性能。野生型细胞与 M1 保留了集胞藻特有的蓝绿色素沉着,而 M2 呈现明显的偏黄表型(图 2A)。SDS-PAGE 分析显示,WT 与 M1 中存在显著的藻蓝蛋白亚基条带,而 M2 中对应天然 CpcB 的条带缺失(图 2B)。Western blotting 在 M1 中仅检测到约 27 kDa 的弱条带,对应游离 mVenus。相比之下,M2 在约 45 kDa 处产生强条带,与 CpcB-L7-mVenus 的预期分子量一致(图 2C)。
在 10 天连续通气培养期间,检测了 M1 与 M2 的生长及生理特征。两菌株培养密度均增加,同时保持明显的色素差异:M1 逐渐呈现更深的绿色外观,而 M2 由黄绿色变为暗黄绿色(图 3A)。自第 2 天起,M2 的平均 OD730 值低于 M1(图 3B)。第 0–10 天的区间平均表观比生长速率,M1 为 0.46 d⁻¹,M2 为 0.43 d⁻¹。在 OD 归一化提取物中,叶绿素与类胡萝卜素测定值分别约为 M1 对应值的 2.03 倍和 1.97 倍(补充表 3)。OJIP 分析显示参数特异性差异:M2 的平均 Fv/Fm、Mo 和 ET0/RC 值更高,而平均 PIABS 值更低(图 3C)。这些方向相反的変化表明,伴随生长与色素表型出现了光合生理状态的改变。mVenus 的时间积累与培养生长平行监测。游离 mVenus 在 M1 中整个 10 天培养期内仅微弱可检,各取样点间条带强度变化很小。相反,CpcB-L7-mVenus 在 M2 中第 2 天即清晰可检,约 45 kDa 条带随培养进行逐渐增强,培养后期信号最强(图 3D)。Western blot 分析显示,M2 中 mVenus 相关信号远强于 M1。
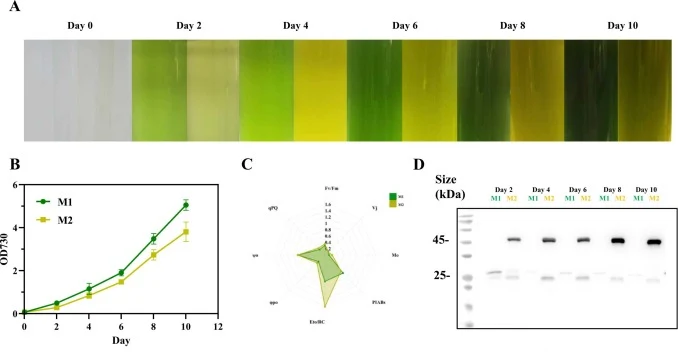
【数据】菌株:M1(游离 mVenus,NSC1 位点)、M2(CpcB-L7-mVenus,cpcB/cpcA 位点);mVenus 分子量:约 27 kDa(游离)、约 45 kDa(融合);培养周期:10 天;比生长速率:M1 0.46 d⁻¹、M2 0.43 d⁻¹;叶绿素倍数:2.03×M1;类胡萝卜素倍数:1.97×M1;OJIP:M2 的 Fv/Fm、Mo、ET0/RC 更高,PIABS 更低;融合蛋白首检时间:第 2 天;信号峰值:培养后期
3.2 CpcB 融合 mVenus 的胞内加工评估
为将 mVenus 从 CpcB 融合伴侣上释放,在 CpcB 与 mVenus 之间插入 TEV 蛋白酶识别序列,生成 CpcB-TEV-mVenus 构建体(图 4A)。首先将染色体 TEV 蛋白酶表达盒整合到集胞藻基因组中性位点,生成菌株 M4。Western blotting 在预期分子量处检测到 TEV 蛋白酶条带,确认其在 M4 中的表达(图 4B)。随后将 CpcB-TEV-mVenus 表达模块导入 M4,生成双位点菌株 M6。PCR 扩增确认 M6 同时含有 TEV 蛋白酶表达盒与 CpcB-TEV-mVenus 融合表达盒(图 4C)。进行 Western blot 分析以评估 CpcB-TEV-mVenus 的胞内加工。M3 表达含 TEV 识别位点但缺乏 TEV 蛋白酶的融合蛋白,作为阴性对照。相反,M6 同时表达融合底物与 TEV 蛋白酶。两菌株均在约 45 kDa 处呈现显著条带,对应未切割的融合蛋白,同时在 27 kDa 附近也观察到较低分子量的免疫反应信号(图 4D)。
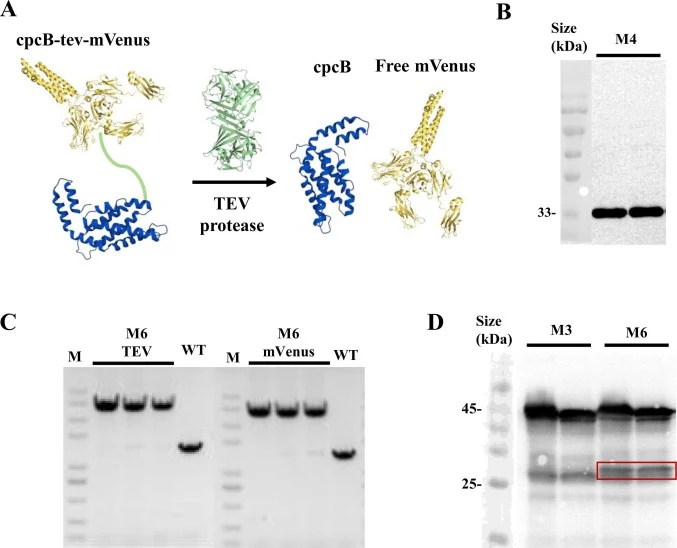
【数据】构建体:CpcB-TEV-mVenus;菌株:M4(TEV 蛋白酶)、M6(TEV + 融合模块双位点)、M3(阴性对照,无 TEV);未切割融合蛋白:约 45 kDa;切割产物信号:约 27 kDa;验证:Western blot、PCR
3.3 连续基因组编辑与反向筛选实现集胞藻靶向抗生素标记去除
将含靶特异性 gRNA 与同源修复模板的 CRISPR-Cpf1 编辑质粒导入 M3,以从藻蓝蛋白位点去除卡那霉素抗性盒,同时保留 CpcB-TEV-mVenus 模块(图 5A)。候选菌落在含壮观霉素培养基上生长,但在同时含卡那霉素时不能生长,表明卡那霉素抗性丢失而壮观霉素抗性编辑质粒保留(图 5B)。修饰后藻蓝蛋白位点的 PCR 扩增在 M7 中产生比 M3 更短的片段。此外,CpcB-F/Kan-R 引物对从 M3 扩增出产物,而从 M7 无产物(图 5C)。Sanger 测序进一步确认 M7 中卡那霉素抗性盒已去除,且预期修复模板连接处正确形成(图 5D)。
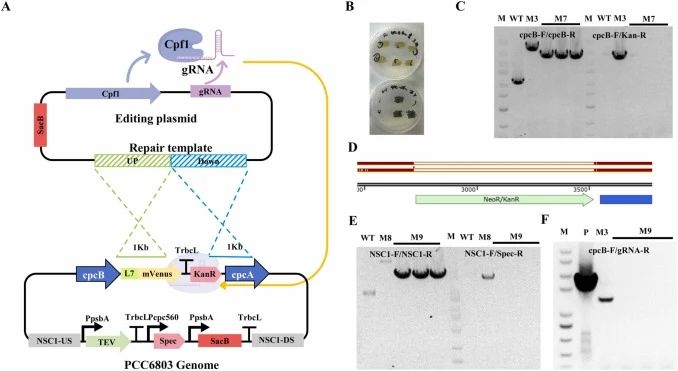
初步评估了数种 SacB 表达配置。通过 2×4GS 连接肽将 SacB 融合至抗性蛋白未产生稳定转化子;替换为更强的 Pcpc560 启动子或使用 L7 连接肽均未显著改善转化子回收。仅当 SacB 以独立表达盒表达时才获得稳定转化子 M5(图 S1)。因此将独立表达的 TEV-SacB 表达盒整合到 M7 的 NSC1 位点,生成菌株 M8。在含 5% 蔗糖的无抗生素 BG11 培养基上反向筛选后,候选菌株 M9 产生的 NSC1 位点扩增子小于 M8。NSC1-F/Spec-R 引物对从 M8 扩增出产物,而从 M9 无产物,确认壮观霉素抗性盒丢失(图 5E)。使用藻蓝蛋白位点引物与 gRNA-R 的 PCR 也未在 M9 中检测到残留 CRISPR-Cpf1 质粒(图 5F)。因此 M9 保留了 CpcB-TEV-mVenus 与 TEV 表达模块,但缺乏卡那霉素与壮观霉素抗性盒、SacB 反向筛选模块以及可检测的编辑质粒。
【数据】菌株:M3(起始)、M7(去卡那抗性)、M8(整合 TEV-SacB)、M9(无标记终株);筛选抗生素:壮观霉素(编辑质粒)、卡那霉素(丢失验证);蔗糖浓度:5%;连接肽:2×4GS、L7;启动子:Pcpc560;验证:PCR、Sanger 测序;终株缺失元件:Kan-R、Spec-R、SacB、编辑质粒
3.4 在节旋藻中建立染色体 mVenus 表达
为将重组蛋白表达拓展至可食用丝状蓝细菌,构建同源重组质粒 pUC9,将 mVenus 表达盒整合到节旋藻染色体。自然转化过程中评估了质粒剂量与初始链霉素浓度。三次独立转化实验中,共回收 5 个候选转化子,全部来自接受 0.3 μg 质粒 DNA 且初始链霉素浓度 2.5 μg/mL 的培养物。提高质粒剂量未改善候选回收,而更高初始链霉素浓度显著限制培养恢复(图 6A、B)。回收的转化子在逐渐提高的链霉素浓度下连续继代培养,以促进基因组分离。为进一步评估整合状态,使用退火于同源重组臂外侧的引物进行 PCR 分析,以区分重组位点与亲本位点。相应引物验证与分离分析见补充图 S2。持续选择与继代后,扩增出 4 个具有显著重组条带的候选。使用 SP-F/R 引物对的 PCR 分析仅检测到含 mVenus 插入的预期重组扩增子,所选转化子中未检出野生型等位基因条带(图 6C),支持靶整合位点发生实质性基因组分离。Western blotting 在 M10 候选菌中检测到约 27 kDa 的 mVenus 条带,而野生型节旋藻中未检出,确认染色体整合报告蛋白的表达(图 6D)。后续实验中,含 SacB 构建体的自然转化与 CRISPR 编辑质粒的接合递送均未产生稳定的节旋藻阳性转化子。
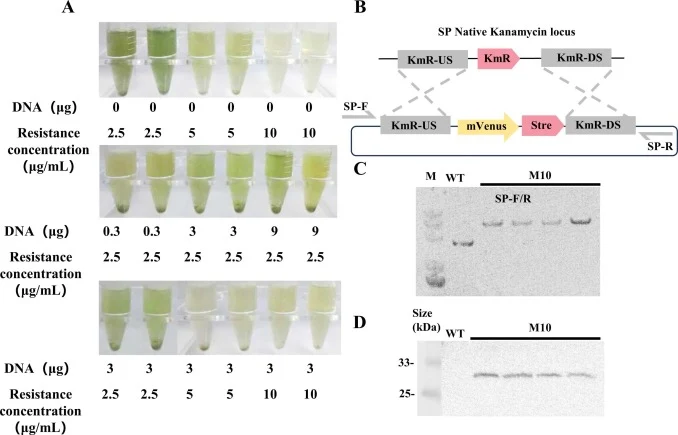
【数据】质粒:pUC9;质粒 DNA 用量:0.3 μg(有效)、提高剂量无效;初始链霉素:2.5 μg/mL(有效)、更高浓度抑制恢复;转化实验:3 次独立;候选转化子:5 个;重组阳性候选:4 个;mVenus 条带:约 27 kDa;验证:PCR(SP-F/R)、Western blot;SacB/CRISPR 在节旋藻中:未获稳定转化子
3.5 工程化蓝细菌(节选至此)
(原文节选至"3.5 Engineered cyanoba"处截止,后续结果内容原文未详述。)
【数据】原文未详述
讨论与解读
本研究将集胞藻中的重组蛋白工程与靶向标记去除,同节旋藻染色体报告表达及肠道荧光示踪相结合,互补结果勾勒出无标记可食用底盘所需的工程进展与待补缺口。CpcB 融合大幅提高 mVenus 积累,但偏黄表型与天然 CpcB 条带缺失说明藻蓝蛋白 β 亚基被替换后改变了藻胆体组织——这与既往"藻蓝蛋白相关蛋白结构改造会干扰其正常组装环境"的观察一致。该表达配置的优越性来自融合设计与基因组表达情境的叠加:启动子活性、整合位点与基因剂量均是集胞藻异源表达的重要决定因素,而与含藻蓝蛋白复合物的结合可能有利于可溶性积累。
标记去除方面,CRISPR-Cpf1 编辑加 SacB 反向筛选实现了卡那霉素与壮观霉素抗性盒的依次清除,但 SacB 只有以独立表达盒形式才获得稳定转化子,融合策略与强启动子替换均未奏效——这一"负结果"对同类底盘的无标记改造有直接参考价值。节旋藻中染色体表达虽已建立,但完整标记去除策略未能成功转移,提示该宿主的遗传操作工具仍有明显缺口。斑马鱼喂食后 6 h 在受检肠段检出报告基因相关荧光,为口服递送提供了初步示踪依据。
编译者解读:该工作的方法学价值在于把"高积累融合表达—蛋白酶原位切割—标记无痕去除"串成一条可在集胞藻中走通的链路,M9 这类无抗性标记菌株对放行与生态安全评估更友好。局限同样清晰:CpcB 替换扰动了藻胆体与光合生理,生长速率从 0.46 降至 0.43 d⁻¹;切割仅为部分释放;节旋藻端工具未打通,且荧光示踪只覆盖 6 h 单点。合成生物学视角下,下一步应以诱导型或可调启动子平衡 burden,并把无标记编辑工具移植到可食用宿主。
参考来源
期刊:Microbiological Research, 2026
DOI: 10.1016/j.micres.2026.128813
DOI: 10.1016/j.micres.2026.128813