来源:Overcoming carbon catabolite repression for sustainable butanol production from red algal biomass using chromosomally engineered Clostridium tyrobutyricum(Biomass and Bioenergy)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
海洋大型藻类转化为高级生物燃料前景广阔,却受困于混合糖利用效率低与微生物底盘遗传不稳定两大瓶颈。本研究在酪丁酸梭菌中构建了染色体整合型CRISPR/FnCas12a编辑系统,专门适配该菌约70% AT的基因组。借助该工具整合外源galKETP基因簇并辅以适应性实验室进化,最终菌株在红藻(石花菜)水解液中实现葡萄糖与半乳糖无碳分解代谢阻遏的共发酵:消耗93%可发酵糖,丁醇滴度3.95 g/L,占总溶剂95%。
研究背景
丁醇作为高级生物燃料,在能量密度、疏水性和与现有燃料输配网络兼容性上优于乙醇,全球需求持续攀升。发酵法经济性高度依赖原料成本,因此淀粉类作物、木质纤维素、合成气、餐厨垃圾和藻类生物质等替代原料被广泛探索。餐厨垃圾因产量大、碳水化合物丰富且兼具废物资源化与污染削减双重收益而备受关注——例如拜氏梭菌P260可从餐厨垃圾生产高达18.9 g/L总溶剂,生产率是纯葡萄糖的两倍以上。但餐厨垃圾组成随收集批次波动,糖、淀粉和纤维含量不稳定,严重制约发酵性能的一致性与工艺可预测性。相比之下,藻类生物质具有多重互补优势,成为本研究选择的原料方向。
研究方法
2.1 菌株与培养条件
本研究使用的全部菌株列于表1。大肠杆菌CA434用于DNA克隆、载体维持和细菌接合。酪丁酸梭菌ATCC 25755 [29]作为基因组编辑和丁醇生产的亲本菌株。大肠杆菌CA434在37 °C的Luria-Bertani(LB)培养基中培养,视需要添加50 μg/mL卡那霉素(Kan)和25 μg/mL氯霉素(Cm)。梭菌生长培养基(CGM)用于种子培养,强化梭菌培养基(RCM)用于发酵[30]。在指定情况下,向RCM中添加10 μg/mL 5-氟尿嘧啶(5-Fu)用于质粒消除[31]。
【数据】菌株:大肠杆菌CA434、酪丁酸梭菌ATCC 25755;培养基:LB、CGM、RCM;温度:37 °C;抗生素:50 μg/mL Kan、25 μg/mL Cm、10 μg/mL 5-Fu
2.2 质粒构建
全部质粒汇总于表1。质粒pMTL83153作为遗传修饰的骨架。编码靶向rease基因的CRISPR阵列和天然质粒pCTK01的DNA片段(表S1)由生工生物工程(上海)股份有限公司合成。FnCas12a基因(表S2)由苏州金唯智生物科技有限公司合成。目标基因片段使用Phanta Flash Master Mix DNA聚合酶(南京诺唯赞)扩增,无缝克隆使用上海生工生物克隆试剂盒完成。对于基因缺失,将靶向目标基因的CRISPR阵列与上下游同源臂(各约1 kb)通过重叠延伸PCR组装,所得片段克隆入FnCas12a表达载体pMTL83153-Plac-FnCas12a以生成敲除质粒。对于表达盒的染色体整合,采用标准化两步流程:第一步,构建携带相应crRNA阵列和同源臂的位点特异性缺失载体;第二步,将目标表达盒定向插入线性化缺失载体。所有构建体在接合转移进入酪丁酸梭菌前均经菌落PCR和Sanger测序验证。质粒构建与菌株工程的完整细节见补充方法。用于同源臂优化、可变长度目标基因敲除及不同大小DNA片段整合的质粒列于表S3。质粒构建所用引物列于表S4。
携带质粒的大肠杆菌CA434在含25 μg/mL氯霉素和50 μg/mL卡那霉素的5 mL LB培养基中、37 °C振荡培养过夜(OD600约1.5–2.0)。受体菌酪丁酸梭菌在无抗生素RCM培养基中、37 °C厌氧培养至OD600约2.0–3.0。取3 mL大肠杆菌培养液离心(4000 rpm,2 min)收集菌体,用1 mL无菌1× PBS洗涤一次,在厌氧室内重悬于300 μL酪丁酸梭菌培养液中。混合液涂布于RCM琼脂平板,37 °C厌氧培养24 h。随后用1 mL PBS洗下菌落,重新涂布于含25 μg/mL甲砜霉素和250 μg/mL D-环丝氨酸的RCM琼脂平板,37 °C厌氧培养48 h。挑取单菌落接种于0.5 mL含相同抗生素的液体RCM中,37 °C培养12 h。经菌落PCR确认的阳性克隆在含25 μg/mL甲砜霉素的RCM中扩培,并于−80 °C以20%(v/v)甘油保存。为确认功能基因在预期靶位点的正确整合,我们采用基因组PCR结合Sanger测序进行验证。设计引物对分别位于左右同源臂两侧,从基因组DNA扩增完整整合盒。跨越左右两个接合处——左同源臂–插入片段边界和插入片段–右同源臂边界——的测序确认整合盒在预期位点正确组装。
【数据】质粒骨架:pMTL83153;同源臂长度:各约1 kb;大肠杆菌培养:37 °C过夜、OD600 1.5–2.0;接合受体培养:37 °C、OD600 2.0–3.0;离心:4000 rpm、2 min;接合平板培养:37 °C、24 h;筛选平板:37 °C、48 h、25 μg/mL甲砜霉素+250 μg/mL D-环丝氨酸;液体筛选培养:37 °C、12 h;保存:−80 °C、20%甘油
2.3 石花菜酸水解
石花菜生物质以自然晒干物料形式从山东青岛当地供应商商业购得。水解前,干燥生物质用蒸馏水洗涤2–3次以去除残留盐分和杂质,风干后于60 °C烘箱中进一步干燥2–3天至恒重。干燥物料用实验室研磨机机械粉碎研磨成细粉[15],过100目筛获得均匀颗粒。酸水解以5%(w/v)固液比、1%(v/v)H2SO4在锥形瓶中进行。悬浮液充分混匀并超声45 min(200 W)以确保均质。水解在121 °C高压灭菌锅中处理30 min。通过低温高速离心(5810R;Eppendorf,汉堡,德国)去除固体,获得未脱毒水解液。脱毒时,上清液pH用氢氧化钙调至5.0,随后加入1%(w/v)活性炭[35–37]。混合物在40 °C、150 rpm振荡30 min以吸附抑制剂。之后用氢氧化钙将pH调至6.0,离心回收澄清上清液。脱毒水解液于4 °C保存备用。
【数据】固液比:5%(w/v);酸浓度:1%(v/v)H2SO4;超声:45 min、200 W;水解:121 °C、30 min;干燥:60 °C、2–3天;筛目:100目;脱毒pH:5.0→6.0;活性炭:1%(w/v);吸附:40 °C、150 rpm、30 min;保存:4 °C
2.4 发酵
批次发酵在含50 mL CGM并补充40 g/L CaCO3的125 mL血清瓶中进行。瓶内充N2维持厌氧并于115 °C灭菌20 min。碳源和氮源分开灭菌。按5%(v/v)接种量将种子培养液转入发酵培养基。培养物在37 °C、150 rpm振荡培养。每12或24 h取样分析残留糖和发酵产物。
【数据】发酵体积:50 mL CGM;CaCO3:40 g/L;灭菌:115 °C、20 min;接种量:5%(v/v);温度:37 °C;转速:150 rpm;取样间隔:12或24 h
2.5 分析方法
细胞密度通过紫外–可见分光光度计测定600 nm光密度(OD600)监测。糖和代谢物采用高效液相色谱(HPLC;Waters 2695,Milford,MA,USA)定量,配备Aminex HPX-87H有机酸柱(Bio-Rad,Hercules,CA,USA)和示差折光(RI)检测器(Waters 2414)。柱温和检测器温度分别维持在60 °C和40 °C。流动相为2.5 mM H2SO4,流速0.6 mL/min。采用外标法定量。接合效率评估时,将无抗生素RCM平板上的菌落重悬于1 mL磷酸盐缓冲液(PBS)中。取200 μL悬液涂布于补充甲砜霉素(25 μg/mL)和D-环丝氨酸(250 μg/mL)的RCM平板。厌氧培养48 h后,用菌落计数器计数。接合混合物含300 μL酪丁酸梭菌供体培养液。接合效率计算公式为:接合效率 = 双抗生素平板菌落数 × 5 / 供体CFU/mL × 0.3。编辑效率测定时,从乳糖诱导平板随机挑取单菌落进行菌落PCR分析。若产生预期大小的PCR产物即判定为成功编辑。编辑效率定义为PCR阳性菌落占受检菌落总数的百分比。
【数据】检测波长:600 nm;柱温:60 °C;检测器温度:40 °C;流动相:2.5 mM H2SO4;流速:0.6 mL/min;接合筛选抗生素:25 μg/mL甲砜霉素+250 μg/mL D-环丝氨酸;接合培养:48 h;接合混合物:300 μL供体培养液
研究结果
3.1 构建稳定染色体整合型CRISPR/FnCas12a基因组编辑平台
酪丁酸梭菌具有活跃的限制–修饰(R-M)系统,可降解缺乏适当甲基化模式的外源DNA,严重限制质粒转移和遗传操作[38]。为克服此屏障,我们首先利用内源CRISPR系统[39]破坏I型限制性内切酶基因(rease)并消除天然大质粒pCTK01,获得菌株RNM(图S1)。该菌株通过接合接收外源DNA(Cas蛋白表达质粒)的能力显著增强,被用作后续全部工程的亲本菌株。为减轻潜在细胞毒性,将新凶手弗朗西斯菌Cas12a(FnCas12a)表达置于严格调控的乳糖诱导型启动子控制之下。构建了基于化脓性链球菌Cas9和FnCas12a的载体,靶向spo0A基因,并通过接合导入酪丁酸梭菌。我们选择FnCas12a [40]作为编辑核酸酶基于以下原因。第一,FnCas12a识别富含T的PAM(5′-TTN-3′),该序列在酪丁酸梭菌约70% AT的富AT基因组中天然丰富,相比Cas9(5′-NGG-3′)和内源CRISPR系统(5′-TCA-3′)大幅扩展了可靶向基因组空间。第二,FnCas12a基因更小(3903 bp对4107 bp)、分子量更低(151.9 kDa对158.4 kDa),降低宿主代谢负担,且据报道在多种细菌宿主中细胞毒性更低[27]。第三,FnCas12a采用简化的单一crRNA支架,便于向导RNA设计和通过crRNA阵列实现多重编辑。在RNM背景中直接比较时,基于FnCas12a的系统接合效率达3.23 × 10⁴ CFU/mL-供体CFU/mL-供体,约为基于Cas9系统(1.66 × 10² CFU/mL-供体)的200倍,同时保持相当的编辑效率(图1A和图S2)。这些优势促使我们采用CRISPR/FnCas12a进行后续全部基因组工程。
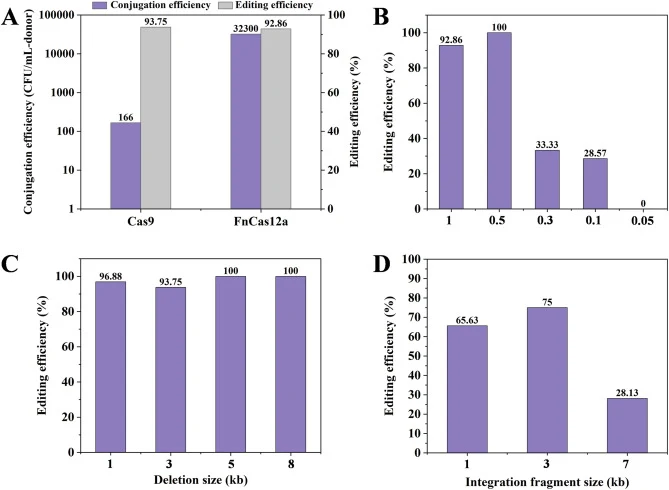
我们以spo0A位点为靶标系统优化了CRISPR/FnCas12a平台。评估了1.0 kb至0.05 kb的同源臂长度;同源臂≥0.5 kb时编辑效率保持高位(>90%),但更短长度时急剧下降,0.05 kb时完全失败(图1B)。这些发现与其他梭菌属物种的既往研究一致:0.5 kb同源臂已成功用于艰难梭菌[28]和拜氏梭菌[25],而丁酸梭菌高效突变最低需要0.5 kb [41]。权衡编辑性能、接合产量和克隆实用性,我们选择1.0 kb同源臂用于后续实验。优化后的系统高效缺失了1 kb至8 kb的基因组片段,所有测试大小的编辑效率达94–100%(图1C)。该效率超过其他梭菌属物种中报道的Cas12a介导编辑效率。例如,艰难梭菌中报道的效率从100%(1920 bp靶标)降至25%(3145 bp靶标)[28],拜氏梭菌中亚1 kb缺失的效率在25%至79%之间波动[26]。相比之下,本研究为酪丁酸梭菌开发的CRISPR/FnCas12a系统可实现大基因组片段的高效缺失。需要指出,若干因素可影响CRISPR/FnCas12a系统的编辑结果。使用多个靶向单位点的spacer可提高产生双链断裂的概率,从而增强编辑效率并促进极大片段的缺失[28]。此外,spacer序列和靶位置也可能影响敲除效率[26,41]。相比之下,CRISPR-Cas9系统据报道在梭菌属中对大片段缺失(约8000 bp)无效,主要归因于Cas9毒性和其大质粒的较差接合效率[42]。此外,靶向同一8 kb片段时,内源CRISPR系统仅实现56%编辑效率(数据未显示),突显了本研究建立的外源CRISPR/FnCas12a系统的优越性能。
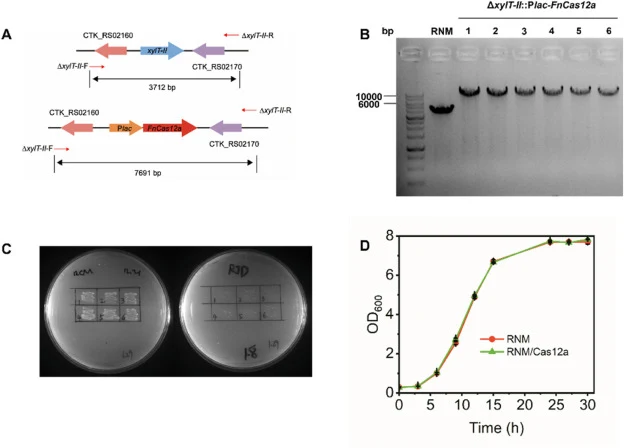
为消除基于质粒的Cas12a表达固有的代谢负担和遗传不稳定性——其游离型载体超过10 kb——我们将FnCas12a表达盒染色体整合入RNM基因组,生成菌株RNM/Cas12a(图2)。生长谱确认染色体整合未损害宿主适应度(图2D),而整合系统保留完整编辑活性,效率达100%(图S3)。重要的是,染色体整合规避了质粒系统的多重局限,包括分离不稳定性、拷贝数异质性、维持大游离载体的代谢成本以及对抗生素的依赖——后者在工业应用中引发成本、生物安全和法规合规方面的担忧。我们进一步评估了RNM/Cas12a染色体整合外源DNA片段的能力。1 kb和3 kb片段的整合效率超过50%,但7 kb构建体降至30%以下,可能反映较大整合盒带来的代谢负担增加(图1D)。尽管如此,该平台可靠地实现了高达7 kb片段的无标记整合,为该梭菌宿主的多基因通路工程奠定了通用基础。总体而言,这些特征建立了稳健的遗传基础,使本研究后续能够演示葡萄糖和半乳糖高效、无CCR的共利用用于丁醇生产。
【数据】接合效率:FnCas12a 3.23 × 10⁴ CFU/mL-供体 vs Cas9 1.66 × 10² CFU/mL-供体(约200倍);同源臂:≥0.5 kb时编辑效率>90%,0.05 kb时完全失败;缺失片段:1–8 kb,编辑效率94–100%;内源CRISPR靶向8 kb:56%;染色体整合编辑效率:100%;整合效率:1 kb和3 kb>50%,7 kb<30%;基因组AT含量:约70%;FnCas12a:3903 bp、151.9 kDa;Cas9:4107 bp、158.4 kDa
3.2 代谢工程与适应性实验室进化实现高效半乳糖–葡萄糖共利用
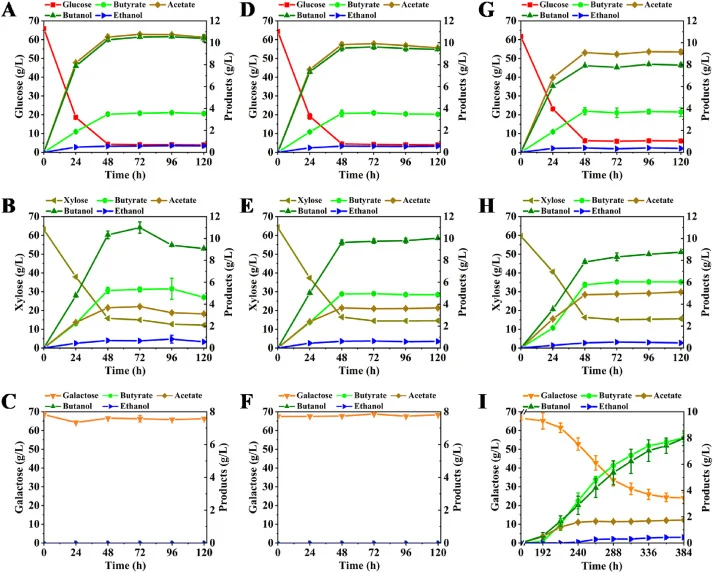
酪丁酸梭菌ATCC 25755基因组缺乏半乳糖利用必需基因,无法在红藻水解液的这一丰富组分上生长。为此,我们引入来自丙酮丁醇梭菌ATCC 824的galKETP基因簇(编码半乳糖激酶、UDP-半乳糖4-差向异构酶、半乳糖-1-磷酸尿苷酰转移酶和半乳糖通透酶),该基因簇此前已被证明赋予半乳糖利用能力[43]。以高产丁醇菌株M13 [20]为亲本底盘,我们首先染色体整合FnCas12a表达盒生成稳定菌株M13/Cas12a(图S4),随后利用优化的CRISPR/FnCas12a平台位点特异性整合galKETP簇(图S5和S6)。所得菌株M13/Cas12a-ketp旨在避免基于质粒的通路表达相关的代谢负担和分离不稳定性[44–46]。首先在血清瓶中以葡萄糖、木糖或半乳糖为唯一碳源评估发酵谱。在葡萄糖上,M13/Cas12a-ketp消耗55.62 g/L并产7.90 g/L丁醇,相比亲本菌株M13(消耗62.02 g/L、丁醇10.27 g/L;图3A、D和G)呈中度下降,与整合外源表达盒带来的代谢负担一致。在木糖上观察到类似趋势(图3B、E和H)。相反,M13和M13/Cas12a均不能利用半乳糖(图3C和F),而M13/Cas12a-ketp消耗半乳糖并产7.98 g/L丁醇(图3I),确认半乳糖利用通路的功能重建。然而,工程菌在半乳糖上生长时表现出约一周的显著延长滞后期,归因于整合FnCas12a和galKETP表达的综合负担以及单拷贝染色体整合固有的较低基因剂量,该……
【数据】葡萄糖:M13/Cas12a-ketp消耗55.62 g/L、丁醇7.90 g/L;M13消耗62.02 g/L、丁醇10.27 g/L;半乳糖:M13和M13/Cas12a不利用,M13/Cas12a-ketp产丁醇7.98 g/L;半乳糖滞后期:约1周
讨论与解读
本研究为厌氧菌酪丁酸梭菌建立了稳定的染色体整合型CRISPR/FnCas12a基因组编辑平台,实现高效无标记基因敲除和大片段染色体整合,同时消除质粒表达相关的代谢负担与遗传不稳定性。通过整合外源galKETP基因簇并应用适应性实验室进化,工程菌株能够高效共利用红藻生物质释放的两种主要糖——葡萄糖和半乳糖——且无明显碳分解代谢阻遏。以酸预处理石花菜水解液为唯一底物,最终工程菌株消耗93%可利用发酵糖,产3.95 g/L丁醇,丁醇占总溶剂95%。这一整合策略——结合稳定基因组工程、通路重构和定向进化——为开发适配可持续大型藻类原料的稳健微生物底盘提供了通用框架,提升了海洋生物质基生物炼制的可行性。
编译者解读:该工作的核心价值在于把编辑工具"装进"染色体——FnCas12a适配富AT基因组的选择有明确数据支撑(接合效率提升约200倍),染色体整合后编辑效率维持100%,解决了质粒系统在工业梭菌中长期存在的稳定性与抗生素依赖痛点。galKETP整合加适应性进化的组合策略务实,但半乳糖初始滞后期长达一周、7 kb整合效率跌破30%,提示大片段多基因通路装载仍是瓶颈。丁醇滴度3.95 g/L距工业经济性尚有距离,水解液脱毒步骤也增加了工艺成本。
参考来源
期刊:Biomass and Bioenergy, 2027
DOI: 10.1016/j.biombioe.2026.110089
DOI: 10.1016/j.biombioe.2026.110089