来源:Unlocking genetic accessibility in Halomonas bluephagenesis: A high-efficiency transformation chassis enables linear DNA-mediated genome editing(Synthetic and Systems Biotechnology)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
嗜盐单胞菌 Halomonas bluephagenesis 是开放、连续发酵的工业底盘,但转化效率低至约10² cfu/μg DNA,严重制约自动化菌株工程。本研究采用"限制释放"策略:自发IS30转座子插入使II型限制酶基因 notI 失活,转化效率提升约2000倍;再敲除DNA硫代磷酸化限制位点 dptFGH,效率再增10–37倍,最终获得转化效率约10⁷ cfu/μg DNA的ΔEPSΔFlgΔNotIΔPTRes底盘,并借此实现RecET介导的线性DNA pyrF 无标记缺失与CRISPR/Cas9辅助的启动子替换。
研究背景
嗜盐单胞菌能在高盐碱性条件下生长,可在开放、非无菌条件下连续发酵,省去灭菌与防污染成本。以TD01为起点,该菌已实现聚羟基丁酸酯(PHB)的长期开放连续生产,并在5000 L中试发酵罐中验证;工程菌胞内聚羟基烷酸酯(PHA)含量可达细胞干重的94%,产物谱延伸至氨基酸、有机酸与高值化合物,3-羟基丙酸滴度达154 g/L,并可同时生产PHB与四氢嘧啶。然而,其遗传转化效率极低,与现代生物铸造厂依赖的快速、自动化、迭代式基因组编辑流程不匹配,成为限制该工业底盘广泛应用的核心瓶颈。
研究方法
4.1 菌株、质粒与培养条件
本研究所用大肠杆菌与 H. bluephagenesis 衍生菌株列于补充表1。H. bluephagenesis TD1.0为野生型TD01株的衍生株,携带染色体整合的T7样RNA聚合酶表达模块,作为本研究所有工程菌株的亲本株。除另有说明外,大肠杆菌菌株培养于Luria-Bertani(LB)培养基,含10 g/L胰蛋白胨、5 g/L酵母提取物和10 g/L NaCl。H. bluephagenesis 菌株培养于LB60培养基(LB培养基补充60 g/L NaCl)。需要时按以下浓度添加抗生素:卡那霉素(大肠杆菌25 μg/mL)、氯霉素(所有菌株25 μg/mL)、壮观霉素(H. bluephagenesis 100 μg/mL)。对 pyrF 缺陷突变体进行反向选择时,将5-氟乳清酸(5-FOA)以500 mg/L终浓度加入LB60琼脂。转化实验使用代表不同拷贝数的穿梭载体pSEVA341、pSEVA331、pSEVA321、pSEVA241及pQ08。所有质粒列于补充表2。
【数据】培养基:LB(10 g/L胰蛋白胨、5 g/L酵母提取物、10 g/L NaCl)、LB60(LB+60 g/L NaCl);温度:原文未详述(本节);抗生素:卡那霉素25 μg/mL(大肠杆菌)、氯霉素25 μg/mL、壮观霉素100 μg/mL;5-FOA:500 mg/L;菌株:TD1.0、ΔEPSΔFlg、WZY09;质粒:pSEVA341、pSEVA331、pSEVA321、pSEVA241、pQ08
4.2 质粒构建与线性供体DNA制备
引物序列列于补充表3。质粒采用Gibson Assembly构建。为失活II型限制性内切酶基因 notI 与DNA硫代磷酸化限制位点 dptFGH,编辑质粒被设计为携带CRISPR阵列及靶位点两侧各1000 bp的同源臂。质粒骨架以引物pSEVA241F与pSEVA241R从pSEVA241扩增,同源臂从 H. bluephagenesis 基因组DNA经PCR扩增。用于sgRNA表达的CRISPR阵列通过重叠延伸PCR以设计引物生成。质粒pCas9-RecET被构建为:Cas9由其天然启动子表达,RecET重组酶由阿拉伯糖诱导型pBAD启动子表达。recET 操纵子从pSC101-BAD-ETgA-tet经PCR扩增,随后组装入载体pQ08,得到pCas9-RecET。为RecET介导的基因组编辑制备了两类线性供体DNA片段。用于 pyrF 缺失时,从基因组DNA扩增 pyrF 编码序列上下游各1000 bp区域,经重叠延伸PCR拼接,生成无标记缺失供体。用于替换 ribDHBA 操纵子上游区域时,生成491 bp线性供体片段,含trc启动子-lacO-RBS表达盒,两侧各带200 bp同源臂。相应sgRNA表达质粒pG-NrdR被构建用于引导Cas9在目标区域切割。
【数据】同源臂长度:1000 bp(notI、dptFGH、pyrF);线性供体:491 bp(含200 bp同源臂×2);电转供体用量:500 ng(pyrF供体)、880 ng(491 bp供体);质粒:pSEVA241、pQ08、pCas9-RecET、pG-NrdR;诱导剂:阿拉伯糖(浓度见4.6.2);原文未详述:Gibson Assembly具体温度时间
4.3 全基因组重测序、转录组分析与突变验证
为鉴定高效转化突变体中的自发突变,进行全基因组测序。基因组DNA在Illumina NovaSeq平台上测序,所得contig比对至 H. bluephagenesis TD01参考基因组。测序reads比对至TD01参考基因组,鉴定两菌株间的基因组变异。候选突变汇总于补充文件1。转录组分析按此前建立的方法进行。简言之,ΔEPSΔFlg·S与ΔEPSΔFlg菌株在LB60培养基中于37°C、200 rpm振荡培养6 h。细胞经10,000 × g离心10 min收集,于−80°C保存待测序。每组设两个生物学重复。RNA提取、文库制备、测序及差异表达分析由诺禾致源(北京)完成。本研究产生的RNA-seq数据集存放于NCBI SRA,BioProject登录号PRJNA11495483。测序鉴定的候选突变位点经侧翼引物PCR扩增验证,PCR产物用凝胶电泳分析。
【数据】测序平台:Illumina NovaSeq;培养:LB60、37°C、200 rpm、6 h;离心:10,000 × g、10 min;保存温度:−80°C;生物学重复:2;SRA登录号:PRJNA11495483;单核苷酸变异数:13,681(见结果2.2)
4.4 接合转移
接合转移以大肠杆菌S17-1为供体菌、H. bluephagenesis 为受体菌。携带目标质粒的供体菌在含相应抗生素的LB培养基中培养,受体菌在含相应抗生素的LB60培养基中培养。两菌株过夜培养物按1%(v/v)接种至新鲜LB或LB60培养基,培养10 h。各取1 mL培养物离心(6000 × g,2 min)收集细胞,洗涤一次,重悬于50 μL相应培养基。供体与受体悬液等体积混合,涂布于LB20琼脂平板。37°C过夜培养后,刮取菌苔,重悬于100 μL LB60培养基,涂布于含相应抗生素的选择性LB60琼脂平板。平板于37°C培养24至96 h至菌落出现。
【数据】供体菌:大肠杆菌S17-1;接种量:1%(v/v);培养时间:10 h(液体)、过夜(平板);离心:6000 × g、2 min;重悬体积:50 μL、100 μL;接合平板:LB20;选择平板:LB60;温度:37°C;选择培养时间:24–96 h
4.5 *H. bluephagenesis* 电转化
H. bluephagenesis 电感受态细胞制备:菌株培养至对数中期(OD600 ≈ 0.8–1.0),洗涤三次,用0.3 M冷蔗糖重悬。每次转化取200 ng质粒DNA与200 μL感受态细胞混合,使用Gene Pulser(Bio-Rad,美国)在2.5 kV、25 μF、200 Ω条件下电击。细胞在LB60培养基中恢复4 h后涂布于选择性LB60琼脂培养基。转化效率以每微克质粒DNA的菌落形成单位(cfu)计算。
【数据】感受态细胞:OD600 0.8–1.0;洗涤:3次;重悬液:0.3 M冷蔗糖;质粒用量:200 ng;感受态体积:200 μL;电击参数:2.5 kV、25 μF、200 Ω;恢复:LB60、4 h;效率单位:cfu/μg DNA
4.6 基因组编辑
#### 4.6.1 基于质粒的CRISPR/Cas9基因组编辑
H. bluephagenesis 基因组编辑基于CRISPR/Cas9辅助的双质粒系统进行。首先,将表达Cas9的辅助质粒pQ08通过接合转移导入 H. bluephagenesis。对于基因缺失(如 notI 与 dptFGH 位点),构建携带同源臂与CRISPR阵列的pSEVA241衍生质粒,通过接合转移导入 H. bluephagenesis/pQ08。重组菌落在含25 μg/mL氯霉素与100 μg/mL壮观霉素的LB60琼脂平板上选择,37°C培养。随机挑取菌落,用位点特异性引物(补充表3)经菌落PCR验证基因编辑事件。
【数据】辅助质粒:pQ08(Cas9);编辑质粒骨架:pSEVA241;抗生素:氯霉素25 μg/mL、壮观霉素100 μg/mL;温度:37°C;验证方法:菌落PCR;原文未详述:平板培养时长
#### 4.6.2 线性DNA介导的基因组编辑
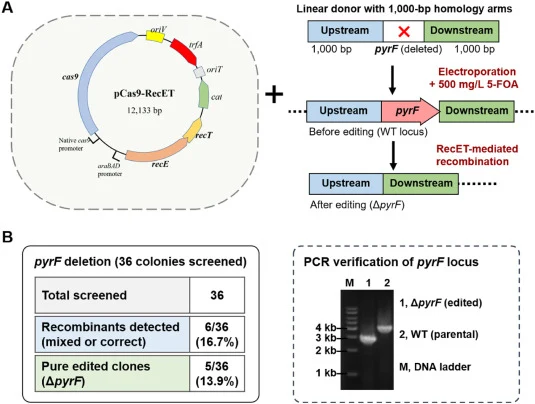
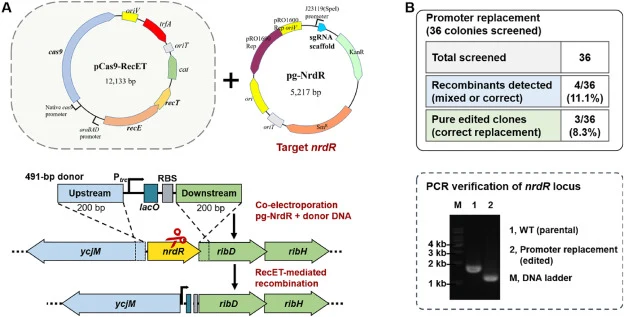
线性DNA介导的基因组编辑在携带质粒pCas9-RecET的ΔEPSΔFlgΔNotIΔPTRes菌株中进行。该系统中Cas9由其天然启动子表达,RecET重组酶由阿拉伯糖诱导型pBAD启动子诱导。菌株在LB60培养基中过夜活化,随后接种至100 mL新鲜LB60培养基,37°C培养4 h。随后加入阿拉伯糖至终浓度0.1 M诱导RecET表达,细胞继续培养2 h。收集全部100 mL培养物用于制备电感受态细胞,约得1.4 mL感受态悬液。用于 pyrF 直接缺失时,将含1000 bp上下游同源臂的500 ng线性缺失供体电转入200 μL ΔEPSΔFlgΔNotIΔPTRes(pCas9-RecET)感受态细胞,不加额外的sgRNA表达质粒。电转与恢复后,细胞涂布于含500 mg/L 5-FOA的LB60琼脂。随机挑取36个5-FOA抗性菌落,经划线纯化,用位于同源重组区域外侧的引物进行菌落PCR分析。纯化后仅产生预期缺失特异性扩增子的菌落被判定为纯编辑克隆。用于CRISPR/Cas9辅助替换 ribDHBA 操纵子上游区域时,将200 μL感受态细胞与500 ng sgRNA表达质粒pG-NrdR及880 ng含491 bp线性供体片段混合(原文此处节选截断)。
【数据】菌株:ΔEPSΔFlgΔNotIΔPTRes(pCas9-RecET);活化:LB60过夜;接种体积:100 mL;诱导前培养:37°C、4 h;阿拉伯糖:0.1 M;诱导时长:2 h;感受态悬液:约1.4 mL;电转体系:200 μL;供体量:500 ng(pyrF)、880 ng(491 bp);筛选:5-FOA 500 mg/L;挑取菌落:36个
4.7 转化效率对比与统计(原文节选未单列,数据见结果部分)
本节原文节选未提供独立方法描述,相关电转化参数见4.5。
【数据】原文未详述
研究结果
2.1 超转化自发突变体的偶然发现
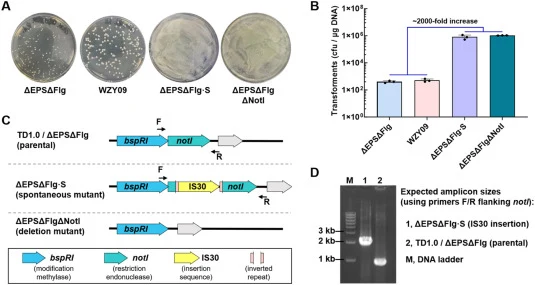
在将大质粒(>10 kb)电转入ΔEPSΔFlg(本实验室此前通过敲除EPS与鞭毛基因构建的电转化型 H. bluephagenesis 菌株,通常转化效率极低)的过程中,仅获得一个单菌落。随后对该转化子的遗传操作显示其质粒转化效率意外地高。为量化该分离株的转化能力,我们比较了该自发突变体、亲本ΔEPSΔFlg与WZY09(H. bluephagenesis 外膜脂多糖生物合成基因 lpxL 缺失突变体,由清华大学惠赠)的电转化效率。ΔEPSΔFlg与WZY09电转化效率均低,分别为398 ± 70与512 ± 131 cfu/μg DNA(图2A、B)。相比之下,自发突变体效率急剧升高,平均为(0.81 ± 0.30) × 10⁶ cfu/μg DNA,最高达1.12 × 10⁶ cfu/μg DNA(图2A、B)。这相对ΔEPSΔFlg与WZY09均提升约2000倍,凸显该自发突变体非凡的转化能力。因其转化能力优越,该突变体被命名为ΔEPSΔFlg·S,"S"代表"超转化"(super-transformable)。该菌株的偶然获得提示其可能携带赋予DNA摄取或维持超感受态的自发突变。
【数据】菌株:ΔEPSΔFlg、WZY09、ΔEPSΔFlg·S;ΔEPSΔFlg效率:398 ± 70 cfu/μg DNA;WZY09效率:512 ± 131 cfu/μg DNA;ΔEPSΔFlg·S平均效率:(0.81 ± 0.30) × 10⁶ cfu/μg DNA;最高效率:1.12 × 10⁶ cfu/μg DNA;提升倍数:约2000倍;质粒:>10 kb
2.2 基因组与转录组测序鉴定转座子插入突变
为阐明ΔEPSΔFlg·S转化效率提升的遗传基础,首先进行全基因组重测序。Illumina测序reads组装为contig并比对至 H. bluephagenesis TD01参考基因组。该分析揭示13,681个单核苷酸变异(补充文件1)。变异数量之多使定位导致超转化表型的因果突变异常困难。为缩小搜索范围,随后进行转录组测序。ΔEPSΔFlg·S与亲本ΔEPSΔFlg的RNA-seq比较分析鉴定出一组显著下调基因。在受抑制最强的十个基因中,一个预测的II型限制性内切酶基因(notI)在突变体中近乎沉默(补充文件2)。该结果提示 notI 是导致ΔEPSΔFlg·S质粒转化效率提升的首要候选。据此,我们专门重新检查了 notI 位点的基因组重测序数据。notI 基因未被组装成完整contig,而是分裂于contig 18下游末端与contig 40上游末端之间。在连接区域,两个contig均显示76 bp错配。这些错配区域的序列比较揭示出与IS30家族转座子末端序列对应的特征。为验证该转座子插入(1100 bp),对疑似连接处进行PCR扩增,证实一个IS30家族转座子已整合入 notI 编码区,从而破坏其完整性(图2C、D)。
【数据】单核苷酸变异:13,681个;错配长度:76 bp;转座子:IS30家族;插入长度:1100 bp;验证方法:PCR+凝胶电泳;候选基因:notI(II型限制性内切酶);下调基因:notI 居前十强抑制基因之列
2.3 失活II型限制-修饰系统提升转化效率
为验证 notI 在转化抗性中的功能,并将自发高转化表型转化为遗传明确且稳定的工程基因型,我们以CRISPR-Cas9在亲本ΔEPSΔFlg背景中构建了靶向缺失突变体(ΔNotI)(图2C)。该靶向敲除被设计为模拟ΔEPSΔFlg·S中观察到的自发转座子插入,从而分离 notI 缺失对超转化表型的特定贡献。关键在于,鉴于IS30是移动遗传元件,持续依赖自发插入突变体存在转座子再移动或二次插入事件导致遗传不稳定的风险。因此,永久性敲除 notI 不仅是功能验证,也是稳定高转化表型以供后续底盘工程使用的关键策略。所得ΔEPSΔFlgΔNotI突变体转化效率急剧升高,较野生型提升约2000倍,超过1 × 10⁶ cfu/μg DNA,与自发突变体ΔEPSΔFlg·S表型一致(图2B)。工程突变体与自发突变体的表型一致性证实,notI 失活而非其他潜在基因组变异,是DNA摄取或维持能力提升的主要驱动因素。这些发现表明,NotI介导的II型限制-修饰系统是 H. bluephagenesis 中DNA摄取的主要屏障,其失活是构建高效转化底盘的关键一步。
【数据】菌株:ΔEPSΔFlgΔNotI;编辑方法:CRISPR-Cas9;效率:>1 × 10⁶ cfu/μg DNA;较野生型提升:约2000倍;对照:ΔEPSΔFlg·S;风险因素:IS30再移动/二次插入
2.4 失活DNA硫代磷酸化修饰系统进一步提升转化效率
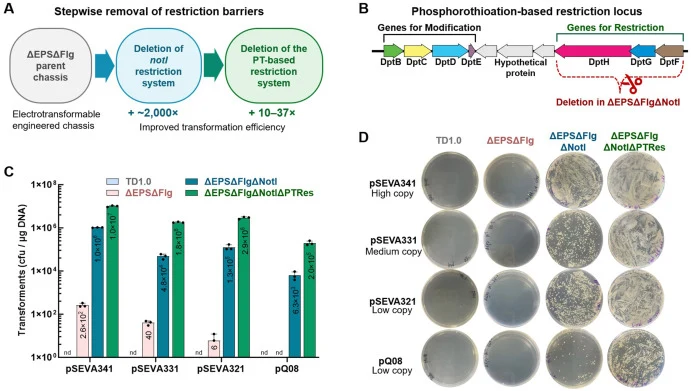
DNA硫代磷酸化(PT)是一种表观遗传修饰,DNA磷酸骨架中一个非桥连氧被硫原子取代。在原核生物中,PT修饰已被报道不仅保护基因组DNA免受氧化应激,还作为限制系统的一部分选择性降解未修饰的外源DNA。为检验PT介导的限制是否参与 H. bluephagenesis 的转化屏障,我们靶向 dptFGH 基因簇,其编码PT系统的限制性内切酶组分。在ΔEPSΔFlgΔNotI突变体基础上,我们敲除整个 dptFGH 位点,构建突变株ΔEPSΔFlgΔNotIΔPTRes(PTRes指PT系统的限制性内切酶)(图3A、B)。用四种质粒进行的电转化实验显示,该突变体质粒转化效率较ΔEPSΔFlgΔNotI菌株进一步提升10至37倍(图3C、D)。高拷贝质粒pSEVA341的转化效率平均达(1.01 ± 0.08) × 10⁷ cfu/μg DNA。中、低拷贝质粒pSEVA331、pSEVA321与pQ08的提升更为显著:与ΔEPSΔFlgΔNotI菌株相比,pSEVA331转化效率提升约37倍,pSEVA321提升23倍,pQ08提升32倍(图3C)。这些数据表明,同时消除NotI与PT相关限制系统可去除主要遗传屏障,实现广泛拷贝数范围内质粒的高效摄取。这些结果证明PT系统构成抵御外源DNA的另一层防御,其失活与II型RM系统NotI的破坏相结合,大幅提升了 H. bluephagenesis 对遗传操作的可及性。重要的是,该联合策略建立了转化效率极高的底盘菌株,实现从野生型背景的零到工程底盘约一千万cfu/μg DNA的突破。这一进展将 H. bluephagenesis 转变为遗传可操作的嗜盐底盘,适合高通量遗传工程与合成生物学应用。
【数据】菌株:ΔEPSΔFlgΔNotIΔPTRes;提升倍数:10–37倍(较ΔEPSΔFlgΔNotI);pSEVA341平均效率:(1.01 ± 0.08) × 10⁷ cfu/μg DNA;pSEVA331:约37倍;pSEVA321:23倍;pQ08:32倍;质粒数:4种;最终效率:约10⁷ cfu/μg DNA
2.5 高效转化底盘中的线性DNA介导基因组编辑
随着高效转化底盘ΔEPSΔFlgΔNotIΔPTRes的建立,我们试图评估线性DNA片段能否直接作为同源重组供体用于 H. bluephagenesis 的染色体编辑。线性DNA转化通常(原文此处节选截断)。
【数据】菌株:ΔEPSΔFlgΔNotIΔPTRes;供体类型:线性DNA;原文未详述:本节节选截断处的具体效率数值
讨论与解读
本研究系统鉴定并移除了 H. bluephagenesis 中DNA转化的主要内源屏障。II型限制性内切酶基因 notI 中的自发IS30插入使质粒转化效率提升约2000倍;靶向敲除 notI 重现该表型,确认NotI为优势限制屏障。随后敲除DNA硫代磷酸化限制位点 dptFGH,进一步提升高拷贝质粒转化,最终转化效率接近10⁷ cfu/μg DNA。工程化的ΔEPSΔFlgΔNotIΔPTRes底盘还支持以线性供体DNA进行染色体编辑:将线性 pyrF 缺失片段直接转化入携带pCas9-RecET的细胞,正确重组子频率为13.9%;同时导入pG-NrdR与线性供体片段时,预期重组在筛选转化子中占8.3%。这些结果表明工程菌株可利用环状质粒与线性DNA片段进行遗传操作。总体而言,本工作建立了逐步移除限制屏障以提升 H. bluephagenesis 遗传可操作性的策略,所得高转化底盘大幅扩展了该工业嗜盐菌的遗传工具箱,为质粒文库构建、迭代工程奠定基础。
编译者解读:该研究的聪明之处在于"先发现、再定义、后加固"——从一次偶然的单菌落出发,用重测序+转录组锁定 notI,再用靶向敲除替代不稳定的转座子插入,最后叠加PT系统敲除,把转化效率推至与大肠杆菌相当的水平。对合成生物学而言,线性DNA直接编辑意味着摆脱质粒构建与接合转移的繁琐流程,为自动化、高通量迭代工程提供了可编程入口。局限在于:线性DNA编辑效率仍停留在10%量级,且节选未展示多基因叠加或大片段替换的稳定性数据;PT系统敲除对基因组稳定性的长期影响也需评估。
参考来源
期刊:Synthetic and Systems Biotechnology(2027)
DOI: 10.1016/j.synbio.2026.10.009
DOI: 10.1016/j.synbio.2026.10.009