来源:Engineering a microbial platform for the biosynthesis of anthranilic acid and its derivatives(Metabolic Engineering)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
邻氨基苯甲酸(ANTA)及其衍生物N-甲基邻氨基苯甲酸(NMAA)和3-羟基邻氨基苯甲酸(3-HAA)是医药与化工领域的重要芳香族化合物,但微生物合成一直受限于产量低和途径不完整。本研究通过系统代谢工程构建了大肠杆菌ANTA生产平台,摇瓶产量达3.25 g/L;并在此基础上延伸途径,实现NMAA摇瓶产量524 mg/L、3-HAA在3 L生物反应器中产量2.79 g/L,为芳香族化合物的可持续生物制造提供了可扩展的平台。
研究背景
ANTA是一种重要的芳香胺化合物,广泛用于医药、农药和精细化工行业。在医药领域,它是合成非甾体抗炎药、镇静剂和维生素的关键中间体;在农药领域可用于生产杀虫剂和杀菌剂;同时也是染料、香料等精细化学品的原料。更重要的是,ANTA可作为前体合成多种更高价值的下游衍生物,包括NMAA、3-HAA、邻氨基苯甲酸甲酯和5-羟基邻氨基苯甲酸。其中NMAA是合成生物碱、药物及荧光染料等功能材料的多用途中间体;3-HAA具有抗氧化和抗炎活性,在神经保护剂和喹啉类化合物开发中展现潜力,还可作为植物生长调节剂。
目前这些化合物主要依赖化学合成。ANTA通常以邻苯二甲酸酐为原料,经胺化、Hofmann重排和酸化等多步反应制得,所用试剂环境负担较重。微生物合成路线虽具可持续潜力,却长期受制于产量低、途径不完整等问题。本研究即以大肠杆菌为宿主,通过系统代谢工程打通并延伸ANTA合成途径。
研究方法
2.1 培养基、菌株与质粒
LB培养基由10 g/L蛋白胨、5 g/L酵母提取物和10 g/L NaCl组成,用于菌株培养和质粒组装。摇瓶发酵在M9Y培养基中进行,其组成为3 g/L KH2PO4、6.78 g/L Na2HPO4、1 g/L NH4Cl、0.5 g/L NaCl、2 g/L MOPS、7 g/L酵母提取物、20 g/L葡萄糖、1 mM MgSO4、0.1 mM CaCl2、0.2 g/L酪氨酸和0.2 g/L苯丙氨酸。此外,培养基中加入微量元素溶液,含6 mg/L FeSO4·7H2O、2 mg/L ZnSO4·7H2O、2 mg/L MnCl2·4H2O、1 mg/L CoCl2·6H2O和0.3 mg/L CuSO4·5H2O。补料分批发酵培养基配方与摇瓶培养基本相同,但酵母提取物增至10 g/L,且1 g/L NH4Cl替换为2 g/L (NH4)2SO4。需要时向培养基中加入抗生素:壮观霉素120 μg/mL、氨苄青霉素100 μg/mL、卡那霉素100 μg/mL、氯霉素100 μg/mL。质粒组装使用商业化大肠杆菌菌株Trans5α。高拷贝载体pET-lac、中拷贝载体pCS27和低拷贝载体pSA74作为质粒组装的骨架质粒(Lin et al., 2013)。pTarget和pCas9质粒用于CRISPR/Cas9基因组编辑(Jiang et al., 2015)。本研究所用菌株和质粒见表1和表2。
【数据】蛋白胨:10 g/L;酵母提取物:5 g/L(LB)/7 g/L(M9Y)/10 g/L(补料);NaCl:10 g/L(LB)/0.5 g/L(M9Y);葡萄糖:20 g/L(摇瓶)/15 g/L(补料初始);MgSO4:1 mM;CaCl2:0.1 mM;酪氨酸:0.2 g/L;苯丙氨酸:0.2 g/L;壮观霉素:120 μg/mL;氨苄青霉素:100 μg/mL;卡那霉素:100 μg/mL;氯霉素:100 μg/mL;原文未详述培养温度与时间(本节)
2.2 DNA操作
将源自大肠杆菌MG1655的trpE和trpG基因通过KpnI和BamHI限制性位点克隆至pET-lac载体,构建质粒pET-lac-trpE-trpG。随后依据已有文献报道引入相应突变,获得pET-lac-trpE fbr-trpG。用于NMAA生产,合成来自芸香(Ruta graveolens)的RgANMT基因、来自兔(Oryctolagus cuniculus)和人(Homo sapiens)的RPNMT和HPNMT基因、来自咖啡(Coffea arabica)的CaXMT1和CTgS1基因、来自瓜拉纳(Paullinia cupana)的PcCS1和PcCS2基因、来自巴拉圭冬青(Ilex paraguariensis)的IPCS1、IPCS2和IPCS3基因、来自拟南芥(Arabidopsis thaliana)的AT3G53140基因、来自大豆(Glycine max)的NANMT-1基因以及来自罂粟(Papaver somniferum)的PsCNMT基因,随后分别通过KpnI和BamHI克隆至pET-lac载体,获得质粒pET-lac-RgANMT、pET-lac-RPNMT、pET-lac-HPNMT、pET-lac-CaXMT1、pET-lac-PcCS1、pET-lac-PcCS2、pET-lac-IPCS1、pET-lac-IPCS2、pET-lac-IPCS3、pET-lac-AT3G53140、pET-lac-CTgS1、pET-lac-NANMT-1和pET-lac-PsCNMT。用于3-HAA生产,将来自施氏假单胞菌(Pseudomonas stutzeri)的基因簇phKLMNOPQ、来自热脱氮地芽孢杆菌NG80-2(Geobacillus thermodenitrificans NG80-2)的GTNG_3160和GTBG_3158基因、来自肺炎克雷伯菌(Klebsiella pneumoniae)、浑浊红球菌B-4(Rhodococcus opacus B-4)、铜绿假单胞菌PAO1(P. aeruginosa PAO1)和大肠杆菌MG1655的hpaBC基因,以及来自铜绿假单胞菌的pobA基因,通过KpnI和BamHI克隆至pCS-lac或pET-lac载体,由此构建质粒pCS-lac-phKLMNOPQ、pCS-lac-KphpaBC、pCS-lac-RohpaBC、pCS-lac-PahpaBC、pCS-lac-EchpaBC、pCS-lac-pobA、pCS-lac-GTNG_3160-GTNG_3158和pET-lac-GTNG_3160-GTNG_3158。本研究所用N-甲基转移酶和羟化酶的氨基酸序列列于表S1和表S2。所用外源基因的登录号和启动子序列列于表S3和表S4。
【数据】限制性位点:KpnI、BamHI;载体:pET-lac、pCS-lac;候选N-甲基转移酶基因数:13个;羟化酶来源:6种以上;基因簇:phKLMNOPQ;酶:GTNG_3160、GTNG_3158;原文未详述反应温度与时间(本节)
2.3 基因组改造
基因缺失(包括tyrA、pheA和tyrR)以及基因整合(包括于yijP和yciQ位点整合trpE fbr-trpG、于ilvG位点整合aroG fbr-aroB-aroD)均采用CRISPR/Cas9系统按文献所述流程完成(Jiang et al., 2015)。进行基因组整合时,首先将质粒pCas9导入宿主菌。通过PCR扩增假基因位点的上游和下游同源臂以及目标基因片段,随后经重叠延伸PCR融合这些片段。将所得线性DNA片段与携带相应gRNA的pTarget质粒共导入含pCas9的宿主菌。鉴定阳性菌落后,通过在含3 g/L L-阿拉伯糖的LB培养基中培养以消除pTarget,随后于42 °C培养去除pCas9。
【数据】缺失基因:tyrA、pheA、tyrR;整合位点:yijP、yciQ、ilvG;整合元件:trpE fbr-trpG、aroG fbr-aroB-aroD;L-阿拉伯糖:3 g/L;pCas9消除温度:42 °C;原文未详述培养时间
2.4 从头合成与补料分批发酵
摇瓶实验中,生产菌株首先在37 °C的LB培养基中培养,随后转接至装有无菌50 mL M9Y培养基的250 mL挡板摇瓶。当OD600达到2.0时,加入0.5 mM IPTG诱导质粒表达,摇瓶于33 °C、220 rpm振荡培养。每隔12 h取样1 mL,测定OD600并通过HPLC分析产物生成。补料分批发酵中,菌株首先于37 °C培养,然后接入3 L生物反应器。通过添加乙酸或氢氧化铵将pH自动控制在7.0。通过自动控制搅拌转速在200 rpm至800 rpm之间,将溶解氧(DO)维持在20-30%。当OD600接近10.0时,加入IPTG激活基因表达,温度由37 °C降至33 °C。初始葡萄糖浓度为15 g/L,耗尽后补加500 g/L葡萄糖母液,使发酵过程中葡萄糖浓度维持在10 g/L以下。
【数据】诱导OD600:2.0(摇瓶)/10.0(反应器);IPTG:0.5 mM;摇瓶温度:33 °C;摇瓶转速:220 rpm;反应器pH:7.0;DO:20-30%;搅拌:200-800 rpm;初始葡萄糖:15 g/L;补料葡萄糖母液:500 g/L;补料期葡萄糖上限:<10 g/L;取样间隔:12 h
2.5 RT-qPCR
参照文献既定方法(Sheng et al., 2025),生产菌株在50 mL M9Y培养基中培养24 h,提取总RNA进行逆转录PCR和qPCR。以gapA基因为内参,采用2−ΔΔCT法测定相对转录水平。
【数据】培养体积:50 mL;培养时间:24 h;内参基因:gapA;分析方法:2−ΔΔCT;原文未详述培养温度
2.6 分析方法
培养液中ANTA、NMAA和3-HAA的浓度采用SHIMADZU HPLC系统测定。甲醇为有机流动相,水相为含0.2‰三氟乙酸的水溶液。柱温设为40 °C,梯度条件如下:5%甲醇(0-1 min)、5-35%甲醇(1-10 min)、35-85%甲醇(10-20 min)、85-90%甲醇(20-21 min)、10%甲醇(21-25 min)。采用255 nm和300 nm双波长检测,以255 nm处紫外吸收峰面积定量。本研究数据来自三次独立实验。
【数据】柱温:40 °C;三氟乙酸:0.2‰;检测波长:255 nm、300 nm;梯度:5%→35%→85%→90%→10%甲醇;时间:0-25 min;重复次数:3次
2.7 酶活测定
将质粒构建体pETDuet-GTNG_3160和pETDuet-GTNG_3158分别转化至大肠杆菌BL21(DE3)。挑取新鲜转化菌落接种至4 mL LB培养基,37 °C培养12 h。种子液转接至100 mL LB培养基,继续培养2 h后加入0.5 mM IPTG诱导蛋白表达,培养物于16 °C继续培养20 h。蛋白纯化时收集细胞并超声破碎。GTNG_3160和GTNG_3158的酶活于200 μL反应体系中测定,体系含2 mM NADPH、1 mM FAD、1 μM GTNG_3160、1 μM GTNG_3158、20 mM Tris-HCl(pH 9.0)以及浓度0至1 mM的底物ANTA。反应混合物于37 °C孵育20 min,加入纯甲醇终止反应。样品经HPLC分析。表观动力学参数采用Origin2023软件对Michaelis-Menten方程进行非线性回归拟合确定。
【数据】种子培养:4 mL LB、37 °C、12 h;表达培养:100 mL LB、2 h后诱导;IPTG:0.5 mM;诱导后温度:16 °C;诱导时间:20 h;反应体积:200 μL;NADPH:2 mM;FAD:1 mM;酶浓度:各1 μM;Tris-HCl:20 mM、pH 9.0;底物ANTA:0-1 mM;反应温度:37 °C;反应时间:20 min;拟合软件:Origin2023
研究结果
3.1 ANTA微生物生产底盘的构建
为建立高水平ANTA生产的平台菌株,以先前开发的没食子酸过量生产菌株GJ2(本研究中命名为ZW00)为起始宿主(Guo et al., 2024)。该菌株经过工程改造:删除了丙酮酸激酶PykA和PykF以及葡萄糖特异性转运蛋白PtsG,整合了葡萄糖协助扩散系统glf-glk以增强莽草酸途径前体PEP的供应(Lu et al., 2023),并引入抗反馈抑制突变体AroGfbr(D146N)以解除莽草酸途径的反馈抑制(Bo et al., 2023)。将生产质粒pET-lac-trpE fbr-trpG导入ZW00(图2A),获得菌株ZW06。在从头发酵中,ZW06产ANTA 868 mg/L(图2B)。
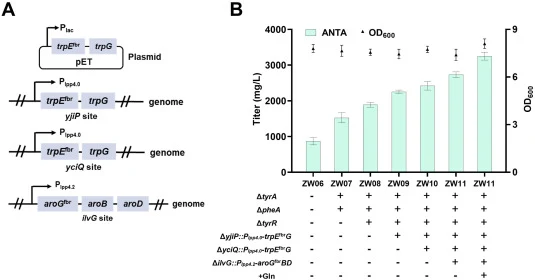
为阻断竞争途径,我们删除了ZW06中编码预苯酸脱氢酶TyrA和预苯酸脱水酶PheA的基因,消除酪氨酸和苯丙氨酸的积累。由此获得菌株ZW07,ANTA产量提高至1526 mg/L(图2B)。为缓解全局转录调控因子TyrR对莽草酸途径的反馈抑制(Lee et al., 2021),我们敲除tyrR获得菌株ZW08,ANTA产量进一步提高至1890 mg/L(图2B)。接下来我们着眼于提高邻氨基苯甲酸合酶的表达水平以改善ANTA生产。在色氨酸生物合成途径中,邻氨基苯甲酸合酶的α亚基(TrpE)受反馈抑制和严格调控,引入TrpEfbr(S40F)突变体可缓解这一抑制(Liu et al., 2023)。此外,已有报道对yjiP、yciQ和ilvG等假基因位点进行了系统表征,发现其在大肠杆菌中驱动基因表达效率很高(Wang et al., 2024)。因此,本研究选择这些位点进行目标基因整合。将表达盒Plpp4.0-trpE fbr-trpG依次整合至ZW08的yjiP和yciQ位点,获得菌株ZW09和ZW10(图2A)。随着trpE fbr-trpG拷贝数增加,ANTA产量相应提高,ZW10中达到2421 mg/L(图2B)。值得注意的是,发酵液中未检测到莽草酸途径中间体的明显积累,提示前体供应仍是ANTA生产的限制因素。
为解决这一问题,我们加强了莽草酸途径中关键限速酶的表达,包括3-脱氧-D-阿拉伯庚酮糖酸-7-磷酸合酶AroG、3-脱氢奎尼酸合酶AroB和3-脱氢奎尼酸脱水酶AroD(Cheng et al., 2025)。将表达盒Plpp4.2-aroG fbr-aroB-aroD整合至ilvG位点,获得菌株ZW11(图2A),ANTA产量提高至2730 mg/L(图2B)。随后,考虑到充足的氨基供体对ANTA合成必不可少(Mutz et al., 2024),我们在培养基中补充3 g/L谷氨酰胺。在此条件下,ANTA最终产量达到3250 mg/L(图2B),相对原始菌株ZW00提高约3.7倍。为进一步评估工程化ANTA生产底盘在生物反应器条件下的性能,将菌株ZW11在3 L生物反应器中进行补料分批发酵。培养60 h后,ANTA产量达到4940 mg/L(图S2)。这些结果证实,工程菌株在放大培养中保持了ANTA生物合成能力。
【数据】ZW06:868 mg/L;ZW07:1526 mg/L;ZW08:1890 mg/L;ZW10:2421 mg/L;ZW11:2730 mg/L;补加谷氨酰胺后:3250 mg/L(3 g/L谷氨酰胺);相对ZW00提升:约3.7倍;补料分批60 h:4940 mg/L;突变:AroGfbr D146N、TrpEfbr S40F;整合位点:yjiP、yciQ、ilvG;启动子:Plpp4.0、Plpp4.2
3.2 延伸ANTA生物合成途径生产NMAA
接下来,我们通过筛选高效的N-甲基转移酶,将ANTA生物合成途径延伸至NMAA生产(图3A)。基于文献和数据库挖掘,来自芸香的RgANMT能够催化ANTA甲基化,此前表征其对面邻氨基苯甲酸的Km值为7.1 μM,对SAM的Km值为3.3 μM(Rohde et al., 2007)。此外,我们选取了一组具有相关N-甲基转移酶活性的酶,包括来自兔和人的苯乙醇胺N-甲基转移酶RPNMT和HPNMT(Lee et al., 1978; Wu and McLeish, 2013)、来自咖啡的 xanthine N-甲基转移酶CaXMT1(Kodama et al., 2008)、来自瓜拉纳的PcCS1和PcCS2(Huang et al., 2016)、来自巴拉圭冬青的IPCS1、IPCS2和IPCS3(Vignale et al., 2025)、来自拟南芥的烟酸N-甲基转移酶AT3G53140、来自大豆的NANMT-1(Wang et al., 2026)、来自咖啡的CTgS1(Wang et al., 2026)以及来自罂粟的(S)-乌药碱N-甲基转移酶PsCNMT(Desgagné-Penix and Facchini, 2012)。为评估其催化活性,将这13种候选酶分别导入菌株ZW05,获得菌株ZW12-ZW24。结果显示,仅RgANMT对ANTA表现出可检测活性。具体而言,菌株ZW12积累NMAA 125 mg/L(图3B),其余候选均无 measurable 活性,凸显了该反应的严格底物特异性。
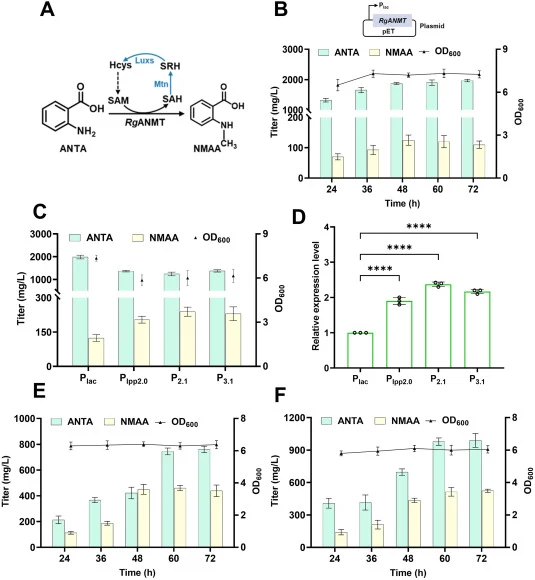
为进一步提高NMAA产量,我们通过改变启动子强度优化RgANMT的表达水平。将原始Plac启动子替换为三个强度递增的启动子(Plac ≈ P2.1 < P3.1 < Plpp2.0,图S1),获得菌株ZW25-ZW27。所有工程菌株的NMAA产量均较ZW12提高。其中携带P2.1启动子的菌株ZW26 NMAA产量最高,达239 mg/L(图3C),提升91%。为验证NMAA产量的改善确由RgANMT表达水平提高所致,采用RT-qPCR分析三个启动子下RgANMT的转录水平。如图3D所示,菌株ZW25-ZW27中RgANMT表达水平分别提高90%、140%和120%,其中P2.1启动子驱动表达水平最高,与观察到的产量趋势一致。尽管如此,前体ANTA仍残留积累1243 mg/L,表明甲基化效率仍是限制因素。
我们随后尝试通过增强甲基供体供应促进甲基化反应。外源补充500 mg/L甲硫氨酸使菌株ZW26在72 h后NMAA产量提高至450 mg/L(图3E),提升88%,证实甲基供体供应是关键限制因素。为避免依赖昂贵的补充剂,我们尝试增强内源SAM的可利用性以提高甲基化效率。已有研究表明,过表达mtn(编码S-腺苷同型半胱氨酸核苷酶)和luxS(编码S-核糖基同型半胱氨酸裂解酶)可实现SAM从去甲基化SAH的持续再生(Zhou et al., 2022)。因此,我们将质粒pCS-lac-luxS-mtn导入菌株ZW26,获得菌株ZW28。该改造使发酵72 h后NMAA产量提高至524 mg/L(图3F),与甲硫氨酸补充效果相当,较亲本菌株ZW26提升119%。据我们所知,这是目前以大肠杆菌为宿主在摇瓶培养中报道的最高NMAA产量。
【数据】RgANMT:Km(ANTA)=7.1 μM、Km(SAM)=3.3 μM;候选酶:13种;ZW12:125 mg/L;ZW26(P2.1):239 mg/L(+91%);转录水平提升:90%、140%、120%;残留ANTA:1243 mg/L;补加甲硫氨酸:500 mg/L→450 mg/L(+88%,72 h);ZW28:524 mg/L(+119%,72 h)
3.3 延伸ANTA生物合成途径生产3-HAA
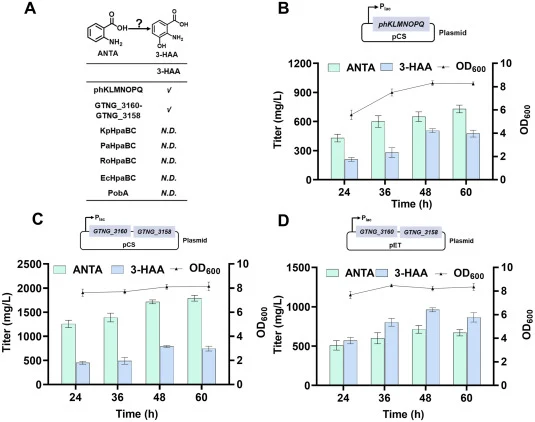
为实现3-HAA的从头生物合成,需要一种能将ANTA转化为3-HAA的高效羟化酶(图4A)。我们筛选了一组来自不同来源的羟化酶(图4A),包括来自施氏假单胞菌OX1的苯酚羟化酶phKLMNOPQ(Wang et al., 2018)、来自肺炎克雷伯菌的4-羟基苯乙酸3-羟化酶KpHpaBC、来自铜绿假单胞菌PAO1的PaHpaBC、来自浑浊红球菌B-4的RoHpaBC以及来自大肠杆菌的EcHpaBC(Wang et al., 2022)、来自铜绿假单胞菌的4-羟基苯甲酸羟化酶PobA(Cole et al., 2005),以及来自热脱氮地芽孢杆菌NG80-2的双组分单加氧酶GTNG_3160及其还原酶GTNG_3158(Liu et al., 2010)。为评估其催化活性……
(原文结果部分在此处中断,后续3-HAA筛选数据、共因子供应改造及补料分批发酵结果未在节选中提供。)
讨论与解读
本研究通过系统代谢工程建立了高效的ANTA微生物生产平台,摇瓶产量3.25 g/L,为目前同类条件下报道的最高水平。在此平台上,通过鉴定有效的N-甲基转移酶RgANMT并优化其表达与甲基供体供应,实现了NMAA的生物合成;同时通过筛选并应用功能性羟化酶GTNG_3160-GTNG_3158,首次实现了由ANTA经单步羟化反应高效合成3-HAA。该工作凸显了工程化平台的多功能性与可扩展性,为ANTA及其高值衍生物的高效微生物生产奠定了坚实基础。
然而,3-HAA合成中关键羟化酶的催化效率在摇瓶和放大条件下仍然有限,构成主要瓶颈。代谢物谱分析虽已确定下游甲基化和羟化反应是主要瓶颈,但未来采用13C代谢通量分析可定量理解胞内碳分布并揭示更多途径优化靶点。后续工作应聚焦于GTNG_3160-GTNG_3158的蛋白质工程改造以提升催化活性,并进一步优化发酵工艺。
编译者解读:该研究的亮点在于"一底盘多衍生物"的平台化思路——先以四轮代谢改造(阻断副产物、增拷贝、强前体、补氨基供体)将ANTA滴度推至3.25 g/L,再以模块化方式接入甲基化或羟化模块,快速衍生NMAA与3-HAA。方法选择上,假基因位点整合与启动子梯度筛选兼顾了表达强度与可预测性。局限同样明显:甲基化与羟化两步的催化效率偏低,NMAA仍残留大量前体,3-HAA的酶活瓶颈在放大条件下未解。对合成生物学而言,下一步的关键不在途径搭建,而在关键酶的定向进化与辅因子再生的精细调控。
参考来源
期刊:Metabolic Engineering, 2026
DOI: 10.1016/j.ymben.2026.102496
DOI: 10.1016/j.ymben.2026.102496