来源:质粒酶切不完全星号活性缓冲体系(DNA Lab Space 实验教程)| 编译:DNA Lab Space
开篇导语
跑胶看到质粒切不动,或者主带旁边多出杂带,第一反应是补酶?先别。酶切不完全和星号活性经常绑在一起:缓冲液拿错、甘油超5%、酶量过量、时间太长、DNA带盐,都会让结果越来越乱。这篇按“快速排低级错—分流程查模板、酶、缓冲、条件、检测—进阶疑难”走一遍,给出具体体积、温度、时间和验证动作,帮你把无效加酶按住。
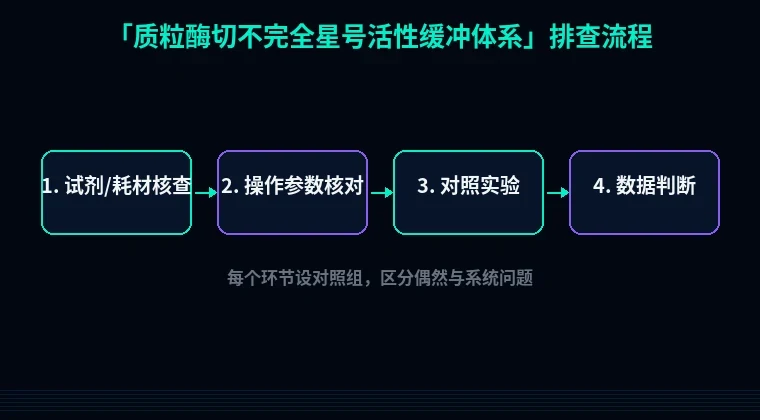
第一步:快速排查低级错误
1. 缓冲液拿错或稀释错:确认酶配套Buffer,10×储液按1/10加,50 µL体系加5 µL,别拿ddH₂O当10×。解决:看管盖颜色和说明书,现配1×工作液。
2. 酶加太多:50 µL体系常用1–2 µL(10–20 U),质粒0.5–1 µg;酶体积超过5 µL,甘油大概率飙过5%。解决:按DNA量算酶,超5 µL换高浓度酶。
3. 没混匀或没短离心:加完弹管5–10次,瞬时离心,把液滴甩下去。解决:冰上配体系,混匀后再上37°C。
4. 温度时间随意:常用37°C孵育30–60 min,某些酶用30°C。别室温放2 h。解决:金属浴或水浴控温,热盖105°C防蒸发。
第二步:分维度系统排查
1. 模板与位点先看
(1)质粒超螺旋或甲基化挡路
现象:单酶切后原超螺旋带还在,切不动。原理:超螺旋位点难暴露;dam/dcm甲基化会阻断部分酶。解决:质粒0.5–1 µg、酶20 U、37°C切60 min;仍不行换同裂酶,或从dam⁻菌株重提。验证:未切质粒和单酶切同胶跑0.8%琼脂糖,看线性带是否出现。
(2)双酶位点太近或缓冲不兼容
现象:双酶切只切一个位点。原理:位点相邻或两酶盐/pH要求冲突。解决:分步酶切,先低盐酶37°C 30 min,柱纯化换缓冲,再切第二个酶;或查双酶兼容表选同Buffer组合。验证:两个单酶切分别跑胶,对比双酶切条带大小。
(3)DNA带盐、乙醇或蛋白残留
现象:换几种酶都切得差。原理:EDTA、乙醇、蛋白会抑酶。解决:0.8%胶回收或柱纯化,30 µL EB洗脱;A260/280控制在1.8–2.0。验证:纯化后同样条件重切,看是否恢复。
2. 酶与缓冲体系是星号活性核心
(4)双酶切缓冲液妥协过头
现象:一个酶工作,一个不工作,或杂带变多。原理:盐浓度和BSA不匹配。解决:优先用CutSmart、FastDigest等兼容体系;不兼容就分步,别硬凑。验证:每种酶单独切一份作对照。
(5)甘油超5%触发星号
现象:主带外出现弥散杂带,切位点不对。原理:甘油高会降低酶特异性。解决:50 µL体系酶总体积≤5 µL;高浓度酶只加1 µL;用配套BSA,不用含甘油稀释液硬补。验证:1 µL酶和5 µL酶平行切,杂带消失说明是甘油问题。
(6)缓冲液浓度或盐加错
现象:不完全酶切或星号同时出现。原理:10×Buffer必须到1×才有效,高盐抑酶,低盐易星号。解决:50 µL体系加5 µL 10×Buffer;不加额外NaCl,除非说明书要求;BSA按100 µg/mL补。验证:用新配1×Buffer重做,设未切对照。
3. 反应条件与检测别漏
(7)时间温度不稳、体系蒸发
现象:管壁有液滴,切后条带忽强忽弱。原理:实际反应体积变小,盐和甘油浓度升高。解决:37°C 30–60 min,热盖105°C;50 µL体系别用太久,超过4 h不值。验证:0、30、60 min各取5 µL跑胶。
(8)胶浓度和上样量误判
现象:条带糊、弱,误以为没切开。原理:胶太浓或上样太多。解决:0.8–1%琼脂糖,1×TAE,5 V/cm跑30 min;5 µL样品加1 µL 6×Loading。验证:未切质粒、酶切样品、Marker同胶对比。
第三步:进阶疑难问题
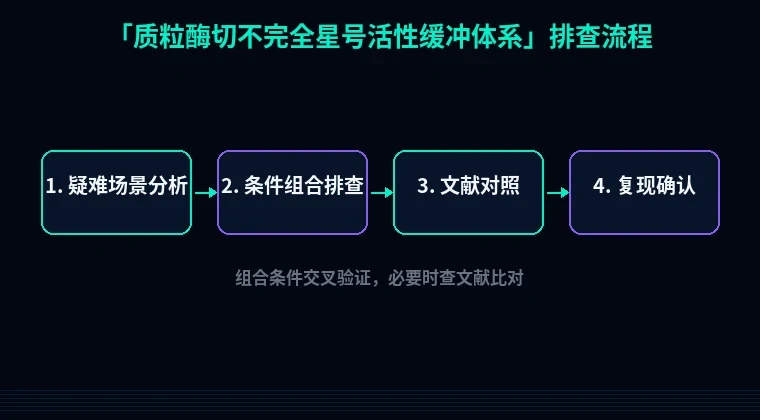
星号活性已经发生,别救。 杂带一旦出现,酶特异性已经丢了。重做:酶降到1 µL,甘油总量压到5%以下,37°C缩到30 min,补BSA。验证时加一份单酶对照,必要时测序确认位点。
双酶切怎么妥协都切不完全。 直接分步:先切第一个酶,37°C 30 min;柱纯化去盐和甘油;换第二个酶Buffer再切30–60 min。别在同一个50 µL体系里反复补酶。
GC丰富或特殊结构质粒。 可试2% DMSO或1–2%甲酰胺,但先做小体系:10 µL体系加0.2 µL DMSO,37°C 60 min;若酶被抑制就停。换dam⁻菌株重提也值得试。
避坑总结+实操建议
三条核心结论:
1. 先查Buffer和酶体积。50 µL体系10×Buffer 5 µL,酶总体积≤5 µL,质粒0.5–1 µg。
2. 不完全酶切先纯化DNA或分步酶切,别盲目补酶补到星号。
3. 星号活性不可逆。重做,设单酶对照,记录甘油和酶量。
两条日常好习惯:
每次记清酶批号、Buffer批号、酶量、温度和时间,出问题能回看。酶和10×Buffer冰上取用,-20°C保存,避免反复冻融。
文末工具引导
做双酶切前,先用站内引物设计工具检查位点,别等切完才发现位点重叠。要往下做表达,顺手