来源:High-level bioproduction of L-theanine by systematically engineered Escherichia coli without ethylamine feeding(Chemical Engineering Journal)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
L-茶氨酸是茶叶中含量最丰富的游离氨基酸,广泛应用于食品、化妆品和医药领域。传统微生物发酵法依赖外源添加有毒的乙胺作为底物,制约了其绿色工业化进程。本研究在大肠杆菌中系统构建了双路径乙胺胞内合成体系,通过优化L-茶氨酸合成酶MmGMAS表达、阻断降解途径、强化前体供给、开发脱羧与转氨两条乙胺合成路径,并结合乙醛耐受性适应性进化,最终工程菌株THE-17在补料分批发酵中实现118.2 g/L的L-茶氨酸产量,为目前报道最高水平。
研究背景
L-茶氨酸(γ-谷氨酰乙胺)是一种来源于茶树的非蛋白质氨基酸,赋予茶叶独特的鲜味,直接影响茶叶品质与价格。除风味贡献外,L-茶氨酸具有促进放松、降低血压、改善认知、保护神经元和增强免疫等多种健康功效,已被美国FDA认定为公认安全物质(GRAS)。这些健康益处和安全性使其在食品、化妆品和制药行业得到广泛应用,年需求量持续攀升。
目前L-茶氨酸的生产方法包括从茶叶中提取、化学合成、酶法合成和添加乙胺的微生物发酵法。L-茶氨酸占绿茶和红茶游离氨基酸总量的40–70%,但仅占茶叶干重的1–2%,因此分离高纯度天然L-茶氨酸通常耗时且成本高昂。化学合成虽然简单、经济且产率高,但所得产物为外消旋混合物,且涉及有毒试剂。酶法合成和添加乙胺的发酵法虽然效率较高,但均依赖外源添加乙胺——一种易燃、腐蚀性强且具有刺激性的危险化学品,不仅增加生产成本,还带来安全和环境隐患。因此,开发无需外源乙胺添加的L-茶氨酸高效生物合成策略具有重要的工业应用价值。
研究方法
2.1 菌株、质粒和引物
本文所用菌株见表1。本研究所用质粒、引物和gRNA寡核苷酸见补充表1和表2。大肠杆菌DH5α用于质粒构建。高拷贝质粒pTrc用于过表达关键基因。
【数据】菌株:大肠杆菌DH5α(质粒构建);质粒:pTrc(高拷贝过表达载体);引物/gRNA:见补充表1和表2;原文未详述具体引物序列
2.2 遗传操作
质粒pTrc通过EcoRI和XbaI双酶切线性化,用于构建过表达质粒。以pTrc-E-P质粒为例,eutE基因使用引物对pTrc-E-P-UF/pTrc-E-P-UR扩增,PpspuC基因使用引物对pTrc-E-P-DF/pTrc-E-P-DR扩增。RBS设计在引物的同源臂内。扩增片段使用ClonExpress II一步克隆试剂盒(诺唯赞生物,南京,中国)连接至线性化载体,生成重组质粒pTrc-E-P。
来自Methylovorus mays、Methyloversatilis universalis和Methylobacterium extorquens的gmas基因[12];来自Bifidobacterium adolescentis的Baxfp基因;来自Mannheimia succiniciproducens的MspckA基因;来自Zymomonas mobilis的Zmpdc基因;来自Pseudomonas putida的PpspuC基因;来自C. sinensis的CsalaDC基因均由GENEWIZ公司(苏州,中国)合成并针对大肠杆菌表达进行密码子优化。BsalaDH基因从Bacillus subtilis 168中克隆。其余基因从大肠杆菌基因组中扩增,并与各自的上游和下游同源臂组装用于基因组编辑。CRISPR/Cas9介导的基因组编辑使用质粒pRED-Cas9和pGRB进行靶基因的整合或敲除[30]。
【数据】限制性内切酶:EcoRI、XbaI;克隆试剂盒:ClonExpress II一步克隆试剂盒(诺唯赞);gmas基因来源:M. mays、M. universalis、M. extorquens;Baxfp来源:B. adolescentis;MspckA来源:M. succiniciproducens;Zmpdc来源:Z. mobilis;PpspuC来源:P. putida;CsalaDC来源:C. sinensis;BsalaDH来源:B. subtilis 168;基因合成公司:GENEWIZ(苏州);基因组编辑系统:CRISPR/Cas9(pRED-Cas9和pGRB质粒);原文未详述酶切温度和时间
2.3 摇瓶发酵
将工程菌株接种至含5 mL LB培养基的试管中,37 °C培养12 h。随后将培养物转接至含30 mL种子培养基的500 mL挡板摇瓶中,37 °C、220 rpm振荡培养至600 nm光密度(OD600)达到15。之后以10%(v/v)接种量转接至含30 mL发酵培养基的500 mL挡板摇瓶中,37 °C、220 rpm培养24 h。定期取样1 mL用于后续分析。细胞生长、葡萄糖和氨基酸的测定参照先前研究所述方法[12,30,31]。所有发酵实验均进行三次平行。
种子培养基含30 g/L葡萄糖、3 g/L蛋白胨、5 g/L酵母提取物、1.2 g/L KH2PO4、0.5 g/L MgSO4、10 mg/L FeSO4、10 mg/L MnSO4、1.3 mg/L维生素B1,3,5,12、1 mg/L维生素H和8 mg/L酚红(pH调至7.0–7.2)。
发酵培养基含25 g/L葡萄糖、5 g/L蛋白胨、4 g/L酵母提取物、2 g/L KH2PO4、2 g/L MgSO4、2 g/L柠檬酸钠、20 mg/L FeSO4、10 mg/L MnSO4、2 mg/L维生素B1,3,5,12、2 mg/L维生素H和8 mg/L酚红(pH调至7.0–7.2)。酚红用作pH指示剂,添加25%(v/v)氨水维持pH约7.0。补料分批培养使用60%(w/v)葡萄糖溶液作为补料底物。同时,每3 h补充5 mL乙胺盐酸盐(16%,m/v)。
【数据】种子培养基:30 g/L葡萄糖、3 g/L蛋白胨、5 g/L酵母提取物、1.2 g/L KH2PO4、0.5 g/L MgSO4、10 mg/L FeSO4、10 mg/L MnSO4、1.3 mg/L维生素B1,3,5,12、1 mg/L维生素H、8 mg/L酚红,pH 7.0–7.2;发酵培养基:25 g/L葡萄糖、5 g/L蛋白胨、4 g/L酵母提取物、2 g/L KH2PO4、2 g/L MgSO4、2 g/L柠檬酸钠、20 mg/L FeSO4、10 mg/L MnSO4、2 mg/L维生素B1,3,5,12、2 mg/L维生素H、8 mg/L酚红,pH 7.0–7.2;接种量:10%(v/v);摇瓶培养条件:37°C、220 rpm、24 h;补料:60%(w/v)葡萄糖;乙胺盐酸盐补加:5 mL(16%,m/v),每3 h一次;平行实验:三次
2.4 5 L生物反应器补料分批发酵
将活化菌株从试管划线至琼脂斜面,37 °C培养12 h,随后将适量细胞接种至含2 L种子培养基的5 L生物反应器中。pH自动维持在7.0,溶解氧(DO)水平在37 °C下控制在约30%(v/v)。待OD600达到约20时,将600 mL种子培养液与1.9 L发酵培养基一同转入5 L发酵罐。当发酵液中葡萄糖耗尽时,以受控速率补加800 g/L葡萄糖溶液,确保整个过程中葡萄糖浓度始终低于1 g/L。
【数据】生物反应器体积:5 L;种子培养基体积:2 L;pH:7.0(自动维持);溶解氧:约30%(v/v);温度:37°C;转接条件:OD600约20;转接体积:600 mL种子培养液+1.9 L发酵培养基;补料葡萄糖浓度:800 g/L;葡萄糖残留控制:<1 g/L
2.5 分子对接模拟
本研究使用Discovery Studio 2019软件进行分子对接模拟。MeGMAS和MuGMAS的结构以MuGMAS晶体结构(PDB ID: 5QUR)为模板,使用AlphaFold2预测。两种配体L-谷氨酸(PubChem CID: 33032)和乙胺(PubChem CID: 6341)从PubChem数据库以3D格式获取。结合位点根据先前报道的活性中心位置定义[32,33]。结构优化后的L-谷氨酸或乙胺在CHARMm力场下使用高精度分子对接方法对接到制备的GMAS蛋白上[34,35]。选择最优对接构象并使用PyMOL软件进行可视化。
【数据】软件:Discovery Studio 2019;结构预测:AlphaFold2;模板:MuGMAS晶体结构(PDB ID: 5QUR);配体:L-谷氨酸(PubChem CID: 33032)、乙胺(PubChem CID: 6341);力场:CHARMm;可视化:PyMOL
2.6 适应性实验室进化
将乙醛(99%,无水级;CAS号75–07–0;上海阿拉丁生化科技股份有限公司)添加至M9基本培养基中以评估其对大肠杆菌的抑制作用。培养物在37 °C、220 rpm下培养24 h,通过测定OD600监测细胞生长。适应性实验室进化在含5 mL M9培养基的试管中通过连续传代进行,设两个平行。初始乙醛添加量为40 μL,每24 h转接一次。当培养物OD600达到0.6–0.7时,以5 μL递增增加剂量。由于乙醛的高挥发性和低沸点,将确定体积的纯无水乙醛(ρ = 0.783 g/mL)直接补充至培养基中。最终浓度根据其密度和分子量(44.05 g/mol)计算,在5 mL培养基中添加30、40、50和60 μL分别对应106 mM、142 mM、178 mM和213 mM。进化过程完成后,将进化后的谱系在含106–213 mM乙醛的试管中重新挑战以评估耐受性变化。随后,在固体培养基上分离对213 mM乙醛具有耐受性的细胞。挑取单菌落接种至含213 mM乙醛的M9培养基的96孔板中,37 °C、220 rpm培养24 h以评估生长表型。使用SpectraMax iD3酶标仪(Molecular Devices,美国)定量生物量。选择生物量最高的菌株用于后续补料分批发酵。
【数据】乙醛:99%无水级,CAS 75–07–0,密度0.783 g/mL,分子量44.05 g/mol;初始添加量:40 μL;转接间隔:24 h;剂量递增:5 μL;OD600阈值:0.6–0.7;对应浓度:30 μL→106 mM、40 μL→142 mM、50 μL→178 mM、60 μL→213 mM;培养基:M9基本培养基(5 mL);培养条件:37°C、220 rpm、24 h;酶标仪:SpectraMax iD3(Molecular Devices,美国);平行:两个
2.7 统计分析
除另有说明外,所有实验均设三个独立生物学重复。数据以平均值±标准差(SD)表示。统计显著性采用单因素方差分析(ANOVA)结合Dunnett多重比较检验进行评估。p ≤ 0.05认为差异具有统计学意义。
【数据】重复数:三个独立生物学重复;数据表示:平均值±标准差;统计方法:单因素方差分析(ANOVA)+ Dunnett多重比较检验;显著性阈值:p ≤ 0.05
研究结果
3.1 优化茶氨酸合成酶表达实现乙胺依赖型L-茶氨酸生物合成
细菌GMAS(由gmas编码)在L-茶氨酸生产中发挥重要作用。它催化γ-谷氨酰基从供体L-谷氨酸转移至受体乙胺,同时伴随ATP水解。在先前的研究中,Corynebacterium glutamicum GDK-9首次被改造为在5 L发酵罐中生产42 g/L L-茶氨酸,产率为19.6%。酶活性实验表明,来自M. mays、M. extorquens和M. universalis的GMAS酶对L-谷氨酸和乙胺表现出良好的活性[12]。由此可见,从甲胺同化细菌中分离的GMAS可能普遍可用于L-茶氨酸生物合成[1,26]。因此,我们首先筛选了这三个GMAS候选酶,包括MmGMAS(由Mmgmas编码)、MeGMAS(由Megmas编码)和MuGMAS(由Mugmas编码),以在大肠杆菌中构建L-茶氨酸生物合成途径(图2A)。
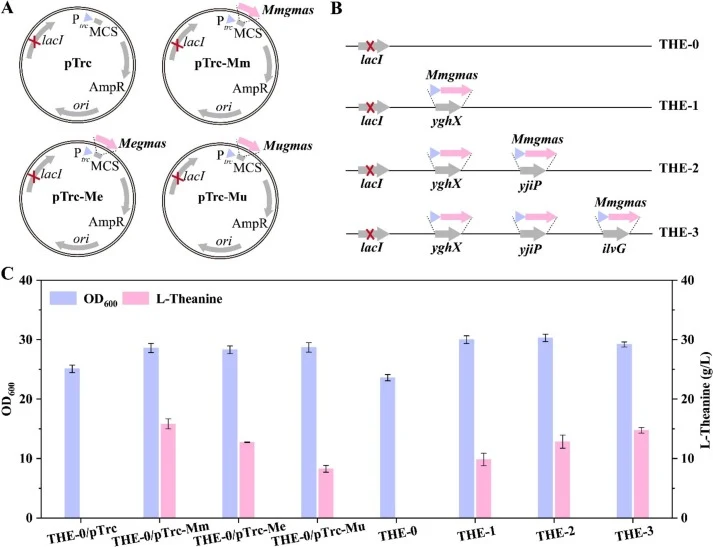
摇瓶发酵实验表明,过表达Mmgmas基因的菌株表现最佳,产L-茶氨酸15.8 g/L,分别比Megmas和Mugmas的产量高25%和87.5%(图2C)。为达到与质粒表达Mmgmas相当的生产水平,我们将多拷贝整合到亲本菌株THE-0中(图2B)。所得菌株THE-3携带三个拷贝的Mmgmas,由Ptrc启动子控制,产L-茶氨酸14.8 g/L(图2C)。
先前研究已证明MmGMAS对L-谷氨酸和乙胺的比活性约为MeGMAS和MuGMAS的两倍[12,25]。然而,这种增强催化效率的结构基础仍不清楚,特别是决定其潜在乙胺底物偏好的分子因素。阐明GMAS与其底物的催化机制将为理性工程策略提供坚实基础,以实现高效L-茶氨酸生物合成。
【数据】质粒表达Mmgmas产量:15.8 g/L L-茶氨酸;Megmas产量:比Mmgmas低25%(即约12.6 g/L);Mugmas产量:比Mmgmas低87.5%(即约8.4 g/L);THE-3(三拷贝Mmgmas整合):14.8 g/L L-茶氨酸;MmGMAS比活性:约为MeGMAS和MuGMAS的2倍;出发菌株:THE-0;启动子:Ptrc
3.2 阐明GMAS结合机制以表征其乙胺偏好性
通过DNAMAN软件分析,MmGMAS、MeGMAS和MuGMAS的序列比对结果见图3A。MmGMAS与MuGMAS相似性最高(68.5%一致性),而MeGMAS与MmGMAS和MuGMAS的一致性约为30–40%。这表明MeGMAS可能具有与其他两种酶不同的底物结合模式。据此,我们通过分子对接分析研究了三种GMAS变体之间结合机制的差异。MmGMAS与ATP复合物的晶体结构以2.65 Å分辨率解析(PDB: 5QUR)[33]。在此基础上,使用AlphaFold2预测了MeGMAS和MuGMAS的三维结构。如图3所示,对三种蛋白质受体与配体L-谷氨酸和乙胺进行了半柔性对接。
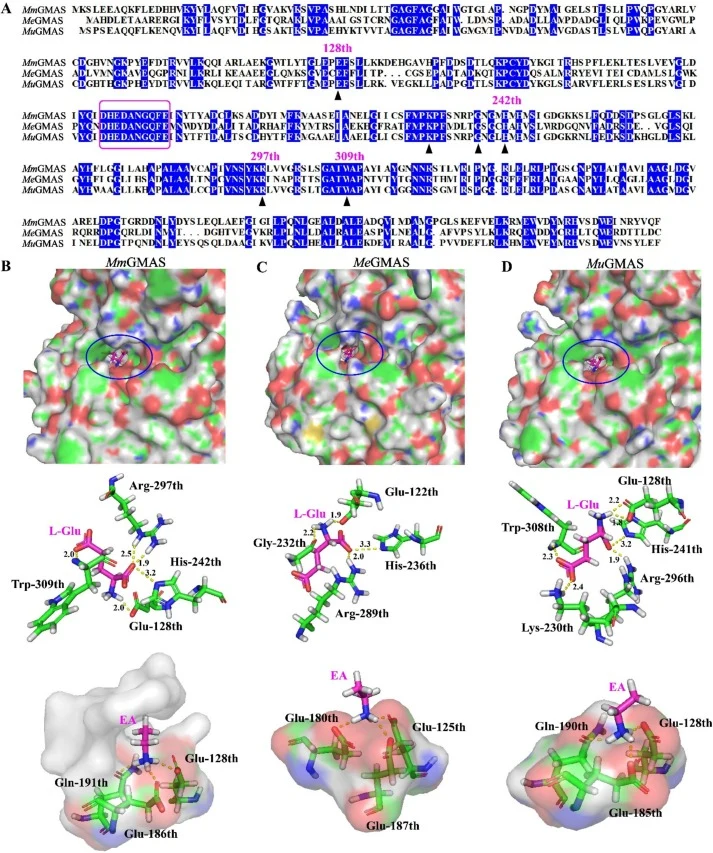
尽管L-谷氨酸似乎被紧密包裹在相同的结合位点中,但关键残基与配体之间的相互作用存在显著差异。在MmGMAS与L-谷氨酸的对接模型中,Arg-297带正电荷的胍基与L-谷氨酸的羧基形成强静电和氢键相互作用;His-242的咪唑环与L-谷氨酸的氨基形成氢键;Trp-309的吲哚环通过π-π堆积或疏水相互作用稳定底物;Glu-128的羧基与L-谷氨酸的氨基形成氢键(图3B)。这些相互作用形成密集的氢键网络,将L-谷氨酸牢固地固定在高稳定性的活性口袋中。
相比之下,对于MeGMAS,不仅关键残基的位置与MmGMAS和MuGMAS显著不同,相互作用模式也发生了实质性变化。它不再与保守基序-GATWAP-中的Trp残基相互作用,而是依赖间隔基序-GXGXHXHXS-(其中X表示任意氨基酸残基)中His-236附近的Gly-232形成氢键(图3C)。这种改变的相互作用模式也影响其他氨基酸残基与配体的结合,导致L-谷氨酸结合稳定性降低。对于MuGMAS,虽然存在与Lys-230的额外相互作用,但残基间相互作用的整体强度普遍弱于MmGMAS(图3D),这可能是其酶活性较低的原因之一。
对于乙胺,带正电荷的–NH3+基团可与MmGMAS和MuGMAS结合口袋中的三个残基形成氢键和静电相互作用,包括Glu-128、Glu(185或186)和Gln(190或191)(图3B和D)。Glu-128残基同时参与两种配体的结合,实现双底物协同结合。Glu和Gln残基位于同一保守区域-DHEDANGQFE-内。该区域观察到的结合模式与先前报道的MmGMAS甲胺结合位点一致[33]。在MuGMAS中,乙胺与Glu-185的羰基氧原子形成氢键,而在MmGMAS中,乙胺与羧基中的羟基氧原子相互作用。这种细微差异可能是活性口袋三维形状不同的原因之一。与此一致,表面表示显示MmGMAS的活性口袋形成更封闭的几何结构,将乙胺限制在更小的体积内,这可能是复合物稳定性增强的原因。相比之下,MeGMAS和MuGMAS的活性口袋使乙胺更多地暴露在表面,降低了结合稳定性。总体而言,这些发现揭示了这些GMAS直系同源物催化效率各异的原因,并为其通过蛋白质工程进行优化奠定了基础。
【数据】MmGMAS与MuGMAS序列一致性:68.5%;MeGMAS与MmGMAS/MuGMAS一致性:约30–40%;MmGMAS晶体结构分辨率:2.65 Å(PDB: 5QUR);MmGMAS关键残基:Arg-297、His-242、Trp-309、Glu-128;保守基序:-GATWAP-、-GXGXHXHXS-、-DHEDANGQFE-;MeGMAS关键残基:Gly-232、His-236;MuGMAS额外相互作用:Lys-230;乙胺结合残基:Glu-128、Glu(185/186)、Gln(190/191)
3.3 阻断L-茶氨酸降解途径以提高产量
GGT(由ggt编码)是一种双功能酶,催化三种反应:γ-谷氨酰转肽、水解和自转肽[36,37]。具体而言,大肠杆菌内源性GGT,也称为谷胱甘肽水解酶,可将谷胱甘肽水解为L-半胱氨酰甘氨酸和L-谷氨酸[38]。这表明其可能参与L-茶氨酸的降解(图4A)。研究人员进一步证明,敲除ggt基因可促进L-茶氨酸在大肠杆菌中的积累[26]。通过同源序列比对发现,ggt也存在于C. glutamicum中。同样,ggt的缺失使C. glutamicum中L-茶氨酸产量提高了13.71%[24]。因此,我们构建了THE-3的ggt缺陷突变体(图4B),然后通过在不供应乙胺的M9基本培养基中添加外源L-茶氨酸来评估其分解L-茶氨酸的能力。
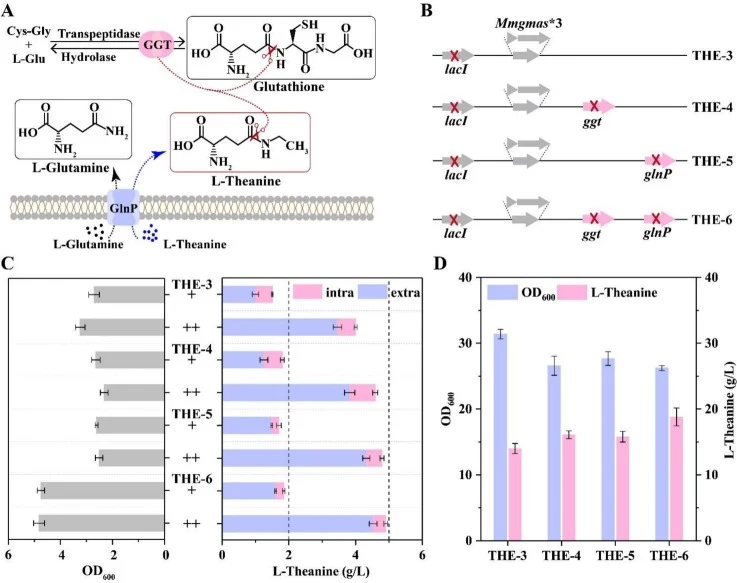
如图4C所示,与THE-3相比,在添加2 g/L和5 g/L L-茶氨酸的条件下,THE-4的胞内L-茶氨酸浓度分别增加了9.1%和116.3%,总L-茶氨酸浓度分别增加了20%和11.1%。这进一步证实了GGT在L-茶氨酸水解反应中的活性。显然,部分外源L-茶氨酸进入细胞,表明大肠杆菌中可能存在L-茶氨酸转运蛋白。在此背景下,由于L-茶氨酸与L-谷氨酰胺的结构相似性,酵母谷氨酰胺透性酶GNP1也已被明确证明具有L-茶氨酸转运活性[39]。据此,在大肠杆菌中发现了L-谷氨酰胺透性酶GlnP(由glnP编码)并在THE-3中进行了敲除(图4A和B)。胞外L-茶氨酸含量增加。
【数据】ggt敲除菌株:THE-4;添加2 g/L L-茶氨酸时胞内浓度增加:9.1%;添加5 g/L L-茶氨酸时胞内浓度增加:116.3%;添加2 g/L时总L-茶氨酸增加:20%;添加5 g/L时总L-茶氨酸增加:11.1%;C. glutamicum中ggt缺失产量提升:13.71%;L-茶氨酸添加量:2 g/L和5 g/L;培养基:M9基本培养基(无乙胺供应)
3.4 强化THE-6中丙酮酸和L-谷氨酸供给
L-茶氨酸生物合成需要L-谷氨酸和乙胺作为前体。为增强前体供给,我们首先强化了丙酮酸和L-谷氨酸的代谢通量(图5A)。丙酮酸是L-谷氨酸生物合成的关键前体。我们过表达了来自B. adolescentis的Baxfp(果糖-1,6-二磷酸酶)以增强磷酸烯醇式丙酮酸到果糖-6-磷酸的碳回流,并敲除了MspckA(来自M. succiniciproducens的磷酸烯醇式丙酮酸羧激酶)以减少草酰乙酸的消耗。同时,我们过表达了谷氨酸脱氢酶以增强α-酮戊二酸向L-谷氨酸的转化。在THE-4基础上进行这些遗传操作后获得菌株THE-6(图5B)。
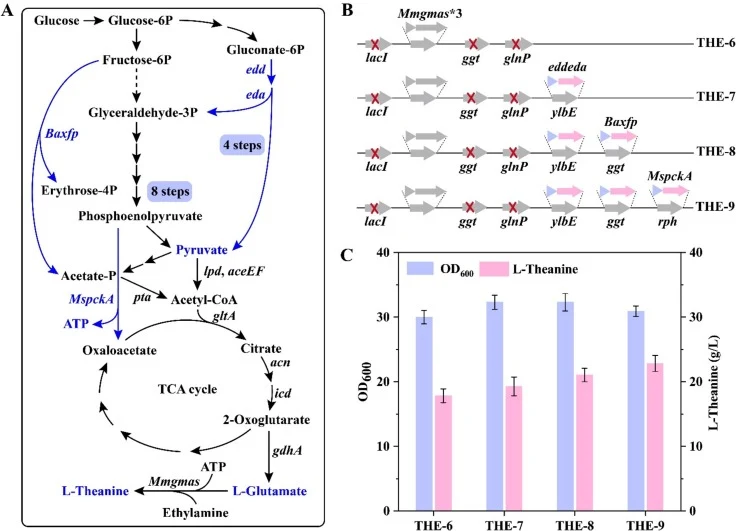
通过乙胺供应的摇瓶发酵结果显示,THE-6产L-茶氨酸16.8 g/L,较THE-4有所提高(图5C)。发酵实验进行三次平行,图中显示重复间的标准差。
【数据】菌株:THE-6(在THE-4基础上过表达Baxfp、敲除MspckA、过表达谷氨酸脱氢酶);L-茶氨酸产量:16.8 g/L;平行实验:三次;图中显示标准差
3.5 在THE-9中开发乙胺合成的脱羧途径
为实现无需外源乙胺添加的L-茶氨酸生产,我们在THE-6中开发了基于脱羧途径的乙胺胞内合成(图6A)。该途径通过CsAlaDC(来自C. sinensis的L-丙氨酸脱羧酶)催化L-丙氨酸脱羧生成乙胺。首先在THE-9中通过质粒过表达CsAlaDC和BsAlaDH(来自B. subtilis 168的丙氨酸脱氢酶)(图6B),随后进行基因组整合(图6C)。
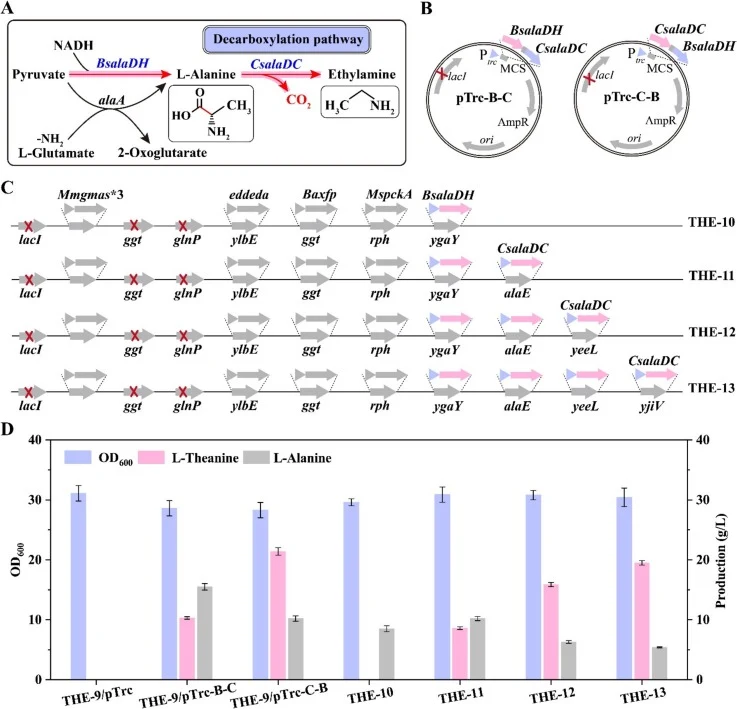
摇瓶发酵结果显示,THE-9产L-茶氨酸22.8 g/L(在乙胺供应条件下),而在无外源乙胺条件下,THE-13产L-茶氨酸19.5 g/L和L-丙氨酸5.4 g/L(图6D)。
【数据】菌株:THE-9(乙胺供应,22.8 g/L L-茶氨酸)、THE-13(无外源乙胺,19.5 g/L L-茶氨酸+5.4 g/L L-丙氨酸);关键酶:CsAlaDC(C. sinensis L-丙氨酸脱羧酶)、BsAlaDH(B. subtilis 168丙氨酸脱氢酶);途径:脱羧途径
3.6 在THE-13中开发乙胺合成的转氨途径
为进一步提高乙胺供应并减少L-丙氨酸积累,我们在THE-13中开发了转氨途径(图7A)。该途径通过eutE(来自大肠杆菌的乙醛脱氢酶)、Zmpdc(来自Z. mobilis的丙酮酸脱羧酶)和PpspuC(来自P. putida的腐胺转氨酶)协同作用,以L-丙氨酸为氨基供体合成乙胺。首先通过质粒过表达这三个基因(图7B),随后进行基因组整合(图7C)。
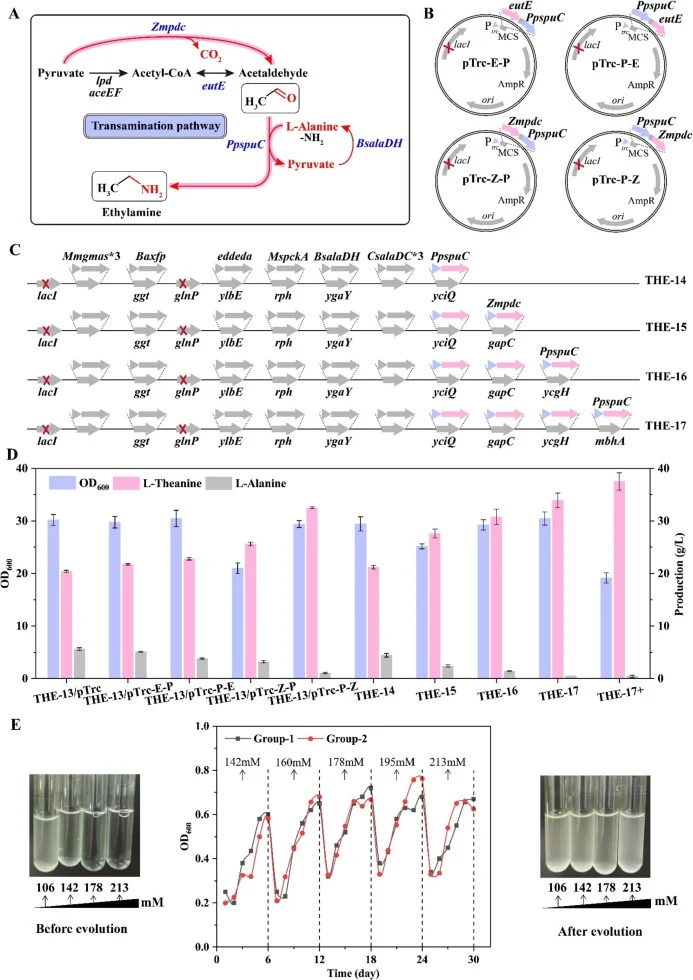
摇瓶发酵结果显示,工程菌株在无外源乙胺条件下产L-茶氨酸进一步提升(图7D)。
【数据】菌株:THE-13衍生菌株(转氨途径);关键酶:eutE(大肠杆菌乙醛脱氢酶)、Zmpdc(Z. mobilis丙酮酸脱羧酶)、PpspuC(P. putida腐胺转氨酶);氨基供体:L-丙氨酸;原文未详述该段具体产量数值
3.7 THE-9、THE-13和进化菌株THE-17的补料分批发酵
对THE-9、THE-13和进化后的THE-17在5 L生物反应器中进行补料分批发酵评估(图8)。THE-17经乙醛耐受性适应性进化获得。最终工程菌株THE-17在补料分批发酵中实现了118.2 g/L的L-茶氨酸产量,产率为0.389 g/g葡萄糖,生产强度为2.46 g/L/h。
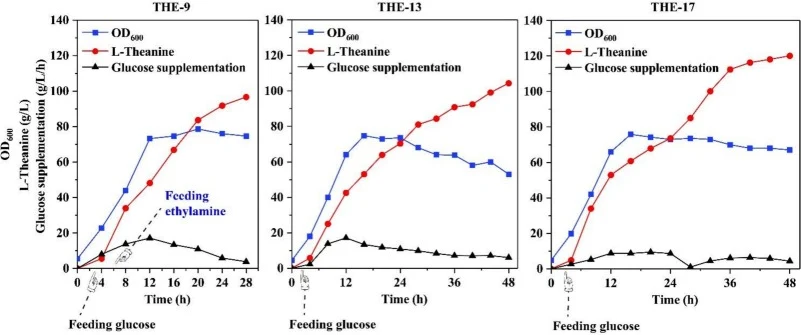
【数据】菌株:THE-17(经乙醛耐受性进化);L-茶氨酸产量:118.2 g/L;产率:0.389 g/g葡萄糖;生产强度:2.46 g/L/h;发酵规模:5 L生物反应器;对比菌株:THE-9、THE-13
讨论与解读
本研究建立了绿色、可持续且高效的L-茶氨酸生产策略,通过在大肠杆菌中工程化双路径乙胺生物合成实现。研究通过三个关键战略步骤:(1) 优化L-茶氨酸合成酶MmGMAS的表达并阐明其对乙胺的底物偏好机制,同时删除L-茶氨酸降解途径并增强前体供给;(2) 开发脱羧途径并优化CsAlaDC表达,实现无需外源乙胺添加的L-茶氨酸合成;(3) 构建协同转氨途径以最小化L-丙氨酸积累并提高碳利用效率。经乙醛耐受性适应性实验室进化后,最终工程菌株THE-17在补料分批发酵中达到118.2 g/L的产量,产率0.389 g/g葡萄糖,生产强度2.46 g/L/h,为目前报道的最高L-茶氨酸产量。与依赖外源乙胺添加的传统"半发酵-半生物转化"工艺不同,本方法利用胞内合成的乙胺进行L-茶氨酸生产。
编译者解读:该研究在合成生物学层面展示了"替代危险底物"的经典范式——通过胞内代谢途径重构,将外源添加乙胺转变为自主供应,同时以适应性进化解决中间代谢物乙醛的毒性瓶颈。118.2 g/L的产量和2.46 g/L/h的生产强度已接近工业发酵经济性阈值。不过,双路径乙胺合成的碳代谢负担与副产物L-丙氨酸的积累仍是进一步优化的空间,未来可结合动态调控或途径解耦策略进一步提升碳原子经济性。
参考来源
期刊:Chemical Engineering Journal, 2026
DOI: 10.1016/j.cej.2026.181930
DOI: 10.1016/j.cej.2026.181930