来源:Degradation tag-regulated transcription factor toolkit for graded gene expression and enhanced biosynthesis in Halomonas bluephagenesis(Chemical Engineering Journal)| 编译:DNA Lab Space | 原文许可:elsevier-subscription
导读
蓝噬盐单胞菌(Halomonas bluephagenesis)是下一代工业生物技术的理想底盘,可在开放、抗污染条件下培养。然而,精确代谢调控所需遗传工具的匮乏限制了其生物生产潜力。本研究将配体诱导系统与ClpXP蛋白酶降解机制结合,开发了正交VanR-SsrA表达系统,无需诱导剂即可实现分级基因表达。通过融合不同降解强度的SsrA标签并结合体内定向突变,构建了荧光强度跨度达157倍的突变文库,并在三条生物合成途径中验证了该平台的实用性。
研究背景
工程微生物高效生产生物材料、生物燃料、氨基酸及衍生物,需要对途径相关基因的表达进行精确调控。在优化生物合成通量时,操纵转录水平——尤其是启动子层面——比基因敲除和过表达更可行、更便捷。启动子工程是代谢工程中实现可调基因表达的理性策略。启动子突变主要包括随机突变(易错PCR构建文库)和定点突变(靶向原核启动子-35/-10间隔区等特定区域)。但这些方法往往费时费力,且依赖高效高通量筛选才能获得理想表达效果。异源启动子替换时,候选启动子可来自宿主自身或相关微生物物种中已充分表征的广泛使用启动子,典型例子包括大肠杆菌的强Ptac启动子和枯草芽孢杆菌的P43启动子,也可采用噬菌体启动子等外源启动子。尽管模式微生物中的启动子工程方法相对成熟,但它们很少能直接应用于日益突出的非模式微生物。
研究方法
2.1 菌株、培养基和培养条件
本研究使用的所有菌株列于表S1。同时提供了用于质粒构建和接合转移的大肠杆菌S17-1以及用于摇瓶和生物反应器研究的H. bluephagenesis的遗传特征。大肠杆菌S17-1在Luria-Bertani(LB)培养基中培养,含10 g L⁻¹胰蛋白胨、5 g L⁻¹酵母提取物和10 g L⁻¹ NaCl。H. bluephagenesis及其衍生菌株在60 LB(LB补充60 g L⁻¹ NaCl)中作为种子液培养。固体培养基通过在相应液体培养基中添加1.5–2%(w/v)琼脂制备。必要时,添加以下浓度抗生素用于质粒维持和筛选:25 mg L⁻¹氯霉素(Cm)、50 mg L⁻¹卡那霉素(Kan)和100 mg L⁻¹壮观霉素(Spe)。在500 mL摇瓶、37 °C下生产PHB时,使用无机培养基(MM),包含50 g L⁻¹ NaCl、1 g L⁻¹酵母提取物、35 g L⁻¹葡萄糖及如前所述的碱性盐,pH调节至8.0–9.0。对于H. bluephagenesis IU194在摇瓶中生产法尼烯,使用2×YT培养基的衍生物60 YT培养基,含60 g L⁻¹ NaCl、5 g L⁻¹酵母提取物和10 g L⁻¹胰蛋白胨,pH调节至8.0–9.0。对于H. bluephagenesis生产5-ALA,使用高氮含量培养无机培养基(MM),pH 7.0,含50 g L⁻¹ NaCl、5 g L⁻¹酵母提取物、20 g L⁻¹葡萄糖、5 g L⁻¹尿素,其他基础营养成分保持原浓度。向培养基中添加10 g L⁻¹甘氨酸以提供5-ALA合成前体,培养12 h后将温度从37 °C切换至30 °C。
【数据】培养基:LB(10 g L⁻¹胰蛋白胨、5 g L⁻¹酵母提取物、10 g L⁻¹ NaCl);60 LB(补充60 g L⁻¹ NaCl);MM(50 g L⁻¹ NaCl、1 g L⁻¹酵母提取物、35 g L⁻¹葡萄糖);60 YT(60 g L⁻¹ NaCl、5 g L⁻¹酵母提取物、10 g L⁻¹胰蛋白胨);5-ALA MM(50 g L⁻¹ NaCl、5 g L⁻¹酵母提取物、20 g L⁻¹葡萄糖、5 g L⁻¹尿素、10 g L⁻¹甘氨酸);抗生素:Cm 25 mg L⁻¹、Kan 50 mg L⁻¹、Spe 100 mg L⁻¹;温度:37 °C(PHB、法尼烯)、37 °C转30 °C(5-ALA,12 h后切换);pH:8.0–9.0(PHB、法尼烯)、7.0(5-ALA)
2.2 质粒构建、接合转移和基因组编辑
表S2总结了本研究使用的所有质粒。由调控基因cymR、vanR、tetR和phlF及其后不同SsrA标签序列组成的模块,以及它们相关的启动子序列(分别为PCym、PVan、PTet和PPhlF),还有报告基因sfgfp,均从先前的模板质粒中克隆。这些线性片段使用Gibson或Golden Gate组装方法(New England Biolabs公司,美国)组装到载体pSEVA321中,形成调控因子-SsrA系统。对于VanR-SsrA系统的突变实验,突变质粒基于低拷贝数pSEVA321载体构建,将两个PMmP1启动子分别置于VanR-SsrA基因序列的上游和下游,高拷贝数质粒pSEVA241用作突变器质粒的骨架。此外,基于pSEVA321的带有报告基因sfgfp的突变VanR-SsrA系统通过Gibson组装方法转移到基于稳定pHbPBC质粒的骨架中。对于使用mVS系统进行代谢调控的应用,sfgfp可被目标基因或基因簇替换。所有质粒通过接合转移从大肠杆菌S17-1转入H. bluephagenesis菌株。携带目标质粒的大肠杆菌S17-1和H. bluephagenesis分别在含抗生素的培养基中培养至OD600达到0.6–0.8。然后,各取1 mL培养物离心(2000 ×g,2 min),用1 mL 10 LB洗涤,再次离心。将所得细胞沉淀重悬于50 μL 10 LB中,点种到非选择性20 LB琼脂平板上,37 °C孵育8–16 h。挑取含大肠杆菌S17-1和H. bluephagenesis的菌泥部分,与50–100 μL 60 LB混合。将溶液涂布到含相应抗生素的选择性60 LB平板上,37 °C继续孵育24–36 h以获得菌落。在基因组编辑过程中,采用CRISPR/Cas9方法将目标基因整合到H. bluephagenesis基因组中。简言之,首先将携带Cas9编码基因的辅助质粒转化到宿主菌株中,随后引入供体质粒。通过菌落PCR和DNA测序鉴定正确编辑的克隆。
【数据】质粒骨架:pSEVA321(低拷贝)、pSEVA241(高拷贝)、pHbPBC(稳定质粒);接合转移离心条件:2000 ×g,2 min;孵育条件:37 °C,8–16 h(非选择性平板)、37 °C,24–36 h(选择性平板);重悬体积:50 μL 10 LB;混合体积:50–100 μL 60 LB
2.3 荧光曲线和细胞生长评估
为研究突变VanR-SsrA系统的荧光变化,挑取携带不同表达系统的重组H. bluephagenesis菌落作为接种物在60 LB培养基中培养。使用微孔板读数仪(BioTek Instruments公司,美国)在细胞生长过程中每两小时在线记录任意荧光单位(485/510 nm)。H. bluephagenesis对不同浓度IU途径异戊烯醇和5-ALA合成甘氨酸的耐受性生长,通过微孔板读数仪每2 h记录OD600进行检测。
【数据】荧光检测波长:485/510 nm;检测间隔:每2 h;生长检测:OD600,每2 h
2.4 突变实验和流式细胞术分析
对于VanR-SsrA系统突变,携带目标质粒和突变器质粒的H. bluephagenesis菌株在含Cm和Spe的60 LB培养基中37 °C培养10 h。突变器质粒(pSEVA241骨架,高拷贝)由IPTG诱导的PTac启动子驱动,组成型表达包含胞嘧啶脱氨酶PmCDA1-UGI和MmP1噬菌体RNA聚合酶的融合蛋白。该融合蛋白特异性识别PMmP1启动子序列,并向目标基因引入C:G到T:A的转换突变。为实现高效突变,将两个PMmP1启动子拷贝置于目标质粒(pSEVA321骨架,低拷贝)上vanR-SsrA基因盒的两侧,使突变器能够诱导目标序列的定向点突变。接下来,将种子培养物以1%比例接种到含200 mg L⁻¹ IPTG诱导剂的60 LB培养基中,培养20 h。该诱导时间和IPTG浓度采用先前建立的正交转录突变系统,其中20 h诱导和200 mg L⁻¹ IPTG被证明可在H. bluephagenesis中产生高效突变且细胞毒性最小。随后,将培养液进行10倍系列稀释至10⁷倍,涂布到含Cm抗生素的60 LB固体平板上,孵育48 h。随机挑取菌落进行后续测试。为验证不同质粒对mVS系统表达的影响,分别通过流式细胞术研究携带pSEVA321和pHbPBC质粒的H. bluephagenesis菌株中sfGFP强度。为检测细菌荧光,采用流式细胞术。将培养物在PBS中稀释25倍制备细胞悬液,取20 μL混合物进行流式细胞术分析。以488 nm激光激发,通过FITC通道采集荧光信号,同时通过FSC和SSC通道收集散射信号。每个样品至少收集50,000个事件,所有实验进行三次独立重复以获得流式细胞术数据,然后通过FlowJo软件包处理和分析。
【数据】突变培养:37 °C,10 h;IPTG浓度:200 mg L⁻¹;诱导时间:20 h;接种比例:1%;稀释倍数:10倍系列稀释至10⁷倍;平板孵育:48 h;流式细胞术:488 nm激光,FITC/FSC/SSC通道,每样品≥50,000事件,3次独立重复;PBS稀释:25倍;上样体积:20 μL
2.5 摇瓶和7-L发酵罐中P(3HB-co-4HB-co-3HV)的合成与分析
在摇瓶中,将携带由pHbPBC中mVS系统驱动的4HB合成途径基因的H. bluephagenesis菌株以5%接种量接种到50 mL MM中,无抗生素,37 °C培养48 h。培养完成后,取35 mL发酵液以7000 ×g离心10–15 min收集细胞沉淀。这些沉淀随后用20 mL蒸馏水洗涤两次,然后在−80 °C冷冻超过1 h,再冻干超过24 h用于CDW和PHB含量测定。冻干后,称重细胞以确定细胞干重(CDW),随后研磨成细粉。对于PHA/CDW%分析,精确称取25–45 mg粉末样品混合…
【数据】接种量:5%;培养基体积:50 mL MM;培养温度:37 °C;培养时间:48 h;离心:7000 ×g,10–15 min;洗涤:20 mL蒸馏水,2次;冷冻:−80 °C,>1 h;冻干:>24 h;PHA分析取样量:25–45 mg;取样体积:35 mL
研究结果
3.1 VanR-SsrA表达系统的构建
本研究提出了一种将转录因子与ClpXP降解系统整合的新型启动子工程方法。在阻遏型诱导启动子的背景下,当阻遏蛋白(转录因子)结合到相应的DNA操纵位点时,目标基因表达被沉默,从而停止下游基因的转录(图1a)。当阻遏蛋白上附加SsrA标签后,阻遏蛋白被ClpXP识别并降解,从而允许目标基因的转录(图1b)。
为验证这一设想,选择了四种在H. bluephagenesis中使用的抑制剂诱导系统。将四个转录因子基因tetR、phlF、cymR和vanR分别克隆到质粒pSEVA321中,由组成型启动子PLacI(tet1 RBS)、Pporin 68(B0064 RBS)、PLacI(cym1 RBS)和PLacI(van2 RBS)表达。这些抑制剂诱导系统在无诱导剂条件下在H. bluephagenesis中弱表达sfGFP。将SsrA1标签融合到TetR、PhlF、CymR和VanR的C端,在质粒pSEVA321上生成重组表达系统,即TetR-SsrA1、PhlF-SsrA1、CymR-SsrA1和VanR-SsrA1。这些携带sfgfp的表达系统通过接合转移进入H. bluephagenesis。随后在无诱导剂的60 LB培养基中使用微孔板读数仪(BioTek Instruments公司,美国)定量荧光强度(FI)。成功的sfGFP表达证实了ClpXP降解系统在H. bluephagenesis中的功能性(图S1a)。tetR-SsrA1、phlF-SsrA1、cymR-SsrA1和vanR-SsrA1表达系统在48 h的FI分别为2.1 × 10⁴、2.5 × 10⁴、2.7 × 10⁴和4.8 × 10⁴(图S1a)。这些结果表明,整合ClpXP降解的阻遏物诱导系统可以无需诱导剂驱动基因表达。在测试的四个系统中,VanR-SsrA1表现出最高的荧光强度,比次优的CymR-SsrA1高约1.8倍(图S1a)。这与先前在H. bluephagenesis中相应诱导系统的表征一致,其中VanR/PVan对在被同源诱导剂诱导时,在四个阻遏型调控因子-启动子对中显示出最高的诱导表达水平。由于GFP表达强度最高,选择VanR-SsrA1表达系统作为后续优化的目标。
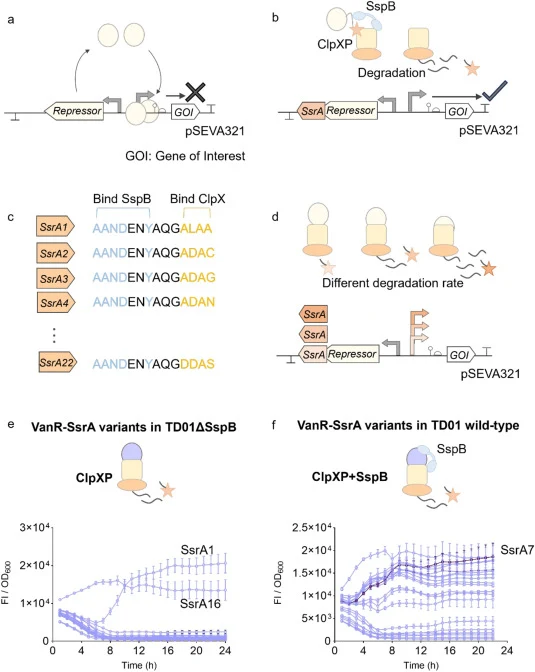
为进一步验证VanR-SsrA配置的特异性并探索基于SsrA降解策略的普适性,我们还将不同降解强度的SsrA标签(SsrA1、5、7、16、17和21)融合到IPTG诱导的MmP1表达系统中的LacI阻遏蛋白上(图S1c-1d)。出乎意料的是,在无IPTG条件下,所有LacI-SsrA融合体均未产生可检测的GFP荧光,表明尽管存在SsrA降解标签,LacI的转录阻遏仍然占主导地位(图S1d)。仅在添加IPTG后强荧光才恢复,表明诱导转录可以克服SsrA介导的降解(图S1d)。SsrA介导的去阻遏在该系统中失败可能反映了其两层级联结构:LacI阻遏MmP1 RNAP表达,MmP1 RNAP随后转录目标基因(图S1c)。即使SsrA部分降解LacI,目标基因仍需要新合成的MmP1 RNAP进行转录,稀释了阻遏蛋白降解的效果。相比之下,VanR/PVan系统是单层的:VanR直接阻遏目标启动子,因此VanR降解立即解除阻遏,无需中间RNAP(图1e)。这种结构差异解释了为什么VanR-SsrA实现了不依赖诱导剂的激活,而LacI-SsrA/MmP1则不能。
为扩展表达强度范围,采用了先前在H. bluephagenesis中验证过的突变SsrA标签文库。已知SsrA标签同时含有SspB识别序列(AANDENY)和ClpX结合序列(ALAA)。当SspB缺失时,ClpX结合序列是影响蛋白质降解速率的重要因素。不同的降解速率被认为决定了VanR-SsrA表达系统的表达强度(图1c-1d)。22个SsrA标签的氨基酸序列——一个野生型标签SsrA1和二十一个突变标签命名为SsrA2–22——列于表S3。合成了二十二个SsrA标签并融合到质粒pSEVA321中VanR的C端,随后通过接合转移进入H. bluephagenesis。然而,FI/OD600结果显示,只有VanR-SsrA1和VanR-SsrA16系统在24 h的归一化GFP表达分别达到2.06 × 10⁴和1.35 × 10⁴,而所有其他构建体几乎检测不到GFP信号(图1e和S1e)。不同SsrA标签变体间观察到的荧光梯度间接但有力地表明H. bluephagenesis中内源性ClpXP蛋白酶的功能活性。这与先前研究一致,这些研究证明ClpXP是在多种细菌物种体内降解SsrA标签蛋白的主要蛋白酶。此外,H. bluephagenesis中的ClpXP系统已在近期研究中进行了功能表征,其中不同降解速率的SsrA标签被成功用于以ClpXP依赖的方式控制MreB降解。这些发现共同证实H. bluephagenesis中的内源性ClpXP蛋白酶是有活性的,能够识别和降解SsrA标签底物,从而实现我们VanR-SsrA系统中观察到的分级表达。VanR-SsrA5系统的FI曲线因生长失败未纳入。VanR-SsrA与GFP-SsrA不同的荧光动力学表明,ClpXP系统对不同蛋白质具有不同的降解动力学。具体而言,在SspB敲除的细胞中,VanR比GFP更耐受ClpXP降解。鉴于SspB促进ClpXP介导的目标蛋白降解,VanR-SsrA系统在保留内源性SspB的野生型H. bluephagenesis TD菌株中构建,旨在增强表达强度。结果表明,大多数VanR-SsrA系统表现出升高的表达,在不同变体间呈现清晰的梯度分布。其中,VanR-SsrA7变体产生最高的归一化表达强度,在22 h达到1.86 × 10⁴(图1f)。这些发现共同验证了在野生型H. bluephagenesis TD菌株中保留内源性SspB有效增强了VanR-SsrA系统的表达能力,这与SspB促进ClpXP介导的目标蛋白降解的已知作用一致。重要的是,不同VanR-SsrA变体间表达强度的梯度分布证实了该正交系统的可调调控能力,而VanR-SsrA7的高表达水平进一步证明了其实际应用的强大潜力。这组增强的、梯度分布的VanR-SsrA系统也为后续合成启动子文库的构建和优化提供了多样化的高效调控基础。
【数据】荧光强度(48 h):tetR-SsrA1 2.1 × 10⁴、phlF-SsrA1 2.5 × 10⁴、cymR-SsrA1 2.7 × 10⁴、vanR-SsrA1 4.8 × 10⁴;VanR-SsrA1比CymR-SsrA1高约1.8倍;归一化GFP(24 h):VanR-SsrA1 2.06 × 10⁴、VanR-SsrA16 1.35 × 10⁴;VanR-SsrA7归一化表达(22 h):1.86 × 10⁴;SsrA标签数:22个(SsrA1野生型+SsrA2–22突变体)
3.2 VanR-SsrA突变文库的构建
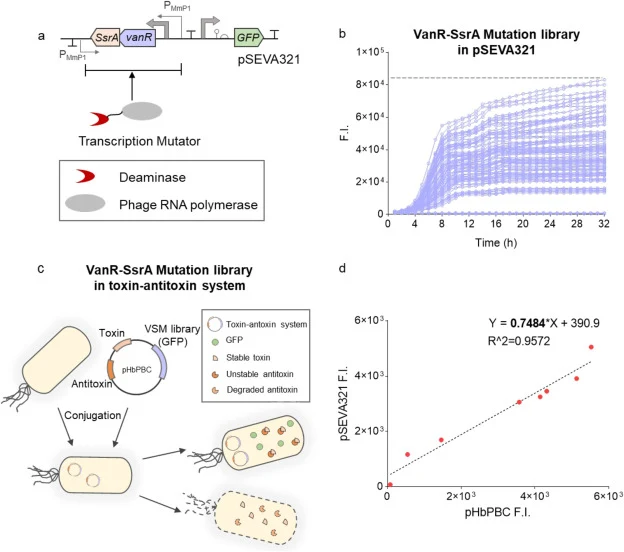
仅靶向SsrA标签的突变只能有限地拓宽VanR-SsrA系统的动态范围。为进一步提高可达到的最大转录强度,我们采用高效正交转录突变系统对VanR-SsrA融合蛋白进行随机化,从而产生一组具有不同表达强度的VanR-SsrA变体。具体而言,编码SsrA标签VanR蛋白的转录单元被指定为突变靶标;该设计旨在调节…
【数据】原文未详述(该段落为后续内容的开头,具体数据未在节选中提供)
3.3 VanR-SsrA介导的P(3HB-co-4HB-co-3HV)单体组成调控
【数据】原文未详述(该段落为后续内容的开头,具体数据未在节选中提供)
3.4 7-L生物反应器中P(3HB-co-4HB-co-3HV)生产及材料性能
【数据】原文未详述(该段落为后续内容的开头,具体数据未在节选中提供)
3.5 VanR-SsrA介导的法尼烯合成途径调控
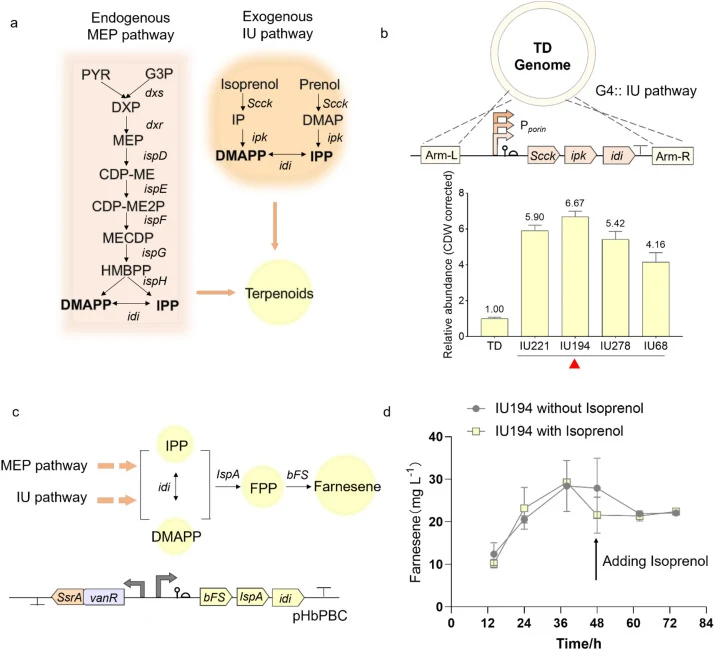
【数据】原文未详述(该段落为后续内容的开头,具体数据未在节选中提供)
3.6 VanR-SsrA介导的5-氨基乙酰丙酸生物合成
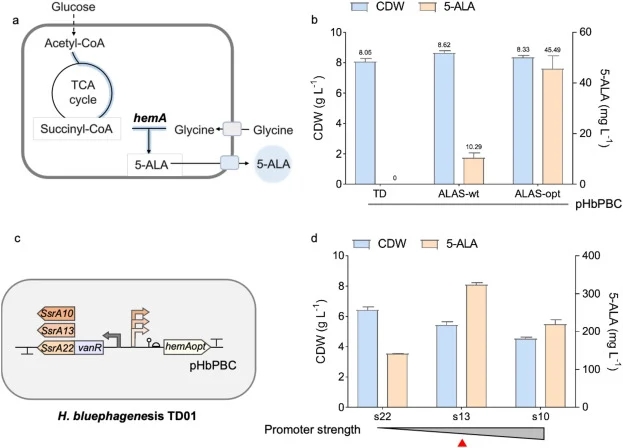
【数据】原文未详述(该段落为后续内容的开头,具体数据未在节选中提供)
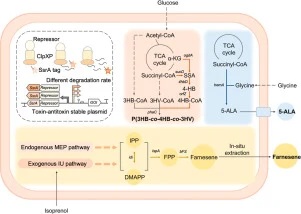
讨论与解读
本研究在H. bluephagenesis中开发了一种新型正交VanR-SsrA表达系统,通过将基于阻遏蛋白的调控与ClpXP蛋白降解机制相结合,实现了无需诱导剂的分级基因表达(图1)。VanR-SsrA1系统的最大表达强度超过了香草酸在其最高有效浓度(10⁻³ M)诱导下VanR系统的表达水平(图S1b)。这一差异可能归因于香草酸对宿主细胞的生长抑制毒性(图S6)。VanR-SsrA系统首先通过将不同降解强度的SsrA标签融合到VanR阻遏蛋白上得到验证,产生了一系列具有梯度强度的表达盒(图1e)。为进一步扩展该系统的动态范围,采用高效正交突变系统对vanR-ssrA基因进行突变。这产生了突变VanR-SsrA(mVS)变体文库,其荧光强度范围达到157倍(图2b)。与依赖DNA序列突变的传统启动子工程方法不同,这种以蛋白质为中心的策略通过调节阻遏蛋白的降解速率来实现不同的表达强度,提供了更高的灵活性和效率(图2)。VanR-SsrA系统对宿主天然基因表达的影响未通过转录组学或关键酶活性测定进行系统评估。然而…
编译者解读:该研究巧妙地将蛋白质降解标签引入转录因子调控,绕开了传统启动子工程对DNA序列突变的依赖,为蓝噬盐单胞菌这一非模式底盘提供了可调、无需诱导剂的表达工具。157倍的动态范围在革兰氏阴性菌中相当可观,三条途径的验证也展示了平台的通用性。不过,突变文库的筛选仍依赖荧光报告,实际应用中靶基因与报告基因的翻译效率差异可能影响调控精度;此外,SsrA标签在不同蛋白质背景下的降解动力学差异也提示该工具需要一定程度的个案优化。
参考来源
期刊:Chemical Engineering Journal, 2026
DOI:10.1016/j.cej.2026.180077
DOI: 10.1016/j.cej.2026.180077