来源:色谱峰分裂柱头污染(DNA Lab Space 实验教程)| 编译:DNA Lab Space
峰分裂最烦人:保留时间没怎么变,峰顶却开叉、肩峰、双峰,定量重复性直接崩。别急着换柱子。八成不是“柱子废了”,而是柱头污染、样品溶剂不匹配或保护柱堵了。下面按进样前、进样中、柱前、柱头、柱后一路拆,给你能落地的判断和参数。
第一步:快速排查低级错误
- 样品没过滤或滤膜选错:0.22 µm 有机相滤膜过一遍,水相样品别用蛋白吸附强的膜,换再生纤维素膜。
- 保护柱漏装或装反:直接看柱前有没有保护柱芯,10×2 mm C18 保护柱别反接,手拧到不漏即可。
- 样品溶剂太强:用初始流动相溶解样品,别拿纯乙腈或纯甲醇当溶剂,进样量先降到 5 µL。
- 进样量或浓度过载:主峰面积超过检测器线性上限就稀释,样品浓度控制在 0.1–1 mg/mL,进样 2 µL 复测。
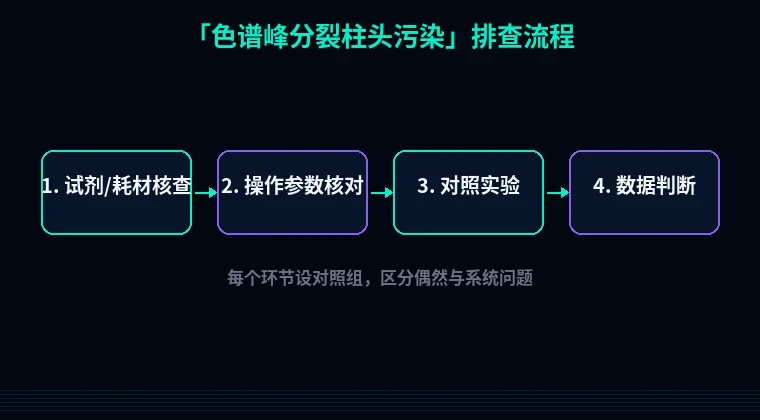
第二步:分维度系统排查
1. 样品前处理颗粒污染柱头
现象描述:峰顶开叉或带肩,柱压比平时高 0.5–1.0 MPa,峰面积逐针下降。
原理说明:颗粒卡在柱头筛板上,局部形成死体积和沟流,样品在柱头分布不均。
解决步骤:样品 12000×g、4°C 离心 10 分钟,上清过 0.22 µm 滤膜;血浆或组织样品先用乙腈按 1:3 沉淀蛋白,再离心过滤。
验证方法:换新保护柱芯后进同一针,峰形恢复、柱压回落,基本可判定柱前颗粒污染。
2. 样品溶剂过强导致柱头析出
现象描述:早出峰双峰,进样量越大越明显,稀释后峰形变好。
原理说明:溶解样品的溶剂强度高于初始流动相,样品在柱头瞬间析出,形成“二次进样”。
解决步骤:用初始流动相溶解样品;若溶解度不够,有机相比例不超过 10%,进样体积降到 2–5 µL。
验证方法:同一浓度分别用初始流动相和纯甲醇溶解,各进 5 µL,比较峰形。
3. 保护柱或在线过滤器堵塞
现象描述:峰分裂同时柱压升高,保留时间后移,空白针也有小肩峰。
原理说明:保护柱芯或 0.5 µm 在线过滤器截留了大量基质,局部堵死后流路变窄。
解决步骤:更换保护柱芯;拆下在线过滤器,超声清洗 10 分钟或直接换新;管路用 10% 异丙醇冲洗 20 分钟。
验证方法:不接色谱柱,以 1.0 mL/min 冲 10% 异丙醇,看系统压力是否低于 2 MPa。
4. 柱头筛板污染或填料塌陷
现象描述:双峰固定出现,反冲后短暂改善,换保护柱无效。
原理说明:柱头筛板被蛋白、脂质或缓冲盐堵住,填料流失形成凹陷,样品在凹陷处分裂。
解决步骤:先低流速反冲,0.2 mL/min、甲醇-水 80:20 冲 30 分钟;严重污染用 0.2 mL/min 异丙醇冲 20 个柱体积。允许反冲的 C18 柱才做,否则换柱。
验证方法:进 10 µL 尿嘧啶-甲苯测试液,看双峰是否消失;峰形仍分裂且柱压正常,大概率柱头已物理损伤。
5. 流动相缓冲盐析出
现象描述:梯度后期峰分裂,柱压波动,停泵后重新平衡又好转。
原理说明:高浓度磷酸盐遇到高比例有机相析出,结晶卡在柱头和管路接头。
解决步骤:缓冲盐现配现过滤,0.22 µm 滤膜过两遍;10 mM 磷酸盐 pH 2.5 配合有机相时,有机相比例别超过 60%,必要时改用甲酸铵。
验证方法:用纯水代替缓冲盐跑同梯度,峰分裂消失,说明盐析出是主因。
第三步:进阶疑难问题
1. 柱头污染清洗后峰形只恢复一半
污染物可能分两层:外层是缓冲盐,内层是蛋白或脂质。先用 0.2 mL/min 水冲 20 分钟,再上 10% 异丙醇 30 分钟,最后用甲醇 30 分钟。每步都看柱压,压力不降就别硬冲。
2. 空白针也出现肩峰
别只盯样品。进样针座、转子密封或定量环污染也会造成“假柱头污染”。拆下色谱柱,接 0.1 mL/min 甲醇冲进样阀 30 分钟;空白针肩峰消失,问题在进样系统。
3. 柱头塌陷和污染怎么区分
污染:反冲后峰形改善,柱压偏高。塌陷:反冲无效,柱压正常,双峰位置固定。前者清洗,后者换柱,别浪费流动相。
避坑总结+实操建议
1. 峰分裂先换保护柱和滤膜,再判色谱柱。直接换柱最贵,也最容易误判。
2. 柱压升高伴峰分裂,优先查柱前:样品颗粒、保护柱、在线过滤器。
3. 柱头清洗按“水→10% 异丙醇→甲醇”低流速走,0.2 mL/min,每步 20–30 分钟,别一上来纯有机相猛冲。
日常两个习惯:每 100 针或每批样品换保护柱芯;每天记录柱