来源:荧光定量Ct偏高引物二聚体(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完qPCR,Ct比上次晚了3个循环,熔解曲线在70–75°C冒出一个矮胖的小峰,NTC孔还跟着起峰——这几乎是每个做荧光定量的人都会遇到的场面。别急着换引物,也别先怪试剂盒。本文按“低级错误→分模块系统排查→进阶疑难”三层往下走,把引物二聚体导致Ct偏高的常见原因、判断动作和具体参数一次讲透,你看完可以直接对着板子排。
第一步:先花5分钟,把新手最容易犯的错排掉
1. 引物工作液浓度配错。症状是全部孔Ct整齐后移2–3个循环、NTC也起峰。解决:确认母液是100 μM、工作液稀释到10 μM,20 μL体系每管各加0.4 μL(终浓度0.2 μM),重新稀释并标注日期。
2. 模板加多了。症状是Ct提前但熔解曲线杂峰更明显。解决:把cDNA稀释10倍再用,20 μL体系加1–2 μL,模板量控制在1–100 ng。
3. 封膜不严、没甩板。症状是平行孔Ct差1个以上、个别孔熔解曲线乱。解决:封膜后1000 rpm离心1分钟,加样时枪头贴壁、避免气泡。
4. 退火温度沿用旧程序。症状是换引物后Ct普遍偏高、NTC起峰。解决:先查引物Tm,退火温度取Tm减5°C,再用梯度PCR摸一次58–62°C。
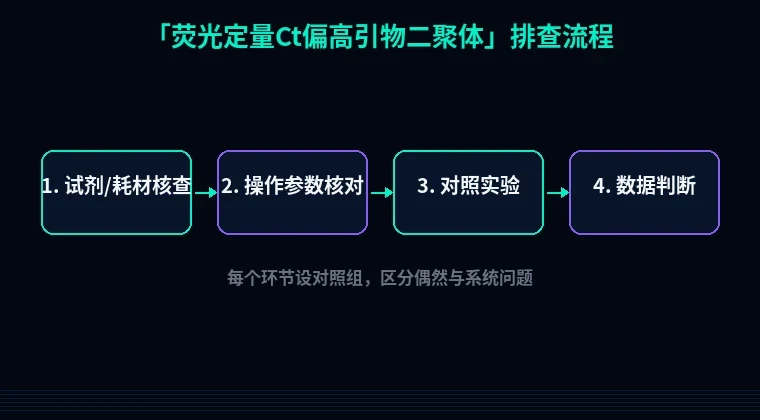
第二步:分维度系统排查
模块一:引物本身
1. 3′端互补形成二聚体。现象:熔解曲线在70–75°C出现宽而矮的峰,与目的峰(85–90°C)明显分开;NTC的Ct落在30–35。原理:两条引物3′端互补时,Taq酶会把对方当模板延伸,产物被SYBR Green I染上,荧光信号挤占真实扩增的基线,Ct自然后移。解决:把引物序列丢进IDT OligoAnalyzer查二聚体ΔG,高于−9 kcal/mol一般可接受;3′端连续4个以上互补碱基就重设计。验证:重设计后跑NTC,Ct>35或无Ct,熔解曲线单峰。
2. 引物过长或GC过高。现象:目的峰正常但峰底宽、重复性差。原理:长度超过24 bp、GC超过65%时,引物自身折叠概率上升。解决:长度压到18–22 bp,GC 40–60%,Tm 59–61°C。验证:用引物设计工具重新评分,二聚体得分和发夹结构同时看。
模块二:反应体系
3. 引物终浓度过高。现象:低Ct样本正常,高Ct样本杂峰明显。原理:引物过量时二聚体生成速率随浓度平方上升。解决:20 μL体系把引物从0.4 μL降到0.2 μL(终浓度0.1 μM),先试一轮。验证:对比0.1、0.2、0.3 μM三个浓度,选NTC最干净且Ct损失小于0.5的那个。
4. Mg²⁺浓度偏高。现象:熔解曲线小峰随Mg²⁺升高而变大。原理:镁离子稳定双链,也稳定错配和二聚体。解决:把Mg²⁺从2.5 mM降到2.0 mM,用同一批cDNA重跑。验证:看NTC和熔解曲线单峰率。
模块三:程序参数
5. 退火温度偏低。现象:Ct偏高、熔解曲线杂峰、电泳见引物二聚体条带(约40–60 bp)。原理:低温下引物非特异结合占优。解决:两步法退火/延伸60°C提到62°C;三步法退火从58°C起做58、60、62°C梯度。验证:选NTC最干净、目的峰最高的那一档。
6. 循环数过多。现象:40个循环后NTC也起峰。原理:循环越多,二聚体越容易累积到检测阈值。解决:把循环数收到35–38个,Ct>35的样本判为低丰度另行处理。验证:看35循环时NTC是否仍在阈值下。
模块四:模板与对照
7. 模板含抑制物或反复冻融。现象:Ct整体偏高、复孔重复性差、熔解曲线峰形不锐。原理:抑制物降低扩增效率,弱信号下二聚体相对占比升高。解决:cDNA用1:10稀释绕过抑制物;模板避免超过3次冻融,分装成5 μL小管存−80°C。验证:同一样本原液与10倍稀释液各跑三复孔,看ΔCt是否接近3.3。
模块五:数据分析
8. 扩增效率没算、基线设错。现象:Ct偏高但标准曲线R²还行。原理:基线自动设置把二聚体早期信号算进去,Ct被人为推后。解决:手动把基线设在3–15循环,标准曲线做5个10倍稀释点,效率控制在90–110%。验证:斜率在−3.1到−3.6之间,NTC无扩增。
第三步:进阶疑难问题
1. NTC起峰,但样本Ct和熔解曲线都正常。这种情况大概率是二聚体处在检测临界,不是污染。动作:把引物降到0.1 μM、退火提高1–2°C,重跑NTC;如果NTC的Ct比最低样本Ct高5个循环以上,数据仍可用,报告里注明即可。
2. 引物自身发夹结构稳定。现象:换模板、换试剂盒都无效,NTC始终有矮峰。原理:5′端回折形成发夹,Taq酶从发夹处延伸。动作:用OligoAnalyzer看发夹ΔG,低于−3 kcal/mol就重设计;临时补救可加1–2% DMSO或0.5 M甜菜碱,但会轻微抑制扩增,需重做标准曲线。
3. 多重PCR里引物交叉二聚体。现象:单重正常,两对引物一混跑Ct集体后移。动作:把所有引物两两配对查3′端互补,优先换掉互补分最高的一条;体系里把各引物降到0.1 μM,退火统一到60°C重摸。
避坑总结+实操建议
三条核心结论:第一,Ct偏高先看NTC和熔解曲线,NTC起峰、杂峰在70–75°C,基本锁定二聚体,别先换试剂盒。第二,引物终浓度0.1–0.2 μM、退火60–62°C、循环35–38个,这三项调完能解决大半问题。第三,重设计引物时3′端互补和发夹结构一起查,只看Tm会漏。
两个日常习惯:每批新引物先跑NTC加梯度退火,一次摸清底;cDNA分装5 μL一管、冻融不超过3次,别整管反复拿进拿出。
引物拿不准的时候,直接去站内引物设计工具跑一遍二聚体和发夹评分,比手动比对快得多。做原核表达遇到蛋白不溶,可以顺手用蛋白可溶性优化工具调标签和促溶条件;要换宿主表达,密码子优化工具把序列改成大肠杆菌偏好密码子再合成,省一轮返工。