来源:哺乳细胞重组蛋白低表达密码子优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做哺乳细胞表达,密码子优化几乎是标配。可现实很打脸:序列优化完、质粒转进去、上清一收,ELISA读数还是低得可怜。问题到底出在优化参数、载体构建,还是细胞状态?这篇教程把常见坑按流程拆开,从低级错误到进阶疑难,给你一条能直接照做的排查路径。
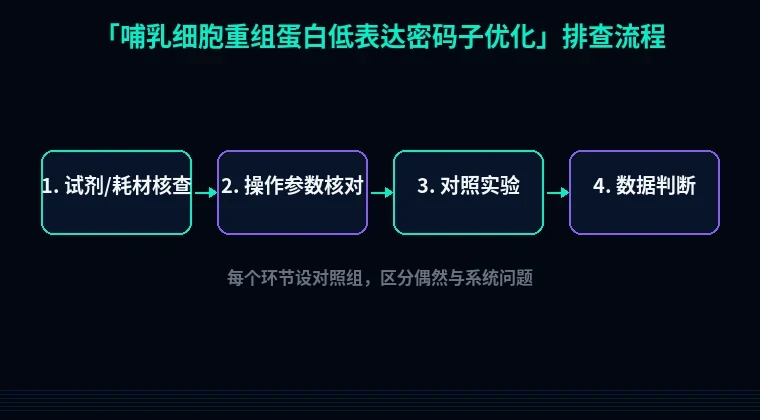
第一步:快速排查低级错误
别急着怀疑密码子。先花半天把这几件事排除掉,能省一周弯路。
1. 合成序列和读框错了:拿到质粒先送测序,重点看起始ATG到终止密码子之间有没有移码或点突变——直接解决:重新比对设计序列,确认无移码再往下走。
2. 转染效率根本没验证:同一批细胞转一个GFP或Luciferase对照,48小时荧光显微镜下看阳性率。低于30%就别谈表达量,先换转染试剂或优化DNA:PEI比例(常用1μg DNA:3μL PEI,37°C孵育15分钟)。
3. 检测时间点不对:分泌蛋白48–72小时收上清,胞内蛋白24–48小时收裂解液。你24小时就收分泌蛋白,大概率还没分泌出来。
4. 质粒质量差或启动子不匹配:A260/280低于1.8、内毒素超标都会拖低转染效率;CMV启动子在CHO里长期培养可能被沉默,换EF1α试试。
第二步:分维度系统排查
1. 密码子优化参数本身有问题
现象:mRNA水平不低,但蛋白量上不去,WB条带弱或看不到。
原理:哺乳细胞密码子偏好性不是简单的“换成高频密码子”。GC含量过高(>65%)会形成强二级结构,GC过低(<40%)又可能引入隐蔽剪接位点。CHO和HEK293的tRNA池也不完全一样。
解决:把目标基因GC含量控制在55–60%,避免连续4个以上相同碱基;扫描并去掉隐藏剪接供体(GT)和受体(AG)位点;重复序列超过20 bp的片段打散同义密码子。用哺乳细胞专用优化工具,别直接套大肠杆菌的CAI表。
验证:优化前后各做一版,qPCR测mRNA、ELISA测上清,比较两版差异。mRNA升了蛋白没升,问题多半在翻译或下游。
2. 5'端和UTR把翻译卡住了
现象:质粒转染效率正常,mRNA丰度也够,但 polysome 分析显示核糖体加载少。
原理:Kozak序列(GCCACCATGG)强弱直接影响翻译起始;5'UTR如果形成ΔG低于-30 kcal/mol的茎环,核糖体40S亚基就滑不过去。信号肽编码区若在mRNA level形成强二级结构,还会拖慢共翻译转运。
解决:起始ATG前加完整Kozak(GCCACC);5'UTR控制在50–100 nt,用RNAfold预测,ΔG高于-30 kcal/mol;信号肽换成本身表达量高的分泌蛋白信号肽(如IL-2或CD33信号肽),别硬用天然序列。
验证:做双荧光素酶报告,把5'UTR接在Luciferase前,48小时测比值。比值低就换UTR。
3. 转录水平没起来
现象:qPCR的Ct值比内参GAPDH高8个循环以上,基本等于没转录。
原理:启动子被甲基化沉默、polyA信号弱导致转录提前终止、或者质粒在细胞内被降解。
解决:CMV换EF1α或CAG;polyA用bGH或SV40的完整元件(至少200 bp下游);转染后24小时加丁酸钠(5 mM)或TSA(300 nM)看是否恢复——能恢复说明是表观沉默。
验证:转染后24小时收RNA,qPCR扩增目的基因C端和N端两对引物。只扩出N端说明转录提前终止,查polyA和隐蔽剪接位点。
4. 蛋白翻译后被快速降解
现象:mRNA高、胞内蛋白低、上清几乎检测不到,WB只有微弱条带。
原理:密码子优化可能改变了mRNA局部结构,暴露了ARE(AU-rich element),半衰期缩短;或者蛋白折叠不对被蛋白酶体识别。
解决:在目的基因C端加Flag或HA标签,用MG132(10 μM,处理6小时)看蛋白是否积累。积累说明是蛋白酶体降解,考虑换信号肽、加分子伴侣共转(如BiP),或降低培养温度到32°C慢表达。
验证:WB检测标签;同时做放线菌酮(CHX,100 μg/mL) chase,0、2、4小时收样,看半衰期是否短于4小时。
5. 分泌通路堵了
现象:胞内蛋白有,上清没有;或者上清里蛋白分子量偏大/偏小。
原理:信号肽疏水核心不够强,SRP识别失败;N-糖基化位点突变导致ER滞留;二硫键形成不全被ERAD回收。
解决:信号肽疏水段(h区)保证至少7–9个连续疏水残基;检查N-X-S/T糖基化位点是否被优化掉;在培养基里加10% FBS或1 g/L P188减少表面吸附。
验证:胞内和上清同时WB;上清用PNGase F处理(37°C 1小时)看分子量是否下移,判断糖基化状态。
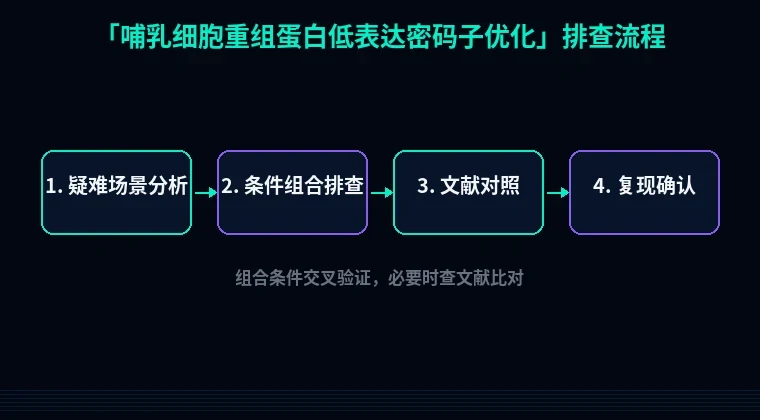
第三步:进阶疑难问题
隐蔽剪接位点导致mRNA截短:优化后GC分布改变,可能激活隐蔽剪接。qPCR用跨外显子引物,产物跑胶看有没有小条带;有就做RT-PCR全長扩增测序,找到剪接点后同义突变掉GT/AG。
密码子优化引入的RNA二级结构:5'端或信号肽区形成强茎环,核糖体停滞。用RNAfold扫一遍,ΔG低于-35 kcal/mol的窗口做同义替换打散,别只盯着CAI。
宿主tRNA池不匹配:CHO和HEK293的稀有密码子不一样。同一个优化序列在HEK293里正常,换CHO就掉。查一下目标宿主的高频密码子表,把连续稀有密码子(如CHO里的CGA/CGT)改成高频同义密码子,别全序列硬换。
避坑总结+实操建议
三条核心结论:
- 密码子优化不是GC含量越低越好,55–60%加剪接位点清除才是哺乳细胞的安全区。
- mRNA高蛋白低,优先查5'UTR二级结构、Kozak和降解通路,别反复优化CDS。
- 分泌蛋白低表达,先分胞内/上清做WB,再决定是改信号肽还是改培养条件。
两个日常好习惯:
- 每次优化完,先用RNAfold和剪接位点扫描跑一遍,再送合成。
- 转染当天留一孔GFP对照,48小时看阳性率,效率低于30%的数据直接作废。
工具引导
密码子优化别凭感觉。站内「密码子优化工具」支持CHO/HEK293宿主偏好表,可设定GC范围和剪接位点过滤;优化完用「引物设计」做qPCR验证引物,跨外显子设计避免基因组污染;如果蛋白还是往包涵体走或胞内聚集,试试「蛋白可溶性优化」模块,给信号肽和标签组合一点建议。排查顺序别乱:先测序、再对照、后优化。