来源:质粒酶切产物回收率低柱洗脱体积(DNA Lab Space 实验教程)| 编译:DNA Lab Space
酶切跑胶条带亮得刺眼,切胶回收一测浓度只剩12 ng/μL。连接转化,板子上干干净净。这种“看得见、收不回”的崩溃,做过克隆的人都懂。问题大概率不在酶切本身,而是藏在切胶、上柱、洗脱这几个手工程序里。本文按实验流程拆解回收率低的真实原因,重点讲清柱洗脱体积这个最容易被忽视的变量,每一步都给判断方法和具体参数。
第一步:先别急着换试剂盒,查这4个低级错误
新手回收率低,有一半是操作细节翻车,跟柱子质量没关系。
1. 用ddH₂O直接洗脱。硅胶膜在pH低于7.5时吸附DNA的能力强,释放能力弱。ddH₂O暴露空气后pH常掉到5.5-6.5,DNA根本下不来。换成10 mM Tris-HCl pH 8.5或试剂盒自带EB。
2. 洗脱液没预热,室温直接加。65°C预热的洗脱液比室温回收率高出20%-30%,尤其是大于5 kb的质粒。水浴锅提前设到65°C,洗脱液放进去预热10分钟。
3. 洗脱体积贪大,一次怼50 μL。DNA总量不变,体积翻倍浓度减半。常规回收用15-25 μL,浓度直接拉起来。
4. 加完洗脱液立刻离心。液体没接触膜就甩下去了。加完静置2-5分钟,让DNA从膜上解吸下来再离心。
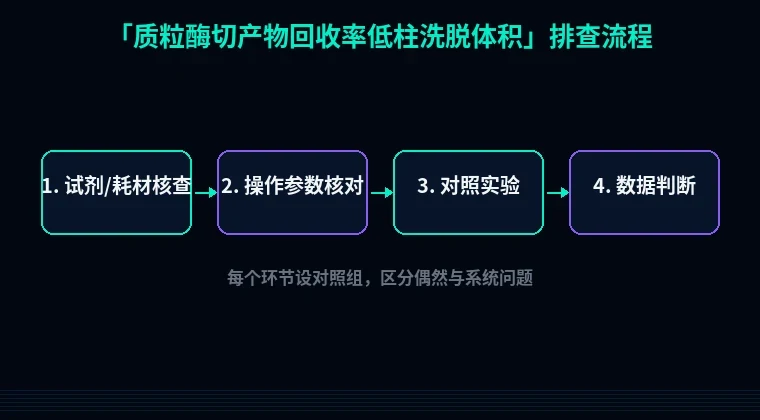
第二步:按流程分模块系统排查
回收率低从来不是单一原因。从酶切体系到最终洗脱,每一段都可能丢DNA。下面按操作顺序拆。
模块一:酶切体系本身——先确认你切干净了
现象:切胶时看到三条带,超螺旋、线性、切口环混在一起,或者线性带比预期暗。
原理:酶切不完全时,你切下来的“目的条带”里混着未切开质粒,后续连接背景高,有效线性片段少。单酶切尤其容易受位点甲基化影响,Dam甲基化会封住某些位点。
解决:酶量加到20-30 U/μg质粒,37°C孵育2小时,体系里补0.1% BSA。如果位点附近有Dam甲基化,换同裂酶或甲基化不敏感的同尾酶。
验证:取2 μL酶切产物跑0.8%胶,线性带单一且亮度与投入量匹配,才算切干净。
模块二:切胶与溶胶——胶没化透,DNA出不来
现象:溶胶55°C水浴10分钟后,管底还有透明胶块。
原理:溶胶液体积不够或胶块太大,琼脂糖没完全溶解,DNA被包裹在胶基质里,上柱时被截留。标准比例是每100 mg胶加100 μL溶胶液(如PB或QG),胶块超过500 mg就分两管。
解决:切胶前称重,按1:1加溶胶液,55-60°C水浴10分钟,每2-3分钟颠倒混匀一次,直到溶液澄清无颗粒。
验证:溶胶后液体应呈均匀淡黄色,无可见胶粒。有颗粒就继续水浴,别急着上柱。
模块三:上柱结合——体积超限,DNA直接流走
现象:一次上柱超过700 μL,离心后废液里能测到DNA。
原理:硅胶膜的结合容量有限,单次上柱体积超过700 μL时,DNA来不及吸附就随废液穿柱。高盐溶胶液本身也会竞争结合位点。
解决:每次上柱不超过700 μL,超过就分两次,每次12,000×g离心30-60秒。上柱前确保溶胶液与DNA充分混匀,别直接倒进柱子。
验证:收集第一次穿柱液,用Nanodrop测一下,如果浓度大于5 ng/μL,说明结合不充分,需要分次上柱或延长孵育。
模块四:洗涤与干燥——乙醇残留是隐形杀手
现象:洗脱后A260/230比值低于1.8,或者转化效率莫名偏低。
原理:洗涤液PE里的乙醇没除干净,残留在膜上会抑制后续酶反应和转化。但反过来,干燥过度(离心5分钟以上)会让膜干裂,DNA洗脱不下来。
解决:洗涤后空柱13,000×g离心2分钟,开盖室温晾3-5分钟,让乙醇挥发但不至于膜干裂。PE使用前确认已按说明加入无水乙醇,瓶身标注日期。
验证:洗脱液闻不到乙醇味,A260/230在1.9-2.2之间。
模块五:洗脱——体积、温度、pH三件事决定成败
这是回收率低最集中的环节。
现象:洗脱液体积加到50 μL,浓度只有8 ng/μL;或者加15 μL,回收率还是上不去。
原理:洗脱是一个平衡过程。体积越大,浓度越低,但总量可能略高;体积太小,膜上DNA没完全解吸,总量反而下降。15-25 μL是常规质粒的甜点区。pH低于7.5时DNA解吸效率骤降,65°C预热能让膜上DNA更易释放。
解决:洗脱液用10 mM Tris-HCl pH 8.5,65°C预热。加15-20 μL到膜中央,静置2-5分钟,12,000×g离心1分钟。想要更高总量,做二次洗脱——把第一次的洗脱液重新加回膜上,再静置离心一次,能多拿10%-15%。
验证:Nanodrop测浓度,按“浓度×体积”算总回收量。1 μg酶切质粒回收300-500 ng属正常,低于200 ng就要回头查上面哪一步漏了。
模块六:洗脱后处理——别在最后一步折腾
现象:洗脱后反复冻融,或者用酒精沉淀浓缩,回收率又掉一截。
原理:小体积洗脱液反复冻融会导致DNA吸附管壁,浓度下降。乙醇沉淀对小于200 bp的片段损失明显。
解决:洗脱后直接用于连接,别反复冻融。需要浓缩时用真空浓缩仪,别做乙醇沉淀。
验证:洗脱后取1 μL跑胶,条带亮度与预期总量对应。
第三步:进阶疑难——常规操作都对,还是收不回来
大质粒(>10 kb)回收率低。大质粒在硅胶膜上结合力弱,洗脱时更容易残留。把洗脱体积降到15 μL,洗脱液预热到65°C,静置时间延长到5分钟,二次洗脱。别用小于10 μL的体积,膜太干反而洗不下来。
酶切后柱纯化不跑胶,小片段直接丢。小于100 bp的片段在柱纯化时回收率常低于30%。如果目的是换缓冲液而非切胶回收,加5倍体积PB后加异丙醇沉淀,或者直接乙醇沉淀。
星号活性导致片段末端损坏。现象是回收量正常但连接效率极低。排查方法:跑胶看条带是否比预期弥散,或者换高保真酶、把酶切时间控制在1小时内、酶量不超过30 U/μg。
避坑总结与实操建议
三句话记住核心:洗脱体积15-25 μL,别贪大;洗脱液pH 8.0-8.5、65°C预热;上柱分次不超过700 μL。
日常好习惯一:每次回收记录浓度和A260/280、A260/230。连续三次偏低,回头查PE是否加乙醇、洗脱液pH是否漂移。
日常好习惯二:洗脱液分装成1 mL小管,避免反复开盖导致pH升高和污染。PE加乙醇后立刻标注日期,超过一个月重新配制。
回收率低不是玄学,每一步都有可量化的判断点。从洗脱体积这个最容易被忽视的变量入手,再往前逐段排查,绝大多数问题能在半小时内定位。
---
需要设计酶切位点引物?站内引物设计工具支持酶切位点添加、Tm自动计算和二级结构检查。做表达的话,密码子优化工具能按宿主偏好调整序列,蛋白可溶性优化工具可辅助判断标签和促溶条件,搭配回收后的连接转化一起用更顺手。