来源:蛋白表达量低密码子偏好优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
诱导了四小时,跑SDS-PAGE却只有一条浅浅的杂带?上清里没目标蛋白,包涵体里也没有?大多数时候问题不在诱导条件,在序列本身。本文按实验流程拆出一条完整排查链:从菌种和诱导这些低级错误开始,到稀有密码子簇、mRNA二级结构、GC含量、载体元件,再到宿主改造和可溶性优化,每一步都给具体判断、验证和处置动作。
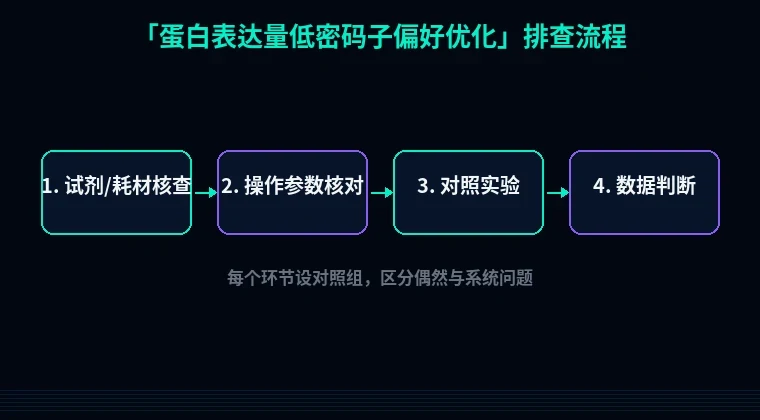
第一步:先花二十分钟排除低级错误
别急着怪密码子。这几种情况我见过太多人栽。
1. 甘油菌反复冻融,菌早就没活性了。 从-80°C取出后融化过三次以上的菌直接弃掉,划线到新鲜LB平板(含相应抗生素),37°C过夜,挑单克隆重新做。
2. 诱导时机不对:OD600没到0.6-0.8就加IPTG,或者养到OD 3以上才想起来诱导。 前者菌量不够,后者大量菌体进入稳定期,代谢活性下行。控制在OD600 = 0.6-0.8,37°C约2.5-3小时。
3. IPTG浓度和温度乱配。 常规组合是0.1-0.5 mM IPTG、16°C过夜(16-20小时);或1 mM IPTG、37°C 4小时。想要可溶性蛋白一律走低温低浓度,别贪快。
4. 培养基里偷偷加了葡萄糖。 葡萄糖会压低cAMP、抑制T7/lac启动子,表达量掉一半以上。TB或2×YT里查一下配方,诱导阶段别加。
第二步:分维度系统排查
模块一:密码子偏好(表达量低最常见的原因)
1. 扫描N端稀有密码子簇。
现象:qPCR测到mRNA丰度正常,但蛋白条带极弱,宿主是普通BL21(DE3)。原理:AGG/AGA、CGA、AUA、CUA、CCC、GGA这几个大肠杆菌低频密码子对应的tRNA丰度低,N端前10-15个氨基酸里若串联出现两个以上,核糖体会停滞,甚至引发提前终止或移码。解决:拿序列跟大肠杆菌密码子频率表逐个比对,把低频同义密码子换成高频的(如AGA→CGT,AUA→ATC,CUA→CTG),不要改动氨基酸。验证:先在Rosetta(DE3)或BL21-CodonPlus里做一次小量表达(5 mL,0.5 mM IPTG,16°C过夜),条带恢复,就说明是tRNA限制。
2. 算CAI和GC含量。
COA(密码子适应指数)低于0.8、GC掉到35%以下或冲到65%以上,表达都会受影响。GC过高还会形成稳定二级结构,GC过低则容易产生内部转录终止样序列。解决:优化时把GC锁在40-60%区间,CAI做到0.85-0.95即可,别硬拉到1.0。
3. 检查连续同义密码子和串联重复。
现象是优化完反而更低。原因:连续3个以上相同密码子(比如6个CTG)会引起tRNA竞争性耗竭和滑移。解决:同一氨基酸的密码子轮换使用,任意同义密码子连续不超过2次。
4. 看翻译起始区。
ATG前后-4到+37 nt,如果ΔG低于-10 kcal/mol,核糖体结合会被封住。解决:用RNA折叠软件算一下,把5'端二级结构打开(改同义密码子或换载体上的RBS版本)。验证:用一个带强RBS的对照质粒平行表达。
模块二:载体与调控元件
5. 确认启动子和lacI状态。
现象:不加IPTG也能看到本底表达,加了反而菌不长。原理:pET类载体依赖T7 RNA聚合酶,宿主必须是(DE3)溶原;若lacI缺失或质粒拷贝数过高,基础表达泄漏会毒死细胞。解决:换回带lacI的BL21(DE3),或培养基补1%葡萄糖抑制本底,诱导前离心换无糖培养基。
6. 查阅读框和标签。
一个碱基缺失就能让整条带消失。解决:测序结果用软件翻译一遍,确认His标签和目的基因同框、没有提前终止密码子。
模块三:宿主与培养条件
7. 降温和延长时间的组合。
现象:37°C诱导全是包涵体,上清无条带。解决:切到16°C、0.1-0.3 mM IPTG、20小时,转速降到180 rpm。验证:分别取上清和沉淀跑胶,看目标蛋白落在哪一相。
8. 注意蛋白酶降解。
现象:条带比理论分子量小5-10 kDa。解决:宿主换成BL21(DE3) pLysS或加蛋白酶抑制剂,收菌后立刻冰上操作。
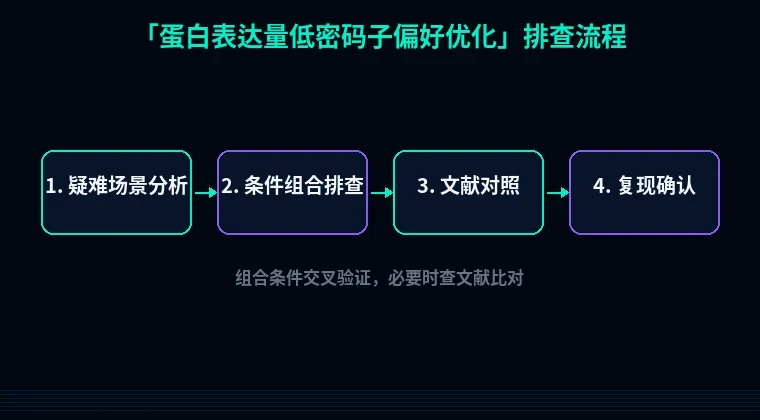
第三步:进阶疑难问题
优化到极致还是低表达?看看内部核糖体进入位点。 有些序列在基因内部意外形成了类SD序列,核糖体在此处重新起始,产生截短产物。把这段同义改掉,或者把基因整体做一次全序列重设计。
稀有密码子并非唯一变量。 tRNA丰度随生长阶段波动,稳定期菌里稀有密码子tRNA更少。所以同样构建,早诱导和晚诱导结果能差三倍。固定OD600 = 0.6诱导,别凭感觉。
毒性蛋白的偷懒解法。 用pCold系列冷休克启动子,15°C静置培养,本底几乎为零;或者做无细胞表达,绕开宿主毒性。
避坑总结与实操建议
1. 先做小量梯度,再上大瓶。 5 mL体系试三个IPTG浓度(0.1/0.5/1 mM)×两个温度(16°C/37°C),一天出结论。
2. 优化密码子只改同义位点,且一次只改一类变量。 同时换宿主又换载体,出了问题说不清。
3. SDS-PAGE一定要同时跑上清、沉淀和全菌。 目标蛋白在哪一相,决定下一步往可溶性还是往表达量方向调。
4. 好习惯一:每个新构建先存一份测序验证过的质粒,工作菌每月重新划线一次。
5. 好习惯二:记录本上写清OD600、IPTG终浓度、诱导温度和时长,出问题时能回溯。
序列层面的活儿不用手算。站内的密码子优化工具可以直接给出CAI、GC曲线和稀有密码子标注,改完一键导出;配套的引物设计工具能做同源重组引物;表达出来老是包涵体,再用蛋白可溶性优化模块评估一下标签和融合伴侣的搭配。三件套走一遍,比盲试两周强。