来源:菌落PCR假阴性模板预处理裂解(DNA Lab Space 实验教程)| 编译:DNA Lab Space
挑了几十个克隆,跑完凝胶一看,孔里干干净净。阳性对照有带,样品全空。是克隆不带插入片段,还是模板根本没裂开?这两种情况在胶图上长得一模一样,慌也没用。菌落PCR的假阴性里,一半以上出在模板预处理和裂解这步。这篇按操作顺序拆开讲:从挑菌量、裂解方式、PCR体系到引物设置,每一步都给判断依据和具体参数,照着走一遍,基本能锁定问题出在哪。
第一步:先排除这几个低级错误
新手翻车,多数不在高深原理上。
1. 挑菌量太大。 牙签上带一团米粒大的菌体直接进管,25 µL体系里培养基和菌体碎片把Taq压死了。挑针尖大小(直径约0.5 mm)的单菌落就够。
2. 根本没做裂解,菌体直接当模板。 菌落扔进PCR管就上机,大肠杆菌细胞壁在95°C预变性里确实会破一部分,但菌量少、菌龄老的时候释放的DNA不够,扩增效率极不稳定。至少要做一次95°C 5 min热裂解。
3. 没设阳性对照,无法区分真假阴性。 拿一个确定含目的质粒的菌株同步处理,跑同一管mix。它出带、样品不出,才叫假阴性;它也不出,问题在体系或引物,不在克隆。
4. 模板体积超标。 菌液或裂解上清加到2 µL以上(25 µL体系),带入的盐、SDS残留、培养基成分会抑制聚合酶。体积控制在总体系的1/10以内。
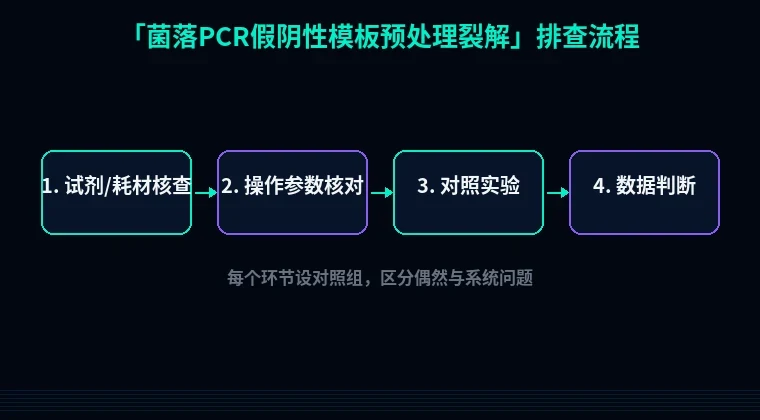
第二步:按流程分模块系统排查
模块一:取样环节
现象: 同一块板上,有的克隆出带、有的不出,重复挑同一个克隆结果也不稳定。
原理: 菌体过量时,菌体蛋白、脂多糖和LB培养基里的成分会螯合Mg²⁺、直接抑制Taq活性;菌量太少则DNA拷贝数不足,模板浓度低于扩增的可靠下限。
解决步骤:
1. 用无菌牙签挑取新鲜单菌落,触一下菌落表面即可,别刮。
2. 悬于10 µL无菌水或10 mM Tris-HCl(pH 8.0)中,涡旋10秒打散。
3. 取1 µL作模板,剩余液体留作备份或二次扩增。
验证方法: 同一克隆做两个梯度,1 µL和3 µL模板平行扩增。3 µL明显变弱或消失,就是取样过量。
模块二:裂解环节(问题最集中)
现象: 所有克隆都没带,阳性对照正常;把同一份菌液煮沸时间延长到15分钟依旧没改善。
原理: 宿主不同,破壁难度差很多。大肠杆菌热裂解基本够用,但菌龄超过48小时、或者宿主是革兰阳性菌、酵母,简单煮沸释放的DNA量远远不够。另一个常见坑是碱裂解后不中和,残留的NaOH把pH拉到10以上,Taq直接失活。
解决步骤:
1. 热裂解法(大肠杆菌首选): 菌液95°C 5–10 min,立刻置冰上2 min,12000 rpm离心1 min,取上清1 µL做模板。上清里就是粗提DNA。
2. 碱裂解法: 10 µL菌液加10 µL 0.2 M NaOH(含0.5% SDS),95°C 5 min;冷却后加10 µL 1 M Tris-HCl(pH 7.0)中和,混匀离心取上清。中和这步别省。
3. 酶法(难破壁宿主): 溶菌酶5 mg/mL,37°C孵育30 min;酵母用蜗牛酶或zymolyase 1 mg/mL,30°C 30 min,再95°C 5 min灭活。
验证方法: 取5 µL裂解上清跑0.8%琼脂糖胶,能看到弥散的基因组DNA条带说明裂解成功;上清完全无信号,就是没裂开。
模块三:PCR体系与循环条件
现象: 条带很弱、弥散,或者只有抹带没有特异带。
原理: 粗裂解液里杂质多,对Mg²⁺浓度和退火条件比纯化质粒敏感得多。常规体系直接套用,容易卡在扩增效率上。
解决步骤:
1. 预变性直接给到95°C 5 min,把残余裂解和变性合并完成。
2. 25 µL体系:10× buffer 2.5 µL、dNTP 0.2 mM、引物各0.4 µM、MgCl₂ 2 mM、Taq 1 U、模板1 µL。
3. 循环数提到28–30个,别用质粒模板的22–25个。
4. 退火温度按引物Tm减5°C起试。
验证方法: 同一份模板同时跑纯化质粒,两管结果一致说明体系没问题;只有粗裂解液失败,就是杂质抑制。
模块四:引物与扩增片段
现象: 克隆全部阴性,但提质粒酶切验证插入片段是对的。
原理: 常规Taq对超过2–3 kb的片段扩增效率骤降;引物设计在载体上但方向反了,或者两条引物都在插入片段内部而克隆是反向连接,同样扩不出。
解决步骤:
1. 菌落PCR的扩增片段控制在500–1500 bp,最长别超2 kb。
2. 一条引物落在载体上、一条落在插入片段内,方向核对一遍。
3. GC含量超过65%的模板,加5% DMSO或1 M甜菜碱。
验证方法: 用纯化质粒做模板跑同一对引物。质粒出带、菌落不出,问题在裂解;两者都不出,换引物。
模块五:菌板状态
现象: 同一批克隆,前两天挑的有带,放了几天再挑全阴。
原理: 平板在4°C放超过一周,菌体大量死亡,质粒也会丢失;抗生素失效则空载克隆疯长,挑到的基本是假阳性菌。
解决步骤: 用37°C培养12–16 h的新鲜平板,别超过48 h;挑单菌落,避开卫星菌落和融合生长区。
验证方法: 挑中的克隆同步接种含抗生素的液体LB,过夜培养后提质粒酶切,和PCR结果对一遍。
第三步:几个进阶疑难
1. 高GC或二级结构强的片段。 裂解没问题、引物也没问题,就是扩不出。加5% DMSO、1 M甜菜碱或4%甲酰胺,延伸温度降到68°C,延伸时间按1 min/kb给足。换高保真酶时记得用它配套的GC buffer。
2. 酵母和链霉菌菌落PCR。 热裂解对这两类宿主基本无效。酵母先30°C、1 mg/mL zymolyase处理30 min;链霉菌用5 mg/mL溶菌酶37°C 30 min,再95°C 5 min。裂解完稀释10倍再进PCR,杂质浓度降下来,成功率明显提升。
3. 裂解液里基因组DNA干扰。 引物如果落在宿主基因组同源区,裂解上清里的基因组DNA会产生非特异带,掩盖真正的阳性信号。用无模板对照加空载菌对照双管甄别,必要时刻把裂解上清稀释10–100倍再扩增。
避坑总结
1. 假阴性的第一嫌疑人是裂解,不是克隆。 先设阳性菌对照,再谈其他。
2. 菌体量宁少勿多。 针尖大小、1 µL模板,粗裂解液的抑制效应远比你想的强。
3. 碱裂解必须中和。 残留NaOH让Taq失活,是最容易被忽略的一步。
两条日常习惯:每次挑菌都用新鲜平板,培养不超过16 h;每批PCR固定带三管对照——纯水、阳性菌、空载菌,结果一看就分得清。
工具配合用,排查少走弯路
引物这一步最容易埋雷。扩增片段长度、Tm、二聚体,上机前用站内引物设计工具跑一遍,把菌落PCR的产物长度卡在1.5 kb以内。要换宿主表达、优化序列的,顺手用密码子优化工具重新设计;表达出来是包涵体的,蛋白可溶性优化工具能给出标签和宿主搭配建议。设计端先扫干净,后面凝胶上的空孔会少很多。