来源:核酸杂交信号弱探针浓度梯度优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
杂交过夜、洗膜、压片,暗室里等了4小时,胶片上干干净净——背景倒是低,信号也没了。做Northern、Southern、斑点杂交的人都懂这种憋屈。探针浓度这件事,低了没信号,高了全是背景,中间窗口还特别窄。这篇教程拆成三步:先抓新手常犯的低级错误,再按流程模块系统排查,最后聊几个进阶坑。重点放在探针浓度梯度的设计和判读上,参数都能直接照做。
第一步:先别怀疑人生,这4个低级错误查了吗?
1. 探针加进去之前变没变性? 双链DNA探针必须95°C加热5分钟,立刻冰浴3分钟,再入杂交液。省掉这步,探针自己跟自己复性,靶标根本抢不到。
2. 杂交液和膜预热到温度了吗? 42°C(含50%甲酰胺)或65°C(水相)平衡至少30分钟再加探针。冷膜进热杂交液,非特异吸附直接拉高背景、压低特异信号。
3. 洗膜是不是洗过头了? 0.1×SSC/0.1%SDS 65°C洗15分钟×2是常规终点。再补一轮,弱信号就没了。第一次做新探针,留一张膜只洗到2×SSC/0.1%SDS室温5分钟×2,对比着看。
4. 曝光条件给够了吗? -80°C加增感屏,过夜12-16小时。别压2小时就下结论。信号弱时先延曝光,再动体系。
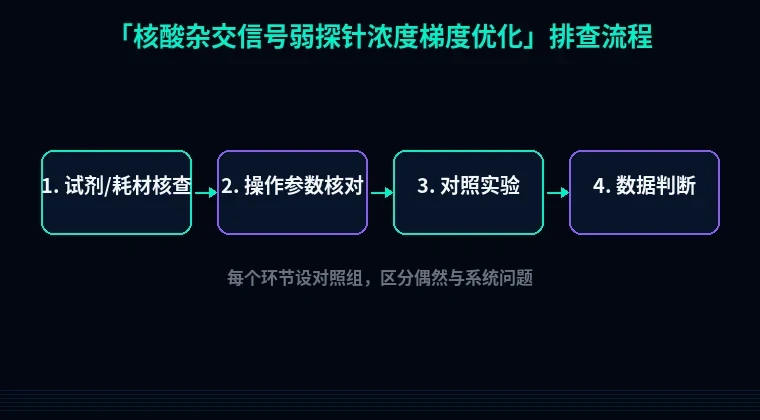
第二步:分维度系统排查,从探针到显色走一遍
模块1:探针浓度——不是越高越好
现象:信号弱但背景干净,浓度加倍后信号略升、背景同步涨。
原理:杂交信号取决于膜上靶标量×探针比活度×杂交效率。探针浓度到一定值后靶标位点饱和,多出来的探针只会黏在膜上。
解决步骤:
1. 做浓度梯度。DIG标记探针设1、2、5、10、20 ng/mL杂交液;放射性探针设1×10⁵、5×10⁵、1×10⁶、2×10⁶ cpm/mL。每档一张膜,其余条件完全一致。
2. 杂交42°C过夜12-16小时(甲酰胺体系)或65°C水相4-6小时。
3. 洗膜统一:2×SSC/0.1%SDS室温5分钟×2,0.1×SSC/0.1%SDS 65°C 15分钟×2。
4. 显色或压片,比信噪比。
验证方法:信号随浓度线性上升→探针不足;浓度升到某点背景陡增而信号平台→最佳点在拐点前。DIG探针多数体系落在2-5 ng/mL。别急着一步加到50 ng/mL,高浓度会把封闭系统的余量吃光。
模块2:比活度与标记效率
现象:探针浓度够,信号还是淡。
原理:浓度是“有多少探针分子”,比活度是“每个分子带几个报告基团”。标记效率低,等于有效探针少。
解决步骤:
1. 取1 μL标记产物做斑点显色:滴尼龙膜,加抗DIG-AP抗体,NBT/BCIP显色10-30分钟。
2. 与已知浓度对照探针比色,显色浅说明标记反应失败。
3. 重做标记:DIG-dUTP按1:3到1:5掺入,37°C孵育1-20小时(随探针长度定),乙醇沉淀纯化