来源:代谢组学样品衍生化不完全试剂配比(DNA Lab Space 实验教程)| 编译:DNA Lab Space
衍生化这一步,做代谢组学的人都懂——跑完GC-MS一看谱图,内标峰还在,目标代谢物却矮了一截,或者干脆出个双峰、拖尾峰。别急着怀疑仪器。绝大多数"衍生化不完全",问题出在试剂配比和操作细节上。这篇教程按从低级错误到疑难杂症的路径,把甲氧胺肟化+硅烷化这条最常用的GC-MS衍生化流程拆开讲,覆盖样品水分、试剂当量、反应条件、产物稳定性四个维度,给你能直接上手的判断方法和解决动作。
第一步:快速排查低级错误
新手的衍生化失败,一半以上是这几个基础动作没做到位。
1. 吡啶开瓶太久、瓶口结晶——无水吡啶吸潮后含水量能到1%以上,直接消耗MSTFA。开瓶超过1个月或瓶内有结晶,换新瓶,别省。
2. 甲氧胺盐酸盐溶液配了超过一周还在用——20 mg/mL的吡啶溶液4°C放置会缓慢降解、析出。超过7天或见沉淀,重配。
3. MSTFA加得太抠——100 μL样品只加20 μL MSTFA,硅烷化当量根本不够。按体积1:1加,至少50 μL。
4. 反应管盖没拧紧——37°C加热60分钟,溶剂挥发冷凝在管壁,体系变干,衍生化停在半路。用带PTFE垫的螺口盖,拧到手感阻力明显为止。
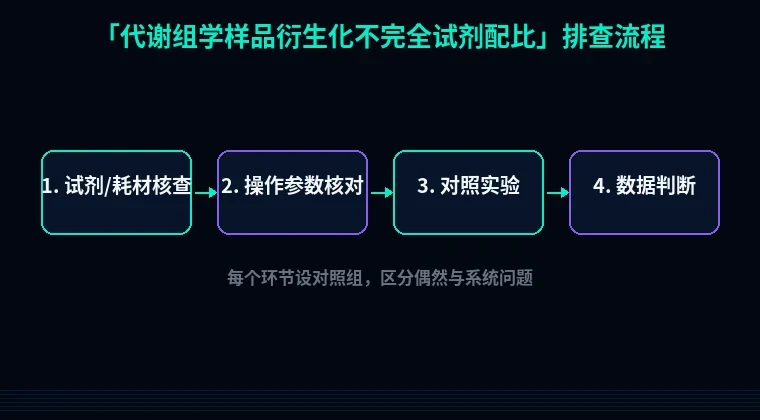
第二步:分维度系统排查
模块A:样品前处理——水分和基质是头号杀手
1. 样品上清含水/甲醇比例过高
现象:TIC图上糖类、有机酸的硅烷化峰明显偏低,内标核糖醇(0.2 mg/mL)峰正常,说明进样量没问题,是反应被抑制。
原理:MSTFA遇水立刻水解成六甲基二硅氧烷,1 mol水能消耗2 mol以上衍生化试剂。样品里残留的80%甲醇上清如果没冻干透,或者复溶用了含水溶剂,衍生化试剂实际当量断崖式下降。
解决步骤:取100 μL上清,离心浓缩仪45°C抽干45分钟,确保管底无可见液膜;冻干后用50 μL无水吡啶复溶,再加甲氧胺。全程别用未干燥的溶剂。
验证方法:同一批样品分两管,一管加50 μL无水吡啶、一管故意加5 μL水,对比目标峰面积。若加水管峰面积掉30%以上,说明你的冻干步骤不到位。
2. 高盐、高蛋白基质干扰
现象:衍生化后进样,衬管很快脏,峰形变差,部分代谢物响应逐针下降。
原理:盐结晶包裹样品,蛋白在吡啶中沉淀,把待测物"锁"在固相里,试剂接触不到。高浓度尿素、SDS同理。
解决步骤:组织样品按10 mg加1 mL预冷80%甲醇(含0.1%甲酸)提取,4°C、15000 g离心15分钟,取上清;血浆样品先加3倍体积冷甲醇沉淀蛋白,-20°C静置30分钟再离心。上清再过0.22 μm滤膜。
验证方法:取同一上清分别做"直接冻干衍生化"和"再过一次蛋白沉淀+滤膜后衍生化",比较目标峰数量。后者峰数多出15%以上,就是基质问题。
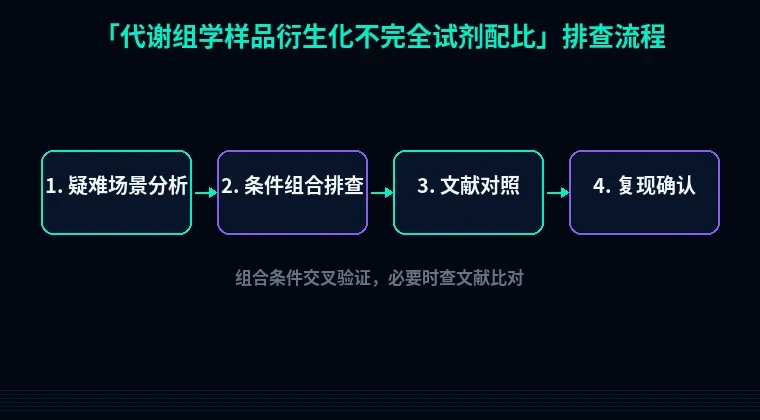
模块B:试剂配比与溶剂——当量和新鲜度都要算
3. 甲氧胺盐酸盐浓度或用量不足
现象:含羰基的代谢物(葡萄糖、果糖、丙酮酸)出现明显的未肟化峰,或者肟化产物与未反应峰并存。
原理:肟化是衍生化的第一步,甲氧胺需要摩尔过量。20 mg/mL是常用浓度,50 μL对应约1 mg甲氧胺盐酸盐,处理10-20 mg组织的代谢物提取物够用;样品量翻倍时试剂不跟着翻,就压不住了。
解决步骤:按每管50 μL、20 mg/mL配制,样品量超过20 mg组织当量时加到75-100 μL。配好的溶液避光、4°C、7天内用完。
验证方法:拿0.5 mg/mL葡萄糖标准品做梯度,甲氧胺50 μL与100 μL各做三平行,看葡萄糖肟化产物峰面积是否在100 μL时不再上升。若还在升,说明你的实际样品也需要加量。
4. MSTFA当量不足或催化剂缺失
现象:多羟基化合物(糖、糖醇、氨基酸)出现部分衍生化峰,峰形分裂。
原理:每个羟基都要消耗一分子MSTFA。含1% TMCS的MSTFA才有足够催化活性,纯MSTFA反应慢、易停在中间态。
解决步骤:肟化结束后加50 μL含1% TMCS的MSTFA,与样品体积1:1;样品中多羟基化合物多(植物、细胞提取物)时加到75 μL。别用普通MSTFA替代含TMCS的型号。
验证方法:衍生化后取1 μL进样,看葡萄糖的TMS衍生物(保留时间约17-18分钟区间)是否单一峰。出现前延小峰,补加25 μL MSTFA、37°C再孵育30分钟,峰形改善即为当量不足。
模块C:反应条件与密封
5. 温度时间不到位或管盖密封差
现象:批次间重现性差,同一QC样品连续三针RSD超过20%。
原理:肟化37°C需90分钟,硅烷化37°C需60分钟。温度低10°C,反应速率大致减半;盖子漏气,MSTFA挥发,实际浓度随时间下降。
解决步骤:金属浴或烤箱预热到37°C再放管;肟化90分钟、硅烷化60分钟,中途不開盖。用8联管做批量时,每管单独拧盖,别用封板膜代替螺口盖。
验证方法:放一支只加试剂不加样品的空白管同批处理,衍生化结束后称重,失重超过5 mg说明密封有问题。
第三步:进阶疑难问题
6. 肟化顺反异构导致"双峰",被误判为不完全
葡萄糖、果糖这类还原糖肟化会生成syn/anti两种异构体,TIC上就是两个相邻峰。这不是失败。判断方法:两个峰面积比稳定在1:1~1:3之间,且总和随浓度线性变化,就正常。想要单峰,把肟化温度提到60°C、延长时间到120分钟,异构体比例会向一方偏移,但别指望完全合并。
7. 衍生化产物进样前水解
现象:同一管样品,第一针峰面积正常,放置2小时后第二针掉一半。
原理:TMS衍生物遇空气中水分立刻水解。自动进样器托盘温度高、样品瓶隔垫漏气,都会加速。
解决步骤:衍生化完成后2小时内进样;批量大时把样品瓶放4°C托盘,进样针温控设到40°C以下;用带预开口隔垫的棕色瓶。
8. 硅烷化管/玻璃器皿批次差异
现象:换了新批次的衍生化管,整批响应下降。
原理:劣质玻璃内壁未硅烷化,活性位点吸附衍生化试剂和产物。解决:用硅烷化处理的GC进样瓶,或新管用5%二甲基二氯硅烷的甲苯溶液润洗、烘干后再用。验证方法:同一样品分别用旧管和新管衍生化,峰面积差超过15%就换管。
避坑总结+实操建议
三条核心结论:
1. 衍生化不完全,先查水。吡啶、样品、管盖三处任何一处带水,MSTFA就白加了。
2. 试剂当量按样品量算,不按管数算。组织量翻倍,甲氧胺和MSTFA都得跟着加。
3. 37°C、90分钟+60分钟是起点,不是死规定。峰形分裂先补试剂,别先改温度。
两条日常好习惯:
- 每批衍生化必带三样:空白试剂管、QC混合样、内标核糖醇。空白管看试剂本底,QC看重现性,内标看进样量。
- 吡啶和MSTFA分装成1 mL小瓶,-20°C保存,用一管拿一管,避免整瓶反复开盖吸潮。
做完代谢组学,找到差异代谢物只是第一步。后续要验证通路里的关键酶,qPCR引物得自己设计——用站内的引物设计工具,输入CDS序列直接出候选对,省掉Primer-BLAST来回调参数的功夫。想把代谢酶做重组表达、跑体外活性验证,密码子优化工具能按大肠杆菌或酵母偏好性重编码,蛋白可溶性优化工具则帮你判断要不要换标签、调诱导温度。代谢组学往深走,终究要落到蛋白和基因上,这几步工具能接得住。