来源:外源基因沉默启动子甲基化抑制(DNA Lab Space 实验教程)| 编译:DNA Lab Space
稳定转染的细胞前几代还亮着荧光,传到第八代突然全黑;qPCR 一做,Ct 值从 22 掉到 35 以上。你以为是污染、是质粒丢了、是抗体不好用,重新转染三遍还是这样。大概率问题出在启动子上——CpG 被甲基化了。下面按“先排低级错、再按流程分层查、最后处理疑难”的顺序走一遍,每个节点都给具体参数和验证动作。
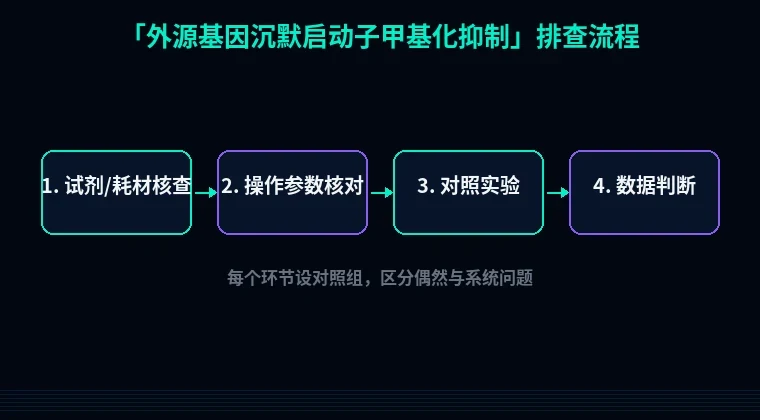
第一步:快速排查低级错误
别急着怀疑表观遗传,先花半天排除这四件事。
1. 质粒根本没进细胞,或抗性已经丢了。 做一次平行对照:6 孔板每孔转 1 µg pEGFP-N1,48 h 后流式看阳性率,低于 30% 就别谈沉默,先重做转染。
2. 只看荧光不看转录本。 荧光蛋白半衰期长,容易误判。直接提 RNA 500 ng 反转录(37°C 15 min,85°C 5 s),跨外显子引物做 qPCR,GAPDH 归一,ΔCt 大于 30 才叫真沉默。
3. 传代代数没记录。 P3 就喊沉默的,多半是抗性筛选不纯;P20 以后才沉默的,是正常生物学现象。建系当天冻 10 管 P5 以内的种子,后面所有比较都回到同一批。
4. 支原体污染。 取 24 h 培养上清 100 µL 做 PCR,或 Hoechst 33258 染色看胞外荧光颗粒。支原体会整体压低表达,掩盖真正的机制问题。
第二步:分维度系统排查
1. 先定位沉默发生在哪一层
现象:qPCR 阴性,WB 也没条带。原理要先分清是转录水平还是翻译水平。动作是同时提 RNA 和基因组 DNA:基因组 DNA 用载体骨架上的片段(如 Neo、Amp)对比宿主内参做拷贝数 qPCR。拷贝数正常、mRNA 掉两个数量级以上,才锁定转录沉默,继续往下查。若拷贝数本身就接近 0,是整合丢失,跟甲基化无关。
2. 检测启动子 CpG 甲基化状态
现象:拷贝数在,mRNA 却极低。原理是 CpG 岛 5mC 招募 MBD 蛋白,再拉 HDAC 使染色质致密。操作链:用重亚硫酸氢盐转化试剂盒处理 500 ng 基因组 DNA,98°C 10 min,64°C 2.5 h;引物设计在转录起始位点 -500 到 +200 区间,PCR 产物 TA 克隆挑 10 个单克隆送测序。判断标准是单个克隆里连续 CpG 位点甲基化比例超过 60%,且与未沉默的对照系形成明显差异。验证用 MSP 做快速筛查,退火 55–60°C、35 个循环。
3. 启动子选型和序列本身的问题
现象:同一个载体换个细胞系就沉默,或者只在干细胞、原代细胞里沉默。CMV 启动子在这类细胞里极易被甲基化,EF1α 核心启动子或 CAG 稳得多,追求极致就用 CpG-free 启动子配 CpG-free 骨架。操作上同时构建两个版本的报告质粒,平行转染,48 h 和 2 周各测一次。注意别在启动子区保留多余的多克隆位点残迹,密集的 CpG 就是给 DNMT 递刀子。
4. 组蛋白修饰与染色质状态
现象:甲基化只有 15%,表达却几乎为零。这时候要看 H3K9me3、H3K27me3。ChIP 流程:1% 甲醛室温交联 10 min,0.125 M 甘氨酸终止 5 min,超声打碎到 200–500 bp,取 20 µg 染色质加 2 µg 抗 H3K9me3 抗体,4°C 过夜,蛋白 A 磁珠富集 2 h。结果算启动子区相对富集倍数,超过 5 倍算明显富集。调控是叠加的,甲基化和组蛋白修饰往往是同一件事的两面。
5. 培养和筛选条件的隐性影响
现象:换液之后表达回弹一点,或者不加药就掉。G418 长期维持高浓度(常用 200–500 µg/mL)会持续给细胞压力,建议隔代减半维持。血清批次更换后表达波动超过 3 倍,也要记进实验日志。设一组不加药对照,才能分清是筛选压力还是表观沉默。
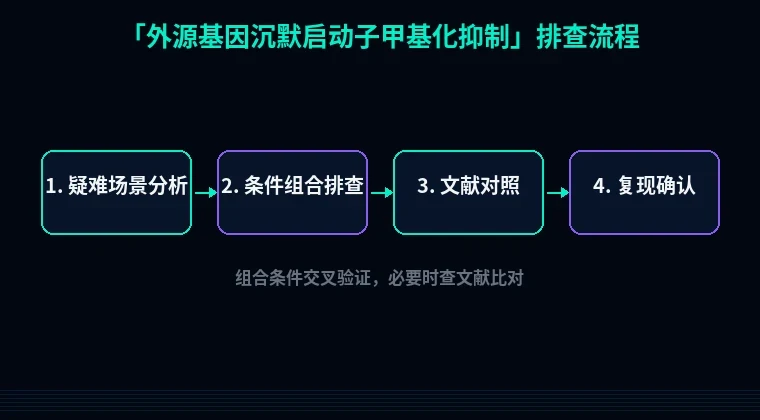
第三步:进阶疑难问题
1. 群体平均掩盖了亚群分化。 BSP 测出来甲基化 30%,看着不高,但可能是 30% 的细胞全甲基化、70% 完全干净。动作是有限稀释铺 96 孔板,每孔 0.5 个细胞,挑 20 个亚克隆分别做 BSP 和 qPCR,看沉默是否与某个克隆严格绑定。这一步能直接区分“位置效应”和“表观漂移”。
2. 整合位点效应 vs 真正的表观沉默。 用 PiggyBac 转座子或慢病毒做多点整合,再和 AAVS1 定点整合系对比。整合位点附近若有异染色质标记,沉默从第一天就存在;如果是传代后逐步出现,才是 DNMT1 维持性甲基化。用反向 PCR 或 Southern blot 拿到侧翼序列,心里才有底。
3. 去甲基化药物验证与拯救。 5-Aza-2'-dC 用 0.5–2 µM,每 24 h 换新鲜含药培养基,处理 72–96 h 后收样。存活率必须高于 70%,数据才有解释力。表达回升且 BSP 甲基化下降,基本可以定案。想要位点特异、不带毒性的方案,上 dCas9-TET1CD 靶向启动子,慢病毒递送后 7 天检测。
避坑总结 + 实操建议
三条核心结论:
沉默先分层,拷贝数、mRNA、蛋白三个数据缺一不可,别拿荧光图当证据。
启动子选型比优化转染条件重要得多,CMV 在干细胞和原代细胞里的翻车率远超预期。
甲基化检测必须有对照系,同一个基因在未沉默的 P5 细胞里跑一遍 BSP,才知道你的引物是不是在扩背景。
两个日常好习惯:
每个稳定系建库时冻 10 管 P5 种子,标注日期、代数和筛选药物浓度,所有表型比较都回到这一批。
实验记录里固定写三行:传代数、血清批号、最近一次支原体检测日期。出问题时这三行能省你两周。
工具衔接: BSP 和 MSP 引物对 CpG 位置极其敏感,设计时直接用站内[引物设计工具](https://www.example.com)跑一遍,把产物长度控制在 200–400 bp。若怀疑沉默发生在翻译层面,做一次[密码子优化](https://www.example.com)重构建体,能排除稀有密码子造成的假阴性。表达量上去了但蛋白聚在包涵体里,那就是另一回事了,转到[蛋白可溶性优化](https://www.example.com)模块继续查。